

Физика и химия стекла, 2023, T. 49, № 6, стр. 632-641
Молекулярно-динамическое моделирование структуры боросиликатного стекла марки Е по кристаллическому структурному шаблону
Г. И. Макаров 1, *, Т. М. Макарова 1
1 Южно-Уральский государственный университет,
454080 Челябинск, пр. Ленина, 76, Россия
* E-mail: makarovgi@susu.ru
Поступила в редакцию 20.07.2023
После доработки 02.08.2023
Принята к публикации 07.08.2023
- EDN: YUIFXX
- DOI: 10.31857/S0132665123600498
Аннотация
Предложен новый метод молекулярно-динамического моделирования структуры стекол, использующий кристаллический структурный шаблон. Шаблон основывается на элементарной ячейке кристаллической фазы, чей состав качественно подобен моделируемому стеклу. С помощью этого подхода и многосоставного молекулярно-динамического моделирования смоделирована пространственная структура боросиликатного стекла марки Е, воспроизводящая его физико-химические характеристики. Предложенный метод позволяет с большей производительностью и устойчивостью моделировать структуру стекла методами классической молекулярной динамики.
ВВЕДЕНИЕ
Стекла различной химической природы чрезвычайно широко применяются в современной технологии как разнообразные функциональные материалы. Их разработка и совершенствование требует развитых представлений об их структурной организации, однако, в отличие от кристаллических материалов, чьи структуры доступны для исследования дифракционными методами, экспериментальное исследование структур стекол крайне затруднено отсутствием в них дальнего порядка. Однако структура стекол доступна для классического молекулярно-динамического моделирования [1, 2], состоящего в численном расчете движения частиц моделируемой системы во времени по законам классической механики в заданных условиях.
Молекулярно-динамическое моделирование применялось для изучения зависимости температуры стеклования литий-фосфатных стекол в зависимости от содержания лития, причем найденная зависимость увязывалась со строением фосфатной сети [3]. Моделирование помогало в раскрытии структурных механизмов понижения вязкости металлургического шлака алюмосиликатного состава при введении в него лития [4]. В оригинальном исследовании [5] методами классической молекулярной динамики рассчитывали упругие константы силикатных стекол разнообразного состава, чтобы обучить на получившейся выборке нейросеть, предсказывающую механические свойства стекол. Молекулярная динамика также применялась для исследования развития трещин в стеклокерамическом нанокомпозите [6]. Моделирование позволяет изучать поведение стекол при сверхвысоких давлениях [7–9], структуру биологически совместимых фосфатных стекол [10] и даже предсказывать инфракрасные спектры стекол [11]. Можно заметить, что метод молекулярно-динамического моделирования в классическом приближении широко и эффективно применяется в исследовании стекол и материалов на их основе.
Одно из важных практических приложений стекол заключается в том, чтобы использовать их при создании композитных материалов с полимерными связующими. Обычно стекла используются в виде волокон, нитей и тканей из них, наполняющих полимерную матрицу. Эти материалы – стеклопластики – отличаются прочностью, химической и температурной стойкостью, а также дешевизной и простотой в изготовлении [12]. Очевидно, что свойства стеклопластиков существенным образом зависят от взаимодействия поверхности стеклянного волокна с полимерным связующим. Экспериментальное исследование структурных особенностей границы раздела между стеклом и полимером крайне затруднено, однако вполне доступно молекулярно-динамическому моделированию [13]. Конечно, в случае стекла первым шагом в решении этой задачи должно стать построение возможно более достоверной модели массива соответствующего стекла, на основе которого можно моделировать его поверхность и ее взаимодействие с полимером.
Настоящая работа посвящена моделированию структуры боросиликатного стекла марки E [14] (табл. 1), стеклоткань из которого применялась [15] для изготовления композитов с эпоксидно-диановой смолой ЭД–20 [16], отверждаемой изометилтетрагидрофталевым ангидридом. Мы построили структурную модель массива стекла марки E, удовлетворительно воспроизводящую его физико-химические характеристики. Полученная модель является ступенью к изучению взаимодействия поверхности стекла марки E с полимерными связующими. При этом мы разработали и проверили новый метод моделирования стекол, основывающийся на применении кристаллического структурного шаблона, применение которого существенно упрощает построение глубоко уравновешенных моделей стекла.
Таблица 1.
Состав боросиликатного стекла марки Е [14]
| SiO2 | B2O3 | Al2O3 | CaO | MgO | Na2O | K2O | Fe2O3 | |
|---|---|---|---|---|---|---|---|---|
| Содержание, % массы | 54 | 8 | 14 | 17.5 | 4.5 | 0.6 | 0.6 | 0.2 |
МЕТОДЫ
Построение начальной структуры
Молекулярно-динамическое моделирование структуры стекла марки E исходило из некоторой случайной первоначальной расстановки всех используемых ионов (табл. 2). При этом расстановка ионов выполнялась по так называемому кристаллическому структурному шаблону, построенному на основе элементарной ячейки оксидного минерала, напоминающего по составу моделируемое стекло. В этой элементарной ячейке вручную помечались сайты тетраэдрической и октаэдрической координации для катионов, а также сайты анионов. Затем ионы расставлялись по заданному таким образом кристаллическому шаблону с помощью особо разработанной программы на языке Python, выполняющей следующие операции:
Таблица 2.
Состав моделируемой системы
| Элемент | Штук атомов | Мольная доля |
|---|---|---|
| O | 1197 | 0.61637 |
| Si | 359 | 0.18486 |
| Al | 110 | 0.05664 |
| Fe | 1 | 0.00051 |
| Ca | 125 | 0.06437 |
| Mg | 45 | 0.02317 |
| B | 92 | 0.04737 |
| Na | 8 | 0.00412 |
| K | 5 | 0.00257 |
1. Ячейка шаблона размножалась трансляциями в пространстве в количестве, достаточном для помещения всех ионов модели стекла с некоторым запасом.
2. В сайты размноженного шаблона случайным образом расставлялись атомы соответствующих типов так, чтобы их соотношение соответствовало составу стекла.
3. Незанятые сайты удалялись; после этого формировался и выводился файл в формате PDB, содержащий структуру начального состояния симуляционной ячейки.
Использовались кристаллические шаблоны трех типов, основанных на структурах элементарных ячеек минералов синьхалита MgAlBO4, кальсилита KAlSiO4 и данбурита CaB2Si2O8, отдаленно напоминающих качественным составом моделируемое боросиликатное стекло марки E. Источником кристаллических структур служила Crystallography Open Database (COD) [17].
Молекулярно-динамическое моделирование
Молекулярно-динамические расчеты выполнялись в пакете GROMACS [18] версии 2019.4 с использованием ранее разработанного нами силового поля, предназначенного для моделирования неорганических оксидных материалов [19]. Температура моделируемой системы управлялась термостатом масштабирования скоростей с добавочным стохастическим членом [20]. В случае симуляций при постоянном давлении оно было анизотропным и поддерживалось баростатом Берендсена [21] на уровне 100 кПа, если не указано иное, с периодом привязки 2 пс при периодических граничных условиях по всем трем направлениям. Изотермическая сжимаемость принималась равной 23 ТПа–1, если явно не указано иное. Для обработки электростатических и Ван-дер-Ваальсовых взаимодействий применялся метод суммирования по Эвальду (PME) [22, 23].
Каждая из начальных расстановок ионов по кристаллическому шаблону вовлекалась в нижеследующую последовательность молекулярно-динамических расчетов (МД), направленных на уравновешивание моделируемой структуры стекла марки E:
1. Оптимизация потенциальной энергии методом L-BFGS;
2. МД при постоянном объеме и температуре 1473 K – первоначальное “плавление” с целью смешения атомов:
2.1. МД 2.5 пс с шагом интегрирования 0.025 фс;
2.2. МД 25 пс с шагом интегрирования 0.125 фс;
2.3. МД 3.4 нс с шагом интегрирования 2 фс;
2.4. Оптимизация потенциальной энергии методом L-BFGS;
3. МД при постоянном анизотропном давлении: по осям X и Y прикладывалось давление в 100 кПа при сжимаемости 1 ППа–1, а по оси Z – давление 100 ГПа при сжимаемости 100 ТПа–1. Температура поддерживалась на уровне 1473 K. Смысл этой операции заключался в сжатии симуляционной ячейки по оси Z и уплотнении рыхлой структуры в сплошной расплав:
3.1. МД 1.25 пс с шагом интегрирования 0.0125 фс;
3.2. МД 25 пс с шагом интегрирования 0.125 фс;
3.3. МД 200 пс с шагом интегрирования 0.5 фс;
3.4. МД 3.2 нс с шагом интегрирования 2 фс;
3.5. Для полученной в результате расчетов из пункта 3.4 симуляционной ячейки рассчитывалась плотность. Затем ячейка растягивалась по оси Z так, чтобы достичь экспериментально известной плотности стекла. Затем потенциальная энергия растянутой ячейки минимизировалась методом L-BFGS.
4. МД общей протяженностью 100 нс при постоянном объеме, в ходе которой температура меняется сложным образом: 1473 K до 2 нс, затем нагрев до 4073 K, поддерживаемой с 20 нс по 30 нс, потом охлаждение до 1073 K, продолжающееся до 100 нс. При этом происходит окончательное перемешивание атомов и формирование стекловидной структуры:
4.1. МД 5 пс с шагом интегрирования 0.1 фс;
4.2. МД до 100 нс с шагом интегрирования 2 фс;
4.3. Оптимизация потенциальной энергии методом L-BFGS;
5. МД при изотропном постоянном давлении и температуре 1073 K для получения уплотненной пластины:
5.1. МД 50 пс с шагом интегрирования 0.025 фс;
5.2. МД 400 пс с шагом интегрирования 1 фс;
5.3. МД до 20 нс с шагом интегрирования 2 фс;
5.4. Оптимизация потенциальной энергии методом L-BFGS;
6. МД при постоянном анизотропном давлении, в ходе которой температура менялась сложным образом: 1043 K до 1 нс, затем охлаждение до 973 K, поддерживаемых с 4 по 5 нс, затем охлаждение до 298 K, поддерживаемых с 30 по 31 нс. Эти расчеты соответствуют “закалке” модели стекла, его окончательному уравновешиванию:
6.1. МД 25 пс с шагом интегрирования 0/5 фс;
6.2. МД 50 пс с шагом интегрирования 1 фс;
6.3. МД до 31 нс с шагом интегрирования 2 фс;
6.4. Оптимизация потенциальной энергии методом L-BFGS;
7. МД продолжительностью 20 нс при шаге интегрирования 2 фс, при постоянном анизотропном давлении и температуре 298 K. Этот расчет производился для того, чтобы охарактеризовать структуру полученной модели стекла.
Анализ смоделированной структуры стекла
Для полученных моделей стекла марки E рассчитывались различные макроскопические характеристики, позволяющие оценить их достоверность: плотность d, среднюю потенциальную энергию U, cредний модуль Юнга E и объемный коэффициент термического расширения β. Модуль Юнга рассчитывался с помощью программы GULP [24]. Объемный коэффициент термического расширения β оценивался посредством анализа зависимости объема симуляционной ячейки от температуры. Рассматриваемая модель стекла вовлекалась в молекулярно-динамическое моделирование, в котором она охлаждалась от 298 до 0 K за 20 нс с шагом интегрирования 2 фс при постоянном анизотропном давлении 100 кПа, причем объем симуляционной ячейки регистрировался каждую 0.1 пс. Объемный коэффициент термического расширения β определяется как
Дифференциальная форма уравнения состояния имеет вид
(2)
$dV = {{\left( {\frac{{dV}}{{dp}}} \right)}_{T}}dp + {{\left( {\frac{{dV}}{{dT}}} \right)}_{p}}dT,$(3)
$\frac{{dV}}{V} = \frac{1}{V}{{\left( {\frac{{dV}}{{dp}}} \right)}_{T}}dp + \frac{1}{V}{{\left( {\frac{{dV}}{{dT}}} \right)}_{p}}dT$Интегрируя
(5)
$\int\limits_{{{V}_{0}}}^V {d\ln V} = - \beta \int\limits_{{{T}_{0}}}^T {dT} \ln \frac{V}{{{{V}_{0}}}} = - \beta \left( {T - {{T}_{0}}} \right),$Полученная зависимость объема V от температуры T пересчитывалась в зависимость логарифма объема от температуры, для которой методом наименьших квадратов строилось уравнение линейной регрессии. Из него по уравнению 6 получался объемный коэффициент термического расширения β.
РЕЗУЛЬТАТЫ И ОБСУЖДЕНИЕ
Мы ставили своей целью построить структурную модель боросиликатного стекла марки E в виде тонкой пластины, которая воспроизводила бы физико-химические характеристики реального стекла. Первоначально мы попытались применить описанный в литературе подход, подразумевающий случайное размещение атомов в объеме симуляционной ячейки с последующим молекулярно-динамическим уравновешиванием [4]. Для размещения атомов в ячейке нами был использована особо разработанная программа на языке Python, которая случайным образом и в надлежащих количествах расставляла составляющие стекло ионы в узлах накинутой на симуляционную ячейку равномерной пространственной сетки. Таким образом достигалось случайное распределение ионов в пространстве, причем в первоначальном состоянии ионы расставлялись очень рыхло, так что симуляционная ячейка имела избыточный объем. Полученная структура вовлекалась в МД продолжительностью 1 нс при постоянных объеме и температуре в 6273 K, предназначенное для перемешивания и распределения ионов по ячейке. Затем следовало МД продолжительностью 10 нс, в ходе которой температура равномерно понижалась с 4273 до 298 K. При этом по осям X и Y поддерживалось постоянное давление 100 кПа, а по оси Z давление ступенчато увеличивалось с 15.7 до 157 МПа. Предполагалось, что при этом структура модели стекла обожмется в тонкую пластину.
Однако нам не удалось получить стабильную модель стекла с помощью разных вариаций такого подхода, основанного на случайной первоначальной расстановке ионов. По всей видимости, при таком способе построения начальной структуры моделируемой системы не формируются корректные координационные сферы вокруг катионов. В сочетании с малым временем молекулярно-динамической релаксации и ограниченными размерами системы в ней образовывались локальные перенапряжения структуры, обычно состоявшие в сближении и группировке одноименно заряженных ионов. Такого рода перенапряжения не позволяли минимизировать потенциальную энергию системы перед началом расчета или вызывали программную ошибку в процессе МД симуляции, связанную с возникновением больших сил, действующих на отдельные частицы. В частности, эти локальные перенапряжения приводили к разрушению моделируемого фрагмента стекла в ходе МД моделирования при нормальном давлении, сопровождающимся возникновением в нем пустот при одновременном расползании ячейки в направлениях X и Y. Проблемы такого рода возникли в подавляющем большинстве попыток моделирования стекла марки E, исходящих из случайной расстановки ионов. В целом, описанный выше подход не приводит к корректной пространственной сетке из катионов кремния, бора и алюминия, соединенных кислородными мостиками.
Поэтому мы видоизменили алгоритм моделирования структуры стекла, попытавшись усовершенствовать начальную расстановку ионов. Мы исходили из того, что полностью случайная расстановка ионов не формирует вокруг положительно заряженных ионов приближенные к правильным координационные сферы из ионов кислорода, и они не успевают оформиться в ходе молекулярно-динамического моделирования. Возможным способом обойти это затруднение может быть опора на экспериментально установленную структуру кристалла минерала, в которой эти координационные сферы имеются. Таким образом мы пришли к описанному в Методах подходу моделирования структуры стекла с опорой на кристаллический шаблон. Он позволяет не только задать в начальной структуре близкие к правильным координационные сферы катионов, но и задает ее более плотной, что позволяет экономить вычислительные ресурсы. Также мы усложнили набор выполняемых молекулярно-динамических расчетов. В целом, он напоминает заимствованный из литературы алгоритм тем, что также имитирует реальный процесс изготовления стекла, включающий плавление с перемешиванием компонентов, закалку, приводящую к формированию твердой аморфной структуры, и отжиг, приводящий к релаксации структуры с уменьшением остаточных напряжений.
Используя этот протокол молекулярно-динамического моделирования, мы смоделировали 30 ячеек с различными расстановками ионов, по 10 на каждый кристаллический шаблон, 26 из которых успешно завершились. Для анализа смоделированных структур стекла марки Е были выбраны следующие физико-химические характеристики стекол: плотность d, потенциальная энергия U, средний модуль Юнга E и объемный коэффициент термического расширения β. Мотивы выбора этих характеристик были таковы. Результаты измерений плотности, модуля Юнга и линейного коэффициента термического расширения доступны из литературы, и потому могут быть сопоставлены с расчетными значениями. На основании этого сопоставления можно выбрать наиболее удачную модель стекла. Потенциальная же энергия может быть только рассчитана, но логично выбирать модель с самой низкой потенциальной энергией. Рассчитанные для полученных моделей стекла марки E величины представлены в табл. 3.
Таблица 3.
Расчетные параметры полученных моделей стекла марки E. Экспериментальные параметры взяты из [14]
| Система | Плотность d, кг/м3 | Потенциальная энергия U, кДж/моль | Средний модуль Юнга E, ГПа | Объемный коэффициент термического расширения β, 10–6 K–1 |
L(d, E) | L(d, E, β) | |
|---|---|---|---|---|---|---|---|
| Литература | 2540 | – | 72.4 | 8.4 | |||
| CaB2Si2O8 | № 3 | 2563 | –3044277 | 74 | 27.4 | 1.306 | 10.725 |
| KAlSiO4 | № 10 | 2559 | –3044636 | 88 | 26.2 | 1.702 | 10.117 |
| KAlSiO4 | № 5 | 2577 | –3046401 | 91 | 27.5 | 2.617 | 11.017 |
| KAlSiO4 | № 2 | 2586 | –3046832 | 86 | 29.8 | 2.843 | 12.322 |
| MgAlBO4 | № 5 | 2576 | –3045588 | 96 | 29.1 | 2.851 | 11.943 |
| CaB2Si2O8 | № 8 | 2585 | –3046079 | 88 | 27.5 | 2.865 | 11.078 |
| MgAlBO4 | № 7 | 2578 | –3047292 | 95 | 24.9 | 2.876 | 9.682 |
| CaB2Si2O8 | № 7 | 2590 | –3046819 | 90 | 29.5 | 3.194 | 12.246 |
| MgAlBO4 | № 3 | 2597 | –3045236 | 76 | 31.6 | 3.235 | 13.395 |
| MgAlBO4 | № 8 | 2598 | –3046025 | 81 | 27.3 | 3.357 | 11.109 |
| CaB2Si2O8 | № 5 | 2593 | –3046965 | 93 | 28.7 | 3.465 | 11.890 |
| CaB2Si2O8 | № 6 | 2586 | –3046035 | 100 | 26.7 | 3.495 | 10.832 |
| MgAlBO4 | № 6 | 2600 | –3046475 | 86 | 26.4 | 3.580 | 10.702 |
| CaB2Si2O8 | № 2 | 2590 | –3044747 | 100 | 26.8 | 3.666 | 10.942 |
| KAlSiO4 | № 1 | 2586 | –3045398 | 103 | 30.6 | 3.670 | 12.968 |
| MgAlBO4 | № 11 | 2589 | –3046738 | 103 | 28.9 | 3.792 | 12.095 |
| MgAlBO4 | № 2 | 2607 | –3048013 | 95 | 28.1 | 4.242 | 11.824 |
| KAlSiO4 | № 4 | 2615 | –3047644 | 67 | 28.0 | 4.262 | 11.779 |
| MgAlBO4 | № 10 | 2611 | –3047751 | 91 | 29.7 | 4.309 | 12.688 |
| CaB2Si2O8 | № 4 | 2599 | –3047686 | 109 | 27.3 | 4.551 | 11.526 |
| CaB2Si2O8 | № 10 | 2610 | –3047923 | 100 | 28.7 | 4.594 | 12.266 |
| MgAlBO4 | № 4 | 2606 | –3047201 | 106 | 31.2 | 4.690 | 13.608 |
| KAlSiO4 | № 8 | 2620 | –3047256 | 105 | 27.3 | 5.296 | 11.840 |
| KAlSiO4 | № 3 | 2631 | –3048464 | 89 | 31.7 | 5.330 | 14.101 |
| CaB2Si2O8 | № 9 | 2614 | –3047324 | 118 | 29.2 | 5.691 | 12.969 |
| Среднее | 2594 ± 18 | –3 046 592 ± 1158 | 93 ± 12 | 28±2 | |||
Из литературы доступен линейный коэффициент термического расширения α, нам же нужно сравнивать его с объемным коэффициентом термического расширения β. Как это сделать? Аналогично β, коэффициент α определяется как
где a – один из параметров симуляционной ячейки. Выполняя те же операции, мы придем к аналогу уравнения 6, связывающему логарифм параметра ячейки, температуру и коэффициент α. При этом для ромбической ячейки V = abc, и, если подставить это равенство в уравнение 6, то мы получим равенствоВ общем случае линейные коэффициенты термического расширения α различаются, но, если мы считаем стекло изотропным, то они равны, и, следовательно, β = 3α. Именно это значение приведено в табл. 3, однако оно оказывается кратно ниже расчетных величин.
Однако некоторые из этих характеристик могут коррелировать друг с другом, и выбирать модель стекла желательно по независимым характеристикам. Чтобы выявить их, была рассчитана матрица корреляций (табл. 4), из которой следует, что потенциальная энергия U и плотность d обратно скоррелированы. Поэтому потенциальная энергия исключается из дальнейшего рассмотрения, тем более, что ее невозможно сопоставить с литературными данными. Кроме того, можно исключить коэффициент термического расширения β, поскольку его также можно счесть скоррелированным с плотностью.
Таблица 4.
Корреляции физико-химических параметров, рассчитанных для полученных моделей стекла марки E
| d, кг/м3 | U, кДж/моль | E, ГПа | β, K–1 | |
|---|---|---|---|---|
| d, кг/м3 | – | –0.77 | 0.19 | 0.42 |
| U, кДж/моль | –0.77 | – | –0.26 | –0.22 |
| E, ГПа | 0.19 | –0.26 | – | 0.03 |
| β, K–1 | 0.42 | –0.22 | 0.03 | – |
Чтобы выбрать модель, наилучшим образом воспроизводящую совокупность характеристик реального стекла, нужно рассматривать все соответствующие характеристики моделей разом. Поэтому мы рассчитывали среднее квадратическое отклонение L между экспериментальными ${{X}_{{ref}}}$ и расчетными ${{X}_{i}}$ величинами, как бы эвклидово расстояние между моделью и реальностью. При этом в расчет вовлекались не непосредственно сами значения величин $X,$ а их центрированные на среднее $\left\langle X \right\rangle $ и нормированные на стандартное отклонение ${{\sigma }_{X}}$ значения $\tilde {X}{\kern 1pt} :$
для того, чтобы исключить влияние различных порядков используемых величин и не вводить под квадратный корень размерные величины. Мы рассчитывали средние квадратические отклонения по набору из двух и трех характеристик:(10)
$L\left( {d,E} \right) = \sqrt {{{{\left( {{{{\tilde {d}}}_{l}} - {{{\tilde {d}}}_{{ref}}}} \right)}}^{2}} + {{{\left( {{{{\tilde {E}}}_{l}} - {{{\tilde {E}}}_{{ref}}}} \right)}}^{2}}} ,$(11)
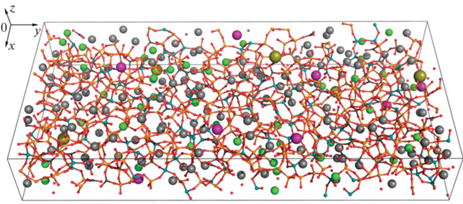
$L\left( {d,E,\beta } \right) = \sqrt {{{{\left( {{{{\tilde {d}}}_{l}} - {{{\tilde {d}}}_{{ref}}}} \right)}}^{2}} + {{{\left( {{{{\tilde {E}}}_{l}} - {{{\tilde {E}}}_{{ref}}}} \right)}}^{2}} + {{{\left( {{{{\tilde {\beta }}}_{l}} - {{{\tilde {\beta }}}_{{ref}}}} \right)}}^{2}}} $Рис. 1.
Визуализация модели боросиликатного стекла марки E № 3 по шаблону данбурита. Сеткообразующие ионы показаны малыми сферами и стержнями: кислород красным, кремний оранжевым, бор темно-серым и алюминий голубым. Прочие ионы показаны крупными сферами: кальций светло-серым, магний ярко-зеленым, натрий фиолетовым, калий буро-зеленым. Черные линии показывают границы симуляционной ячейки.
ЗАКЛЮЧЕНИЕ
В настоящей работе мы разработали новый подход построения стекловидных материалов, основанный на случайной расстановке ионов по кристаллическому шаблону, и предложили свой вариант протокола молекулярно-динамического моделирования таких материалов. С их помощью нами была построена структурная модель боросиликатного стекла марки Е, характеризующаяся малыми (1.7% для модуля Юнга и 0.2% для плотности) отклонениями существенных физико-химических характеристик от результатов экспериментальных измерений, что подтверждает эффективность такого подхода при моделировании стекол.
Настоящая работа выполнена при поддержке гранта Министерства науки и высшего образования Российской Федерации FENU 2023-0012.
Список литературы
Christie J., Ainsworth R., Hernandez S., De Leeuw N. Structures and properties of phosphate-based bioactive glasses from computer simulation: a review // J. Mater. Chem. B. 2017. V. 5. P. 5297–5306.
Cormack A.N., Yuan X., Park B. Molecular Dynamics Simulations of Silicate Glasses and Melts // Glass Physics and Chemistry. 2001. V. 27. P. 28–36.
Liang J.-J., Cygan R., Alam T. Molecular dynamics simulation of the structure and properties of lithium phosphate glasses // J. Non–Cryst. Solids. 2000. V. 263–264. P. 167–179.
Jia B., Li M., Yan X., Wang Q., He S. Structure investigation of CaO–SiO2–Al2O3–Li2O by molecular dynamics simulation and Raman spectroscopy // J. Non–Cryst. Solids. 2019. V. 526. P. 119 695.
Hu Y.-J., Zhao G., Zhang M., Bin B., Rose T.D., Zhao Q., Zu Q., Chen Y., Sun X. Predicting densities and elastic moduli of SiO2–based glasses by machine learning // npj Computational Materials. 2020. V. 6. P. 1–13.
Deng B., Harris J.T. A novel approach to generate glass-ceramics samples for molecular dynamics simulations // Comput. Mater. Sci. 2021. V. 186. P. 110008.
Hong X., Newville M. Polyamorphism of GeO2 Glass at High Pressure // Phys. Status Solidi B. 2020. V. 257. P. 2000052.
Brazhkin V.V.,Lyapin A.G.,Trachenko K. Atomistic modeling of multiple amorphous-amorphous transitions in SiO2 and GeO2 glasses at megabar pressures // Phys. Rev. B. 2011. V. 83. P. 132 103.
Tsuchiya T., Yamanaka T., Matsui M. Molecular dynamics study of pressure–induced transformation of quartz–type GeO2 // Phys. Chem. Miner. 2000. V. 27. P. 149–155.
Kapoor S., Goel A., Tilocca A., Dhuna V., Bhatia G., Dhuna K., Ferreira J.M. Role of glass structure in defining the chemical dissolution behavior, bioactivity and antioxidant properties of zinc and strontium co–doped alkali–free phosphosilicate glasses // Acta Biomater. 2014. V. 10. P. 3264–3278.
Upadhyay A., Sebeck K., Kieffer J. Spectral mode assignment for binary silicate glasses using molecular dynamics simulations // J. Non–Cryst. Solids. 2012. V. 358. P. 3348–3354.
Chainikova A., Orlova L., Popovich N., Lebedeva Y., Solncev S. Functional composites based on glass/glass–ceramics matrixes and discrete fillers: properties and possible applications // Aviation Materials and Technologies, 2014. V. 0. P. 52–58.
Wang X., Xie W., Ren J., Zhu J., Li L.-Y., Xing F. Interfacial Binding Energy between Calcium–Silicate–Hydrates and Epoxy Resin: A Molecular Dynamics Study // Polymers. 2021. V. 13. P. 1683.
Бабаевский П.Г. Наполнители для полимерных композиционных материалов: Справочное пособие. М.: Химия, 1981. 736 с.
Mishnev M., Korolev A., Ekaterina B., Dmitrii U. Effect of Long-Term Thermal Relaxation of Epoxy Binder on Thermoelasticity of Fiberglass Plastics: Multiscale Modeling and Experiments // Polymers. 2022. V. 14. P. 1712.
Maslov V., Grozdov A., Kutepov D. Methods of determining the composition of low–molecular weight epoxide diane resins // Polym. Sci. (USSR). 1982. V. 24. P. 2034–2039.
Vaitkus A., Merkys A., Gražulis S. Validation of the Crystallography Open Database using the Crystallographic Information Framework // J. Appl. Crystallogr. 2021. V. 54. P. 661–672.
Abraham M.J., Murtola T., Schulz R., Pall S., Smith J.C., Hess B., Lindahl E. GROMACS: High performance molecular simulations through multi–level parallelism from laptops to supercomputers // Software X. 2015. V. 1–2. P. 19–25.
Макаров Г.И., Шилкова К.С., Шунайлов А.В., Павлов П.В., Макарова Т.М. Набор самосогласованных параметров потенциала Леннард–Джонса для молекулярно-динамического моделирования боросиликатных стекол // Физика и химия стекла. 2023. V. 49. P. 401–416.
Bussi G., Donadio D., Parrinello M. Canonical sampling through velocity rescaling // J. Chem. Phys. 2007. V. 126. P. 014107–014106.
Berendsen H., Postma J., van Gunsteren W., DiNola A., Haak J. Molecular dynamics with coupling to an external bath // J. Chem. Phys. 1984. V. 81. P. 3684–3690.
Darden T., York D., Pedersen L. Particle mesh Ewald: An Nlog(N) method for Ewald sums in large systems // J. Chem. Phys. 1993. V. 98. P. 10089–10092.
Wennberg C.L., Murtola T., Hess B., Lindahl E. Lennard–Jones Lattice Summation in Bilayer Simulations Has Critical Effects on Surface Tension and Lipid Properties // J. Chem. Theory Comput. 2013. V. 9. P. 3527–3537.
Gale J., Rohl A. The General Utility Lattice Program (GULP) // Mol. Simul. 2003. V. 29. P. 291–341.
Дополнительные материалы отсутствуют.
Инструменты
Физика и химия стекла


 Пн.-пт.: 10.00-19.00