

Координационная химия, 2020, T. 46, № 5, стр. 280-289
Комплексы железа(II) и кобальта(II) с 2,6-бис(1,4-дифенил-5-гидрокси-1H-пиразол-3-ил)пиридином: синтез, структура и спиновое состояние
И. А. Никовский 1, А. В. Полежаев 1, 2, Д. Ю. Алешин 1, 3, Е. К. Мельникова 1, 4, П. В. Дороватовский 5, Ю. В. Нелюбина 1, 6, *
1 Институт элементоорганических соединений им. А.Н. Несмеянова РАН
Москва, Россия
2 Московский государственный технический университет им. Н.Э. Баумана
Москва, Россия
3 Российский химико-технологический университет им. Д.И. Менделеева
Москва, Россия
4 Московский государственный университет им. М.В. Ломоносова
Москва, Россия
5 Национальный исследовательский центр “Курчатовский институт”
Москва, Россия
6 Институт общей и неорганической химии им. Н.С. Курнакова РАН
Москва, Россия
* E-mail: unelya@ineos.ac.ru
Поступила в редакцию 26.11.2019
После доработки 23.12.2019
Принята к публикации 24.12.2019
Аннотация
При взаимодействии 2,6-бис(1,4-дифенил-5-гидрокси-1H-пиразол-3-ил)пиридина (L), являющегося первым представителем ряда 2,6-бис(пиразол-3-ил)пиридиновых лигандов с заместителями в положениях 1 и 4 пиразол-3-ильного кольца, с солями двухвалентных железа и кобальта получены новые комплексы Со(II) и Fe(II) – [Co(L)2](ClO4)2 (I) и [Fe(L)2](ClO4)2 (II). Они выделены в индивидуальном виде и охарактеризованы методами элементного анализа, спектроскопии ЯМР и РСА (CIF files CCDC № 1967892 (I) и 1967893 (II)). Согласно полученным данным, ион переходного металла в комплексах I и II находится в высокоспиновом состоянии (S = 3/2 для Co(II) и S = 2 для Fe(II)) в диапазоне 120–345 К и предложенная модификация лиганда не приводит к возникновению температурно-индуцируемого спинового перехода как в растворе, так и в кристаллическом состоянии.
Бис(пиразолил)пиридины активно используются в качестве лигандов в комплексах с различными переходными металлами [1]. Такие комплексы проявляют широкий спектр практически важных свойств, включая каталитическую (в реакциях циклопропанирования [2], эпоксидирования [3] и полимеризации [4]) и биологическую активность [5], а также являются одними из самых популярных классов молекулярных соединений [6] со спиновыми переходами, протекающими при приложении подходящего внешнего возмущения (температуры, давления, света, магнитного и электрического полей и т.п.) [7, 8]. Последнее свойство бис(пиразолил)пиридиновых комплексов переходных металлов (главным образом железа(II)) делает возможным создание на их основе элементов квантового компьютера будущего [9], молекулярных переключателей, сенсоров и других молекулярных устройств и материалов [10–12].
Наиболее часто способность существовать в двух спиновых состояниях встречается среди ионов металлов с d4–d7-электронной конфигурацией (например, Fe(II), Fe(III) или Co(II)) [7] в (псевдо)октаэдрическом координационном окружении азотсодержащих лигандов, природа которых определяет возможность перехода между двумя состояниями в соответствующем комплексе. Однако параметры такого перехода в значительной степени зависят от взаимодействий между молекулами комплекса, благодаря которым в кристаллическом образце возможен резкий спиновый переход с гистерезисом [7]. При этом даже небольшие изменения “на периферии” лиганда могут приводить к изменению спинового состояния иона металла [13, 14]. В некоторых случаях на протекание спинового перехода также оказывает влияние фазовое состояние исследуемого соединения (в виде монокристалла, поликристаллического порошка или раствора) [15], полиморфная модификация [16] и даже природа растворителя [16–18].
Необходимым условием для направленного дизайна комплексов со спиновыми переходами, удовлетворяющими требованиям их практического применения в перечисленных выше молекулярных устройствах [9–12] являются систематические исследования рядов соединений с близкими по структуре лигандами для обнаружения закономерностей между природой заместителей в лиганде и параметрами спинового перехода [19, 20]. Подобные корреляции структура–свойство были таким образом обнаружены для комплексов Fe(II) с полидентатными [21–30] лигандами на основе пиридина, включая бис(пиразолил)пиридины [31]. Бис(пиразолил)пиридины можно разделить на два класса [1] – 2,6-бис(пиразол-1-ил)пиридины и изомерные им 2,6-бис(пиразол-3-ил)пиридины (схема 1 ), отличающиеся способом сочленения трех гетероциклических фрагментов.

Схема 1 .
Для комплексов Fe(II) с 2,6-бис(пиразол-1-ил)пиридиновыми лигандами [32] проведенные ранее исследования, в том числе в растворе при помощи спектроскопии ЯМР (метода Эванса) [33], позволили установить четкую зависимость спинового состояния иона металла от положения заместителя в пиридиновом или пиразолильном кольце лиганда, а также его стерических [6] и электронных [24] характеристик. К сожалению, для комплексов с изомерными 2,6-бис(пиразол-3-ил)пиридинами подобных корреляций обнаружить не удалось [6] из-за образуемых ими водородных связей N–H⋅⋅⋅X с противоионами или молекулами растворителя, которые непредсказуемым образом влияют на спиновое состояние иона металла [16, 34–37].
Ранее в нашей лаборатории была синтезирована серия бис(пиразол-3-ил)пиридиновых комплексов Fe(II) и Co(II) с фенильными заместителями в положении 1 пиразол-3-ильного кольца (схема 1 ), которые стабилизируют ион металла в высокоспиновом состоянии [38, 39]. В настоящей работе мы получили новые комплексы кобальта(II) (I) и железа(II) (II) с 2,6-бис(пиразол-1-ил)пиридиновым лигандом, содержащим фенильные заместители в положениях 1 и 4 пиразол-3-ильного кольца (cхема 2).

Схема 2 .
Интересно отметить, что введение заместителя в аналогичное положение 3-замещенных 2,6-бис(пиразол-3-ил)пиридинов, легко получаемых из 2,6-дигидразидопиридина и дикетонов [40] или из 2,6-дигалопиридинов и 3,5-замещенных пиразолов (cхема 3), приводило к комплексам Fe(II) в низкоспиновом [6] или, наоборот, высокоспиновом [41] состояниях.
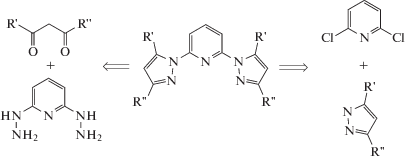
Схема 3 .
В то же время модификация положения 4 2,6-бис(пиразол-3-ил)пиридиновых лигандов ранее не проводилась и, как результат, влияние подобного заместителя на спиновое состояние иона металла до сих пор не установлено. Для этого мы синтезировали первое 1,4-тетрафенилзамещенное производное 2,6-бис(пиразол-3-ил)пиридина – 2,6-бис(1,4-дифенил-5-гидрокси-1H-пиразол-3-ил)пиридин (L) – и соответствующие гомолептические комплексы I и II, спиновое состояние которых установлено по данным РСА монокристаллов сольватных комплексов I и II при 120 K. Возможность протекания спинового перехода в растворе полученного комплекса Fe(II) под действием температуры изучена с помощью стандартного для этих целей метода Эванса [33], основанного на многотемпературной спектроскопии ЯМР.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Все операции, связанные с синтезом комплексов, выполняли на воздухе с использованием коммерчески доступных органических растворителей, перегнанных в атмосфере аргона. Соединение Fe(ClO4)2 ∙ 6H2O (Sigma-Aldrich) использовали без дополнительной очистки, Co(ClO4)2 ∙ 6H2O получали по методике [42]. Этерификацию пиридин-2,6-дикарбоновой кислоты (Acros) этиловым спиртом проводили по методике [43] в присутствии серной кислоты. Анализ на углерод, азот и водород выполняли на микроанализаторе Carlo Erba, модель 1106.
Синтез диэтил-3,3'-(пиридин-2,6-диил)бис(3-оксо-2-фенил)пропаноата. К смеси диэтилового эфира пиридин-2,6-дикарбоновой кислоты (2.23 г, 10 ммоль) и этил-2-фенилацетата (3.97 мл, 25 ммоль) в сухом ТГФ добавляли NaH (1.8 г, 50 мас. % суспензии NaH в минеральном масле). Реакционную смесь кипятили с обратным холодильником в течение 4 ч, затем упаривали и промывали твердый остаток диэтиловым эфиром (2 × 30 мл). Остаток высушивали в вакууме, диспергировали в воде и доводили pH полученной суспензии до 5 путем прибавления 1 М соляной кислоты. Полученную двухфазную систему экстрагировали этилацетатом, отделяли органическую фазу, промывали ее дистиллированной водой и высушивали над Mg2SO4. Осушитель отфильтровывали, маточный раствор упаривали. Полученное желтое масло растворяли в небольшом количестве диэтилового эфира и оставляли на 2–3 сут при −20°C. Образовавшийся желтый осадок отделяли фильтрованием и высушивали в вакууме. Выход 3.26 г (71%).
ЯМР 1H (ДМСО-d6, 400 МГц; смесь кето- и енольной форм; δ, м.д.): 1.01–1.10 (т. + т., 6H, 2CH3), 3.41 (к., 4H, 2CH2 ), 3.54 (с., CH2, кето-форма), 4.10–4.18 (к. + к., 4H, CH2), 6.22 (с., CH2, кето-енольная форма), 7.43–7.23 (м., 4Ph), 8.17–8.29 (м., Py).
Синтез 2,6-бис(1,4-дифенил-5-гидрокси-1H-пиразол-3-ил)пиридина (L). Смесь диэтил-3,3'-(пиридин-2,6-диил)бис(3-оксо-2-фенил)пропаноата (0.5 г, 1.09 ммоль) и фенилгидразина (246 мкл, 2.5 ммоль) растворяли в 10 мл ледяной уксусной кислоты. Полученный оранжевый раствор кипятили с обратным холодильником в течение 8 ч, после чего охлаждали до комнатной температуры и выливали на 50 мл колотого льда. Образовавшийся желтый осадок отфильтровывали, промывали водой и высушивали в вакууме. Для дополнительной очистки осадок растворяли в минимальном количестве горячего этанола и небольшими порциями добавляли к полученному раствору горячую воду до появления осадка. Полученную смесь затем оставляли на 12 ч при температуре −10°C. Образовавшийся светло-желтый осадок отфильтровывали, промывали водой и высушивали в вакууме. Выход 489 мг (82%).
ЯМР 1H (ДМСО-d6, 600 МГц; δ, м.д.): 7.20 (т., 2H, 3JH,H= 7.0 Гц, p-Ph–H), 7.29 (м., 4H, 3JH,H= 7.0 Гц, m-Ph–H), 7.35–7.37 (м., 6H, N-p-Ph–H + o-Ph–H), 7.53–7.55 (м., 6H, m-Ph–H + m-Py), 7.80 (т., 3JH,H= 7.8 Гц, 1H, Py), 7.84–7.85 (м., 4H, N-o-Ph–H), 11.05 (c., 2H, OH, D2O-обмениваемые).
Синтез [Co(L)2](ClO4)2 (I). Навески Co(ClO4)2 ∙ ∙ 6H2O (0.026 г, 0.1 ммоль) и L (0.109 г, 0.2 ммоль) смешивали в ацетонитриле. Полученный раствор перемешивали в течение 3 ч, после чего добавляли диэтиловый эфир до появления осадка. Смесь оставляли кристаллизоваться в течение 12 ч при −10°C. Образовавшийся мелкокристаллический порошок отфильтровывали и высушивали в вакууме до постоянного веса. Выход 244 мг (91%).
ЯМР 1H (CD3CN; 600 МГц; δ, м.д.): –1.74 (уш.с, 2H, p-Py–H), 2.10 (уш.с., 4H, N-p-Ph–H), 2.60 (уш.с., 8H, N-m-Ph–H), 7.34 (уш.с., 4H, p-Ph–H), 8.29 (уш.с., 8H, m-Ph–H), 9.23 (уш.с., 8H, o-Ph–H), 16.97 (уш.с., 8H, N-o-Ph–H), 26.94 (уш.с., 4H, m-Py–H), 30.97 (уш.с., 4H, OH).
Синтез [Fe(L)2](ClO4)2 (II). Навески Fe(ClO4)2 ∙ ∙ 6H2O (0.036 г, 0.1 ммоль) и L (0.109 г, 0.2 ммоль) смешивали в ацетонитриле, полученный раствор перемешивали в течение 3 ч, после чего добавляли гексан до появления осадка. Образовавшийся мелкокристаллический порошок отфильтровывали и высушивали в вакууме до постоянного веса. Выход 244 мг (91%).
ЯМР 1H (CD3CN; 600 МГц; δ, м.д.): –9.21 (уш.с., 8H, m-Ph–H/o-Ph–H), 8.67 (уш.с., 4H, p-Ph–H), 8.87 (уш.с., 8H, m-Ph–H/o-Ph–H), 9.10 (уш.с., 8H, m-Ph–H/o-Ph–H), 9.68 (уш.с., 8H, m-Ph–H/o-Ph–H), 11.57 (уш.с., 4H, p-Ph–H), 18.33 (уш.с., 4H, OH), 27.74 (уш.с., 2H, p-Py–H), 60.68 (уш.с., 4H, m-Py–H).
РCA. Рентгенодифракционное исследование монокристаллов I ∙ 2.5ТГФ, полученных медленным испарением комплекса I на воздухе из раствора в ТГФ, проводили на дифрактометре Bruker APEX 2 CCD (MoKα-излучение, графитовый монохроматор, ω-сканирование). Набор рентгенодифракционных данных для монокристаллов II ∙ ∙ 3.75ТГФ ∙ 1.5 Et2O, образовавшихся в результате диффузии паров Et2O в раствор комплекса II в ТГФ, получен на станции белковой кристаллографии Курчатовского центра синхротронного излучения (λ = 0.9699 Å). Структуры расшифрованы с использованием программы SHELXT [44] и уточнены в полноматричном МНК с помощью программы Olex 2 [45] в анизотропном приближении по $F_{{hkl}}^{2}.$ Атомы водорода OH-групп локализованы из разностных Фурье синтезов электронной плотности, положения остальных атомов водорода рассчитаны геометрически. Все атомы водорода уточнены в изотропном приближении по модели наездника. Основные кристаллографические данные и параметры уточнения представлены в табл. 1.
Таблица 1.
Основные кристаллографические данные и параметры уточнения для структур I ∙ 2.5ТГФ и II ∙ ∙ 3.75ТГФ ∙ 1.5 Et2O
| Параметр | Значение | |
|---|---|---|
| I ∙ 2.5ТГФ | II ∙ 3.75ТГФ ∙ 1.5 Et2O | |
| Брутто-формула | C80H70N10O14.5Cl2Co | C91H95N10O17.25Cl2Fe |
| М | 1533.29 | 1731.51 |
| T, K | 120 | 120 |
| Сингония | Ромбическая | Моноклинная |
| Пр. гр. | Pccn | P21/с |
| Z | 8 | 4 |
| a, Å | 53.674(7) | 21.322(4) |
| b, Å | 14.7409(18) | 13.518(3) |
| c, Å | 20.047(3) | 30.498(6) |
| V, Å3 | 15 861(3) | 8777(3) |
| ρ(выч.), г см–3 | 1.284 | 1.310 |
| μ, см–1 | 3.53 | 4.24 |
| F(000) | 6376 | 3636 |
| 2θmax, град | 60 | 60 |
| Число измеренных отражений | 187 091 | 90 933 |
| Число независимых отражений | 24 270 | 19 114 |
| Число отражений с I > 3σ(I) | 8060 | 12 514 |
| Количество уточняемых параметров | 1108 | 1135 |
| R1, wR2 (I > 2σ(I)) | 0.1337, 0.3482 | 0.1047, 0.2616 |
| R1, wR2 (по всему массиву) | 0.2911, 0.4234 | 0.1465, 0.2945 |
| GOOF | 1.041 | 1.031 |
| Остаточная электронная плотность, (max/min), e Å–3 | 1.237/–0.655 | 1.039/–0.705 |
Структурные данные для cтруктур I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O депонированы в Кембриджском банке структурных данных (CCDC № 1967892 и 1967893 соответственно; http://www.ccdc.cam.ac.uk/).
ЯМР спектроскопия. Спектры ЯМР 1H регистрировали для растворов комплексов I и II в ДМСО-d6 и CD3CN на спектрометрах Bruker Avance 300, 400 и 600 с рабочими частотами 300.15, 400 и 600.22 МГц соответственно. Значения химических сдвигов (δ, м.д.) в спектрах определяли относительно остаточного сигнала растворителя (1H 2.5 м.д. для ДМСО-d6 и 1H 1.94 м.д. для CD3CN). Спектры ЯМР 1Н регистрировали с использованием следующих параметров: диапазон спектра 1000 м.д., время регистрации 0.1 с, длительность релаксационной задержки 0.1 с, длительность импульса 6.5 мкс, количество накоплений 1024.
Метод Эванса. Температурную зависимость молярной магнитной восприимчивости (χМ) комплекса железа(II) в растворе дейтероацетонитрила оценивали с помощью метода Эванса [33] на основе спектров ЯМР 1H, зарегистрированных в интервале 235–345 К, при использовании ампулы для ЯМР с коаксиальной вставкой. Внутреннюю (контрольную) трубку заполняли CH3CN-d3 с добавлением ~1% Me4Si, внешняя трубка содержала раствор комплекса (~1–5 мг/см3) в CH3CN-d3 с той же концентрацией Me4Si. Рассчитывали χМ по разности между значениями химических сдвигов Me4Si в чистом CH3CN-d3 и в растворе комплекса (Δδ, Гц) в CH3CN-d3 с использованием следующего уравнения:
M – молярная масса комплекса железа(II), г/моль; ν0 – частота спектрометра, Гц; Sf – коэффициент формы магнита (4π/3); c – концентрация комплекса, г/см3; $\chi _{M}^{{{\text{dia}}}}$ – молярный диамагнитный вклад в парамагнитную восприимчивость, рассчитанный с использованием констант Паскаля [46]. Концентрацию (с) пересчитывали для каждой температуры в соответствии с изменением плотности растворителя (ρ): cT = mкρ/mр-р, где mк – масса комплекса, mр-р – масса раствора.
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
Новый лиганд L с фенильными группами в положениях 1 и 4 пиразол-3-ильных колец (схема 4 ) получен по модифицированной литературной методике, ранее разработанной для синтеза 2,6-бис(1-фенил-5-гидрокси-1H-пиразол-3-ил)пиридинов [43]. Перекрестной конденсацией Кляйзена между диэтил-2,6-пиридиндикарбоксилатом и этиловым эфиром фенилуксусной кислоты под действием гидрида натрия в растворе ТГФ был получен бис(β-кетоэфир) в виде смеси таутомеров. Полученный продукт подвергался циклизации в присутствии 2 экв. фенилгидразина в уксусной кислоте с образованием лиганда L с высоким выходом.

Схема 4 .
Комплексы I и II с синтезированным лигандом L получены с высокими выходами из гидратов перхлоратов кобальта(II) и железа(II) прямой темплатной реакцией в ацетонитриле при комнатной температуре (схемa 2). Оба комплекса выделены в индивидуальном виде и охарактеризованы при помощи элементного анализа и спектроскопии ЯМР, а также РСА.
Подходящие для этих целей монокристаллы комплексов I и II (рис. 1) получены перекристаллизацией порошкообразных образцов из раствора в ТГФ в виде сольватов I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ ∙ 1.5Et2O соответственно. Во втором случае в кристалле также содержатся 1.5 молекулы диэтилового эфира, приходящиеся на одну молекулу комплекса II, в результате диффузии паров Et2O в его раствор в ТГФ (см. Экспериментальную часть).
Рис. 1.
Общий вид комплексов I (M = Co) и II (M = Fe) в кристаллах I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O в представлении атомов эллипсоидами тепловых колебаний (p = 50%). Перхлорат-анионы и разупорядоченные молекулы растворителя, а также атомы водорода, за исключением принадлежащих OH-группам, не показаны.

Молекулы указанных растворителей, “захваченные” в процессе кристаллизации I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O , образуют водородные связи с тремя гидроксигруппами двух бис(пиразол-3-ил)пиридиновых лигандов L (O⋅⋅⋅O 2.556(10)–2.615(6) Å, угол OHO 152(1)°–162(1)°), тогда как их четвертая гидроксигруппа участвует в водородном связывании с перхлорат-анионом (O⋅⋅⋅O 2.576(14)–2.720(17) Å, угол OHO 126(1)°–158(1)°).
Два бис(пиразол-3-ил)пиридиновых лиганда координированы к иону переходного металла тремя атомами азота (КЧ 6) с расстояниями (табл. 2), типичными для ионов кобальта(II) и железа(II) в высокоспиновом состоянии (2.0–2.2 Å [7]). Последнее также следует из тригонально-призматического искажения координационного полиэдра MN6 (M = Co, Fe) [47], который в случае низкоспинового иона переходного металла с d7-конфигурацией представляет собой октаэдр. В частности, значения угла N(Py)MN(Py) и двугранного угла θ между среднеквадратичными плоскостями двух лигандов (рис. 2), равные 90° и 180° в случае идеального октаэдра, составляют 69.35(5)° и 177.8(2)° в кристалле I ∙ 2.5ТГФ и 70.66(4)° и 177.74(15)° в кристалле II ∙ 3.75ТГФ ∙ 1.5 Et2O. Наблюдаемая тригонально-призматическая геометрия N(6)-окружения иона металла является следствием не только “жесткости” 2,6-бис(пиразол-3-ил)пиридинового лиганда [47], но и наличием у него объемных фенильных заместителей в положении 1 пиразол-3-ильного цикла. Для сравнения аналогичные значения углов N(Py)MN(Py) и θ для описанных ранее комплексов Co(II) [39] и Fe(II) [38] с N,N'-дифенилзамещенными бис(пиразол-3-ил)пиридинами лежали в диапазонах 67.5(3)°–68.3(3)° и 176.1(2)°–180° соответственно.
Таблица 2.
Основные геометрические параметры для сольватных комплексов I и II по данным РСА при 120 К*
| Параметр | Значение | |
|---|---|---|
| I ∙ 2.5ТГФ | II ∙ 3.75ТГФ ∙ 1.5 Et2O | |
| M–N(Py), Å | 2.079(5)/2.081(5) | 2.158(3)/2.159(3) |
| M–N(Pz), Å | 2.134(6)–2.178(6) | 2.211(4)–2.207(4) |
| θ, град | 69.35(5) | 70.66(4) |
| N(Py)MN(Py), град | 177.8(2) | 177.74(15) |
| α, град | 56.8(2)–67.50(18) | 60.68(14)–66.45(15) |
| δ, град | 51.8(2)–64.2(2) | 61.76(15)–83.01(14) |
| S(TP-6) | 10.797 | 11.015 |
| S(OC-6) | 4.832 | 6.123 |
* θ – двугранный угол между среднеквадратичными плоскостями 2,6-бис(пиразол-3-ил)пиридиновых лигандов, атомы N(Py) и N(Pz) соответствуют атомам азота пиридинового и пиразол-3-ильного фрагментов, α и δ – углам поворота фенильных заместителей в положениях 1 и 4 пиразол-3-ильного фрагмента относительно его плоскости. S(TP-6) и S(OC-6) – отклонений формы полиэдра MN6 от идеальной тригональной призмы (TP-6) и идеального октаэдра (OC-6) соответственно.
Рис. 2.
Температурная зависимость магнитной восприимчивости комплекса II в растворе дейтероацетонитрила про данным спектроскопии ЯМР (метод Эванса).

Подобное искажение координационного полиэдра MN6, характерное для высокоспиновых комплексов металлов с би- и тридентатными лигандами [48], можно графически представить в виде так называемых “мер симметрии” (или continuous symmetry measures в англоязычной литературе [48]), описывающих его отклонения от идеального октаэдра (S(OC-6)) и идеальной тригональной призмы (S(TP-6)). Чем эти значения меньше, тем лучше форма координационного полиэдра описывается соответствующим многогранником. В случае исследуемых монокристаллов I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O величины октаэдрической S(OC-6) и тригонально-призматической S(TP-6) “мер симметрии” (рис. 3), оцененные на основе рентгенодифракционных данных, составляют 4.832–6.123 и 10.797–11.015 (табл. 2), что указывает на заметное искажение координационного полиэдра MN6 в сторону тригональной призмы. Они попадают в диапазон “мер симметрии” S(OC-6) и S(TP-6), характерных для высокоспиновых комплексов Co(II) [39] и Fe(II) [38] с N,N'-дифенилзамещенными бис(пиразол-3-ил)пиридинами. Углы поворота фенильных групп в положении 1 пиразол-3-ильного цикла в I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O, составляющие 56.8(2)°–67.50(18)°, также мало отличаются от соответствующих значений (42.7(2)°–66.4(2)°) в упомянутых комплексах Co(II) [39] и Fe(II) [38]. Интересно отметить, что фенильные заместители в положении 4 пиразол-3-ильного цикла в I ∙ ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O оказываются развернутыми относительно плоскости этого цикла в той же мере или даже сильнее (табл. 2), что может быть связано со стерическим влиянием близко расположенного пиридинового фрагмента лиганда L.
Рис. 3.
Графическое представление “мер симметрии” S(TP-6) и S(OC-6) – отклонений формы полиэдра MN6 в кристаллах I ∙ 2.5ТГФ (⚪) и II ∙ 3.75ТГФ ∙ · 1.5 Et2O (◻) от идеальной тригональной призмы (TP-6) и идеального октаэдра (OC-6) соответственно. Черная линия представляет собой путь наименьшего искажения геометрии полиэдра при переходе между указанными многогранниками.

Таким образом, данные РСА однозначно указывают на то, что ионы кобальта(II) и железа(II) в полученных сольватных комплексах I ∙ 2.5ТГФ и II ∙ 3.75ТГФ ∙ 1.5 Et2O, отличающихся заметным тригонально-призматическим искажением (псевдо)октаэдрического координационного окружения иона переходного металла, находятся в высокоспиновом состоянии при 120 K.
Тогда как ион кобальта(II) в (псевдо)октаэдрическом окружении двух 2,6-бис(пиразол-3-ил)пиридиновых лигандов находится в высокоспиновом состоянии [49, 50] из-за образуемого ими поля лигандов, отсутствие температурно-индуцированного перехода в растворе полученного комплекса Fe(II) подтверждается данными метода Эванса [33]. Этот метод, основанный на использовании широкодоступной спектроскопии ЯМР, является одним из наиболее распространенных подходов, позволяющих измерить магнитную восприимчивость раствора и тем самым напрямую определить спиновое состояние иона металла. Суть его состоит в том, что при добавлении к раствору парамагнитного соединения, такого как комплекс Co(II) или Fe(II) в высокоспиновом состоянии, изменяется магнитная восприимчивость всего раствора. Это приводит к изменению химических сдвигов ядер в спектрах ЯМР, которое можно количественно оценить при одновременной регистрации спектров ЯМР для раствора стандартного диамагнитного соединения, например тетраметилсилана (ТМС), в присутствии парамагнитного комплекса и в отсутствие оного. Для этого в ампулу для регистрации спектров ЯМР, содержащую раствор ТМС и соответствующего комплекса в известной концентрации в дейтерированном растворителе, помещают специальную коаксиальную вставку, содержащую раствор ТМС в том же растворителе. В итоговом спектре ЯМР 1H присутствуют два сигнала от протонов ТМС: один – от его чистого раствора в коаксиальной вставке, второй – от его раствора с добавкой парамагнитного комплекса в ампуле для ЯМР. Наблюдаемая разница в значениях химического сдвига протонов ТМС в двух растворах позволяет рассчитать магнитную восприимчивость исследуемого парамагнитного соединения (см. Экспериментальную часть) и тем самым однозначно установить спиновое состояние иона металла при определенной температуре или же в диапазоне температур в выбранном растворителе.
В качестве такого растворителя для измерения магнитной восприимчивости бис(пиразол-3-ил)пиридинового комплекса II мы использовали дейтероацетонитрил, поскольку растворение в нем не приводило к образованию осадка даже при охлаждении полученного раствора до 235 К. Последнее является необходимым условием надежного определения спинового состояния иона металла при помощи метода Эванса, так как в противном случае возможно изменение концентрации парамагнитного соединения, входящей в уравнение для расчета магнитной восприимчивости.
Согласно полученным данным, для комплекса II (pис. 2) значение χТ в дейтероацетонитриле при 235–345 K составляет 3.4 см3 моль–1 K во всем диапазоне температур, что однозначно указывает на высокоспиновое состояние иона железа(II) (S = 2). Это, в свою очередь, свидетельствует о “внутримолекулярной” природе отсутствия температурно-индуцированного спинового перехода в комплексах с лигандом L, которую в случае комплекса Fe(II) можно связать с наличием в нем фенильных заместителей в положении 1 пиразол-3-ильного кольца [38]. Комплекс Co(II) существует только в высокоспиновом состоянии в (псевдо)октаэдрическом окружении двух 2,6-бис(пиразол-3-ил)пиридиновых лигандов, поле которых не позволяет иону кобальта(II) переходить в низкоспиновое состояние под действием температуры [49, 50].
Таким образом, мы получили и охарактеризовали новые комплексы Co(II) и Fe(II) с первым представителем ряда 2,6-бис(пиразол-3-ил)пиридинов, содержащим заместители одновременно в положениях 1 и 4 пиразол-3-ильного кольца. Полученные для них низкотемпературные рентгенодифракционные данные, в первую очередь, длины связей M–N и тригонально-призматическое искажение координационного полиэдра MN6, однозначно указывают на то, что ионы кобальта(II) и железа(II) в кристаллах I ∙ 2.5ТГФ и II ∙ ∙ 3.75ТГФ ∙ 1.5 Et2O при 120 К находятся в высокоспиновом состоянии (S = 3/2 для Со(II) и S = 2 для Fe(II)). Отсутствие температурно-индуцируемого спинового перехода в растворе также подтверждается данными спектроскопии ЯМР (метода Эванса) для комплекса Fe(II) в диапазоне 235–345 K. Таким образом, предложенная модификация лиганда введением дополнительного фенильного заместителя в положение 4 пиразол-3-ильных колец при наличии в положении 1 объемных фенильных групп не оказывает влияния на спиновое состояние ионов кобальта(II) и железа(II) в соответствующих комплексах, которые остаются высокоспиновыми в кристаллическом состоянии и в растворе.
Авторы заявляют, что у них нет конфликта интересов.
Список литературы
Halcrow M.A. // Coord. Chem. Rev. 2005. V. 249. № 24. P. 2880.
Christenson D.L., Tokar C.J., Tolman W.B. // Organometallics. 1995. V. 14. № 5. P. 2148.
Fung W.-H., Cheng W.-C., Yu W.-Y. et al. // Chem. Commun. 1995. № 19. P. 2007.
Zikode M., Ojwach S.O., Akerman M.P. // J. Mol. Catal. A. 2016. V. 413. P. 24.
Hopa C., Yildirim H., Kara H. et al. // Spectrochim. Acta. A. 2014. V. 121. P. 282.
Halcrow M.A. // Crystals. 2016. V. 6. № 5. P. 58.
Spin-Crossover Materials: Properties and Applications / Ed. Halcrow M.A. John Wiley & Sons, Ltd., 2013.
Gütlich P., Gaspar A. B., Garcia Y. // Beilstein J. Org. Chem. 2013. V. 9. P. 342.
Ferrando-Soria J., Vallejo J., Castellano M. et al. // Coord. Chem. Rev. 2017. V. 339. P. 17.
Hayami S., Holmes S.M., Halcrow M.A. // J. Mat. Chem. C. 2015. V. 3. № 30. P. 7775.
Molnár G., Rat S., Salmon L. et al. // Adv. Mater. 2017. V. 30. № 5. P. 1703862.
Senthil Kumar K., Ruben M. // Coord. Chem. Rev. 2017. V. 346. P. 176.
Judge J.S., Baker W. // Inorg. Chim. Acta. 1967. V. 1. P. 68.
Harris C., Lockyer T., Martin R. et al. // Austr. J. Chem. 1969. V. 22. № 10. P. 2105.
Novikov V.V., Ananyev I.V., Pavlov A.A. et al. // J. Phys. Chem. Letts. 2014. V. 5. № 3. P. 496.
Bartual-Murgui C., Codina C., Roubeau O., Aromí G. // Chem. Eur. J. 2016. V. 22. № 36. P. 12767.
Hathcock D.J., Stone K., Madden J., Slattery S.J. // Inorg. Chim. Acta. 1998. V. 282. № 2. P. 131.
Constable E.C., Housecroft C.E., Kulke T. et al. // Dalton Trans. 2001. № 19. P. 2864.
Kershaw Cook L.J., Kulmaczewski R., Mohammed R. et al. // Angew. Chem. Int. Ed. 2016. V. 55. № 13. P. 4327.
Pavlov A.A., Aleshin D.Y., Nikovskiy I.A. et al. // Eur. J. Inorg. Chem. 2019. V. 2019. № 23. P. 2819.
Phan H., Hrudka J.J., Igimbayeva D. et al. // J. Am. Chem. Soc. 2017. V. 139. № 18. P. 6437.
Rodríguez-Jiménez S., Yang M., Stewart I. et al. // J. Am. Chem. Soc. 2017. V. 139. № 50. P. 18392.
Kimura A., Ishida T. // ACS Omega. 2018. V. 3. № 6. P. 6737.
Kershaw Cook L.J., Kulmaczewski R., Mohammed R. et al. // Angew. Chem. Int. Ed. 2016. V. 55. № 13. P. 4327.
Elhaïk J., Evans D.J., Kilner C.A., Halcrow M.A. // Dalton Trans. 2005. № 9. P. 1693.
McPherson J.N., Elton T.E., Colbran S.B. // Inorg. Chem. 2018. V. 57. № 19. P. 12312.
Santoro A., Kershaw Cook L.J., Kulmaczewski R. et al. // Inorg. Chem. 2015. V. 54. № 2. P. 682.
Nakano K., Suemura N., Yoneda K. et al. // Dalton Trans. 2005. № 4. P. 740.
Kitchen J.A., Olguín J., Kulmaczewski R. et al. // Inorg. Chem. 2013. V. 52. № 19. P. 11185.
Hoselton M.A., Wilson L.J., Drago R.S. // J. Am. Chem. Soc. 1975. V. 97. № 7. P. 1722.
Hamon P., Thepot J.Y., Le Floch M. et al. // Angew. Chem. Int. Ed. 2008. V. 47. P. 8687.
Halcrow M.A. // Coord. Chem. Rev. 2009. V. 253. № 21. P. 2493.
Evans D.F. // J. Chem. Soc. (Resumed). 1959. P. 2003.
Scudder M.L., Craig D.C., Goodwin H.A. // CrystEngComm. 2005. V. 7. № 107. P. 642.
Clemente-León M., Coronado E., Giménez-López M.C., Romero F.M. // Inorg. Chem. 2007. V. 46. № 26. P. 11266.
Coronado E., Gimenez-Lopez M.C., Gimenez-Saiz C., Romero F.M. // CrystEngComm. 2009. V. 11. № 10. P. 2198.
Jornet-Molla V., Gimenez-Saiz C., Romero F.M. // Crystals. 2018. V. 8. P. 439.
Nelyubina Y.V., Polezhaev A.V., Pavlov A.A. et al. // Magnetochemistry. 2018. V. 4. № 4. P. 46.
Павлов А.А., Белов А.С., Савкина С.А. и др. // Коорд. химия. 2018. V. 44. Р. 236 (Pavlov A.A., Belov A.S., Savkina S.A. et al. // Russ. J. Coord. Chem. 2018. V. 44. Р. 489. https://doi.org/10.1134/S1070328418080067
Jackson M.T., Spiegel M., Farmer P.J. et al. // Inorg. Chim. Acta. 2018. V. 473. P. 180.
Jackson M.T., Spiegel M., Farmer P.J. et al. // Inorg. Chim. Acta. 2018. V. 473. P. 180.
Hynes M.J., O’Shea M.T. // Dalton Trans. 1983. № 2. P. 331.
Polezhaev A.V., Chen C.-H., Kinne A.S. et al. // Inorg. Chem. 2017. V. 56. № 16. P. 9505.
Sheldrick G.M. // Acta Crystallogr. A. 2008. V. 64. P. 112.
Dolomanov O.V., Bourhis L.J., Gildea R.J. et al. // J. A-ppl. Cryst. 2009. V. 42. P. 339.
Bain G.A., Berry J.F. // J. Chem. Educ. 2008. V. 85. № 4. P. 532.
Alvarez S. // J. Am. Chem. Soc. 2003. V. 125. № 22. P. 6795.
Alvarez S. // Chem. Rev. 2015. V. 115. P. 13447.
Holland J.M., Kilner C.A., Thornton-Pett M., Halcrow M.A. // Polyhedron. 2001. V. 20. № 22. P. 2829.
Cook L., Halcrow M.A. // Magnetochemistry. 2015. V. 1. P. 3.
Дополнительные материалы отсутствуют.
Инструменты
Координационная химия


 Пн.-пт.: 10.00-19.00