

Кинетика и катализ, 2023, T. 64, № 6, стр. 773-784
О механизме разложения моногидрата гидразина на Pd/Al2O3 методом ИК-спектроскопии in situ
В. А. Матышак a, О. Н. Сильченкова a, *, А. Н. Ильичев a, М. Я. Быховский a, Р. А. Мнацаканян b
a ФГБУН ФИЦ химической физики им. Н.Н. Семенова РАН
119991 Москва, ул. Косыгина, 4, Россия
b Институт химической физики НАН
0014 Ереван, ул. Паруйра Севака 5/2, Республика Армения
* E-mail: son1108@yandex.ru
Поступила в редакцию 23.01.2023
После доработки 21.03.2023
Принята к публикации 23.03.2023
- EDN: KVCILK
- DOI: 10.31857/S0453881123060114
Аннотация
В реакции разложения моногидрата гидразина изучены нанесенные на оксид алюминия Pd-содержащие катализаторы (1%Pd/Al2O3 и 5%Pd/Al2O3). По данным ИК-спектроскопии in situ моногидрат гидразина адсорбируется на координационно ненасыщенных центрах поверхности катализатора в линейной форме. При повышении температуры адсорбированный моногидрат гидразина теряет молекулу воды, что сопровождается изменением геометрии молекулярного комплекса. Адсорбция гидразина на носителе и диффузия его на кластеры палладия является более выгодным процессом, чем прямая адсорбция на активных центрах. Это обстоятельство показывает, что адсорбированный на носителе гидразин может быть интермедиатом процесса его разложения. Исследуемые катализаторы имеют максимум активности при температуре около 100°C. При температурах до 120°C соотношение концентраций водорода и азота в продуктах реакции было равно 2, что соответствует 100% селективности по водороду. С повышением температуры реакции селективность значительно снижается. Объяснение высокой селективности по водороду при низких температурах связано с тем, что хемосорбция N2H4 осуществляется через атомы водорода. Прочность связи водород–металл в таком комплексе выше, чем связи азот–металл, следовательно, барьер для разрыва связи N–H ниже барьера для разрыва связи N–N, что приводит к разрыву связи N–H и сохранению связи N–N. При повышенных температурах часть образующихся атомов водорода рекомбинирует, другая часть вступает в реакцию с поверхностными комплексами гидразина с возникновением интермедиата NH3–NH3, разрыв связи N–N в котором приводит к появлению молекул аммиака в газовой фазе.
ВВЕДЕНИЕ
В настоящее время во многих странах разрабатываются и вводятся в эксплуатацию стратегии по внедрению альтернативных возобновляемых источников энергии с целью сокращения выбросов углерода в атмосферу. Перспективным направлением является разработка процессов с применением водорода. Водород, в частности, используется в водородных топливных элементах (ТЭ), которые могут заменять стандартные батареи в оборудовании и транспортных средствах [1, 2].
В ТЭ протекает реакция окисления водорода кислородом в мембранном электрохимическом процессе с производством электричества, тепла и воды. Однако существует ряд задач, решение которых необходимо для практического применения данной реакции. Одна из них заключается в получении водорода, свободного от примесей, безопасным способом. Источником водорода могут быть газовые смеси, образующиеся в результате каталитического разложения жидких или газообразных углеводородов (например, простых спиртов) [3–6]. Очевидный недостаток такого подхода – наличие побочных продуктов, в частности оксидов углерода, являющихся ядом для платиновых электродов ТЭ. Избежать этого можно, если использовать в качестве исходного сырья реагенты, не имеющие в своем составе атомов углерода [7–9].
С этой точки зрения многими исследователями рассматривается моногидрат гидразина, который может быть как источником получения водорода, так и жидкофазным реагентом для безопасного хранения и транспортировки водорода [9–15].
В общем случае разложение гидразина протекает по следующим маршрутам [16]:
(I)
${{{\text{N}}}_{{\text{2}}}}{{{\text{H}}}_{4}} = {{{\text{N}}}_{2}} + 2{{{\text{H}}}_{2}},\,\,\,\,\Delta H = --95.4\,\,{\text{кДж/моль}},$(II)
$3{{{\text{N}}}_{{\text{2}}}}{{{\text{H}}}_{4}} = 4{\text{N}}{{{\text{H}}}_{3}} + {{{\text{N}}}_{2}},\,\,\,\,\Delta H = --157\,\,{\text{кДж/моль}},$(III)
$2{{{\text{N}}}_{{\text{2}}}}{{{\text{H}}}_{4}} = {{{\text{H}}}_{2}} + {{{\text{N}}}_{2}} + 2{\text{N}}{{{\text{H}}}_{{\text{3}}}}.$При полном разложении образовавшегося аммиака выделяются азот и водород:
Маршрут реакции зависит от катализатора и температуры. Таким образом, гидразин ввиду достаточного содержания водорода (12.5 вес. %) может быть использован в качестве источника водорода. Также для получения водорода подходит моногидрат гидразина N2H4⋅H2O (содержание водорода – 7.9 вес. %), который характеризуется меньшей токсичностью и взрывоопасностью.
В реакции разложения гидразина и его производных был исследован широкий круг катализаторов [9–22]. Некоторые из них, в частности нанесенные металлы (Ni, Pd и Pt) способны разлагать гидразин даже при комнатной температуре [17–21]. Общим для большинства изученных каталитических систем является падение активности и селективности по водороду при подъеме температуры выше 100–150°C. Узкий температурный интервал активности характерен для разложения и гидразина, и моногидрата гидразина.
В 70-х гг. прошлого века проводилось активное исследование механизма разложения гидразина [23–28], однако ясного представления о нем сформулировать не удалось. По одной версии считается, что образование продуктов разложения гидразина происходит в результате тримолекулярной реакции [28]. По другой – процесс протекает с разрывом связи N–N в молекуле гидразина; на следующем этапе из атомов N и H появляются молекулы азота, водорода и аммиака [27]. По третьей – молекулы азота образуются без разрыва связи N–N в молекуле гидразина. Эта версия поддерживается опытами с меченым по азоту гидразином [23].
Есть немногочисленные работы, в которых приводятся результаты изучения механизма с помощью ИК-спектроскопии [29–34]. Основной результат спектральных исследований заключается в том, что разложение гидразина идет через промежуточное образование аммиака. Как следует из вышеприведенных литературных данных, представления о механизме процесса ограничены и противоречивы.
В связи с этим в настоящей работе делается попытка изучения поверхностных реакций, протекающих при каталитическом превращении моногидрата гидразина, и их роли в образовании водорода, азота и аммиака.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Катализаторы 1%Pd/Al2O3 и 5%Pd/Al2O3, необходимые для исследования, были приготовлены пропиткой оксида алюминия водным раствором PdCl2 (производство ОАО “Аурат”) с последующей сушкой при 120°C в течение 6 ч. В качестве носителя использовали дробленые экструдаты γ-Al2O3 (производство Рязанского НПЗ, марка А-64, удельная поверхность – 200 м2/г). Носитель (фракция 0.2–0.315 мм) перед нанесением активного компонента предварительно прокаливали на воздухе при 500°C в течение 2 ч.
Удельную поверхность носителей и катализаторов измеряли методом БЭТ по адсорбции азота. С помощью рентгенофазового анализа (РФА) была детально изучена кристаллическая структура носителей и катализаторов на их основе. Рентгеновские спектры были получены на дифрактометре “Дрон-3М” (“Буревестник”, Санкт-Петербург, Россия).
Для характеристики состояния Pd в образцах использовали температурно-программированное восстановление (ТПВ) водородом, адсорбцию молекулы-зонда СО (метод ИК-спектроскопии). ТПВ осуществляли в потоке газовой смеси 6%H2/Ar, нагревая образцы весом 100 мг до 550°C со скоростью 12 град/мин. В качестве детектора применяли катарометр. Адсорбцию тест-молекулы СО проводили из потока 1.5%CO/N2 при комнатной температуре непосредственно в проточной кювете для измерения ИК-спектров.
Свойства носителя исследовали методами термодесорбции (ТПД) H2 и адсорбции аммиака (метод ИК-спектроскопии). ТПД H2 выполняли в статических условиях с масс-спектральным анализом продуктов на масс-спектрометре МХ-7203 (НПО “Электрон”, г. Сумы, СССР). Адсорбцию аммиака осуществляи из потока NH3 непосредственно в проточной кювете для измерения ИК-спектров.
Спектрокинетические измерения в условиях реакции превращения моногидрата гидразина проводили по методике, описанной в [35]. В качестве реагентов применяли 2%-ную газовую смесь моногидрата гидразина в аргоне. Экспериментальная установка включала в себя ИК-Фурье спектрометр IFS-45 (“Brucker”, Германия), проточную обогреваемую кювету-реактор объемом 1 см3, блок подготовки газов и систему анализа продуктов и реагентов. Образец в виде таблетки массой 20–30 мг и площадью 2 см2 помещали в кювету, которая одновременно служила каталитическим проточным реактором.
Перед измерениями образец обрабатывали в потоке инертного газа при 350°C в течение 1 ч, охлаждали до необходимой температуры и включали поток реакционной смеси (скорость потока – 30 мл/мин).
Методика нестационарных спектрокинетических исследований заключалась в измерении концентрации поверхностных соединений методом ИК-спектроскопии in situ в процессе установления стационарного режима протекания реакции или при исключении моногидрата гидразина из потока реакционной смеси (изотермическая десорбция).
Интенсивность полос поглощения (п. п.) измеряли в единицах оптического поглощения (А) в разностных спектрах, которые получали вычитанием из спектра образца в потоке реакционной смеси спектра того же образца в потоке инертного газа при той же температуре. Обычное число сканирований – 64, разрешение – 4 см–1.
Активность катализаторов изучали проточным методом с использованием хроматографии. Реакцию разложения моногидрата гидразина проводили в кварцевом реакторе проточного типа с внутренним диаметром 3 мм. Величина навески катализатора составляла 80 мг. Аргон предварительно с помощью барботера насыщали моногидратом гидразина при комнатной температуре и подавали в реактор со скоростью 20 мл/мин. Продукты реакции разложения моногидрата гидразина (водород и азот) анализировали на хроматографе Кристалл 2000М (“Хроматэк”, Россия) при температуре 40°C, используя колонку длиной 3 м, заполненную молекулярными ситами 5А. Для анализа применяли детектор по теплопроводности, газ-носитель – аргон.
ПОЛУЧЕННЫЕ РЕЗУЛЬТАТЫ
Характеристика активной поверхности катализаторов
Для профиля ТПВ водородом образца 1%Pd/Al2O3 характерно наличие одного пика поглощения водорода (Тмакс = 120°C). Для образца 5%Pd/Al2O3 в профиле ТПВ, кроме пика поглощения водорода, наблюдается широкий отрицательный пик при 200°C.
В ИК-спектрах образцов после адсорбции молекул СО фиксируются малоинтенсивная п. п. с частотой 2078 см–1 и относительно интенсивная широкая п. п. при 1900 см–1. Кроме того, в спектрах присутствует отрицательное поглощение с частотой 1630 см–1.
Измерения в стационарных условиях
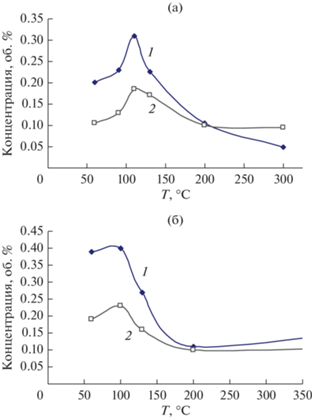
На рис. 1а, 1б представлены зависимости концентрации продуктов превращения моногидрата гидразина Н2 и N2 от температуры в присутствии образцов 1%Pd/Al2O3 и 5%Pd/Al2O3. Видно, что характер зависимостей качественно одинаков. Для обоих катализаторов максимум активности наблюдается в районе 100°C.
Рис. 1.
Зависимости от температуры концентраций продуктов превращения моногидрата гидразина Н2 (1) и N2 (2) на образцах 1%Pd/Al2O3 (а) и 5%Pd/Al2O3 (б).
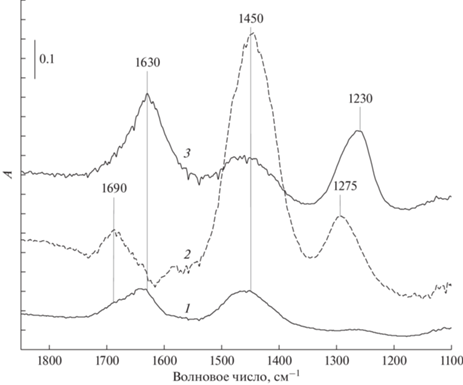
ИК-спектры, записанные в условиях реакции на носителе и обоих катализаторах, приведены на рис. 2. Наблюдается ряд п. п. в области 1100–1800 см–1. Следует отметить, что интенсивность п. п. на катализаторах заметно выше, чем на носителе.
Рис. 2.
ИК-спектры, полученные в условиях превращения гидрата гидразина при T = 60°C на носителе Al2O3 (1) и катализаторах 1%Pd/Al2O3 (2) и 5%Pd/Al2O3 (3).
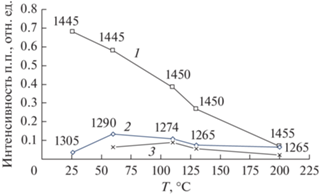
На рис. 3 показаны зависимости интенсивностей наблюдаемых п. п. от температуры для образца 1%Pd/Al2O3. Также указана частота п. п. при соответствующей температуре. Видно, что интенсивность п. п. понижается при повышении температуры. Кроме того, при разных температурах проведения опытов величина соотношения интенсивностей различна. Можно заметить, что основное изменение соотношения интенсивностей п. п. происходит при переходе от комнатной температуры к 60°C. При этом наблюдается некоторое изменение положения п. п. при 1450 и 1290 см–1.
Образование и расходование поверхностных соединений
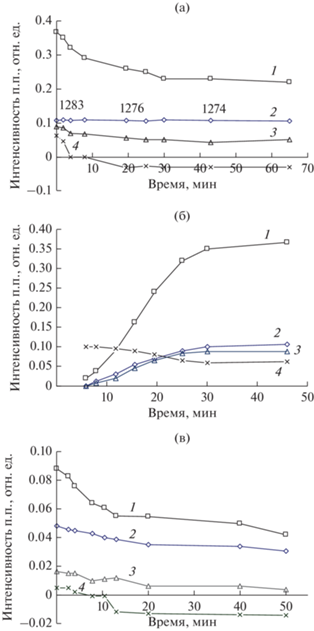
Измерение интенсивностей п. п. и их частот проводили в процессе установления стационарного состояния после напуска реакционной смеси на катализатор и после выключения реагента из потока смеси (изотермическая десорбция). На рис. 4 приведены результаты типичного опыта для катализатора 1%Pd/Al2O3 при Т = 110°C. Видно, что в процессе достижения стационарного состояния соотношение интенсивностей п. п. 1690, 1274 и 1450 см–1 при данной температуре остается постоянным (рис. 4а). Интересно, что п. п. молекулярно адсорбированной воды (1630 см–1) меняется в этом процессе антибатно интенсивности указанных выше полос. Описанное изменение п. п. при разных температурах характерно как для носителя Al2O3, так и для катализатора 1%Pd/Al2O3. На рис. 4б, 4в представлены зависимости интенсивности п. п. от времени после выключения моногидрата гидразина из потока реакционной смеси. Уменьшение интенсивности п. п. от времени может быть связано с участием соответствующих поверхностных частиц в образовании продуктов реакции, при этом соотношение интенсивности п. п. при 1690 и 1450 см–1 сохраняется постоянным.
Рис. 4.
Зависимости от времени интенсивностей п. п. 1450 (1), 1274 (2), 1690 (3) и 1630 см–1 (4) на образце 1%Pd/Al2O3 при Т = 110°C в процессе установления стационарного состояния после напуска реакционной смеси (а), после выключения гидрата гидразина из потока смеси в стандартном опыте (б) и на предварительно восстановленном образце (в).
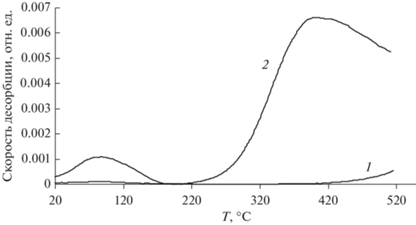
На рис. 5 приведены результаты опытов по термодесорбции водорода на носителе и образце 5%Pd/Al2O3. Как видно из рис. 5, на носителе адсорбции водорода нет (кривая 1). Для катализатора (кривая 2) наблюдается пик десорбции водорода, а также при температуре выше 200°C интенсивный пик десорбции воды.
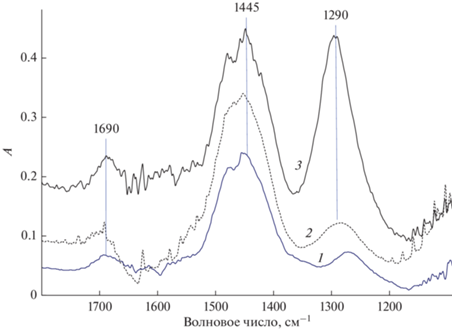
На рис. 6 показаны ИК-спектры после адсорбции аммиака на носителе и на катализаторах, содержащих 1 и 5% палладия. В спектрах присутствуют п. п. при 1290, 1446 и 1690 см–1. Можно заметить, что интенсивность п. п. 1290 см–1 значительно возрастает при увеличении количества палладия в образце.
Сопоставление спектральных и каталитических измерений
На рис. 7а и 8 представлены зависимости концентраций водорода и азота в процессе установления стационарного режима протекания реакции разложения моногидрата гидразина на образце 1%Pd/Al2O3, а также после исключения реагента из потока реакционной смеси (рис. 7б). При сопоставлении скоростей образования продуктов реакции, полученных в каталитическом опыте (рис. 7), и интенсивностей п. п. адсорбированного гидразина (рис. 4) наблюдается корреляция в изменении каталитических и спектральных характеристик.
Рис. 7.
Зависимости от времени концентраций H2 (1) и N2 (2) в процессе установления стационарного состояния после напуска реакционной смеси (а) и после выключения гидрата гидразина из потока смеси (б) на образце 1%Pd/Al2O3 при 110°C.
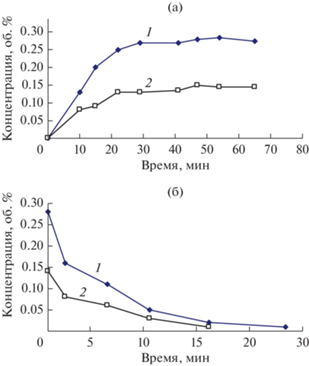
Интересно, что в опытах после исключения моногидрата гидразина из потока реакционной смеси в течение длительного времени фиксируются заметные количества водорода и азота в продуктах реакции (рис. 7б). Оценки показывают, что для 1%Pd/Al2O3 количество образующихся атомов водорода в несколько раз превышает таковое атомов Pd в образце.
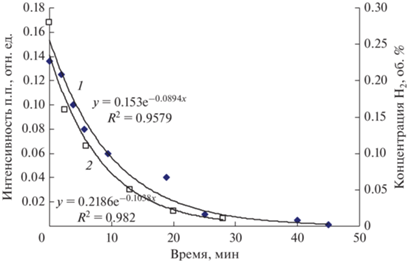
На рис. 9 приведены зависимости изменения концентрации водорода и интенсивности п. п. 1460 см–1 после исключения моногидрата гидразина из реакционной смеси от времени и результаты их обработки в координатах уравнения первого порядка.
ОБСУЖДЕНИЕ РЕЗУЛЬТАТОВ
Активная поверхность
По данным ТПВ для образца 1%Pd/Al2O3 характерно наличие одного пика поглощения водорода (Тмакс = 120°C), отвечающего восстановлению Pd2+ → Pd0. Количество поглощенного водорода соответствует количеству атомов Pd в образце. Для образца 5%Pd/Al2O3 кроме пика поглощения водорода наблюдается широкий отрицательный пик (Тмакс = 200°C), связанный с выделением водорода, растворенного в Pd при более низких температурах.
Адсорбция СО на 1%Pd/Al2O3 и 5%Pd/Al2O3 приводит к появлению на поверхности линейных карбонильных комплексов Pd–CO (п. п. 2078 см–1) и многоточечных Pdх–CO (п. п. 1900 см–1) [36, 37]. Зная площадь полосы и приближенное значение молярного коэффициента экстинкции ε = 2 × 10–18 см2/молекула [38], можно оценить количество атомов Pd, доступных для адсорбции реагентов. Так, для 1%Pd/Al2O3 оно составляет 30–40% от нанесенных атомов Pd, в то время как для 5%Pd/Al2O3 равно 20–30%. Таким образом, Pd на поверхности носителя находится в восстановленном состоянии в виде достаточно крупных кластеров.
Как было показано выше, характер зависимостей концентраций продуктов реакции Н2 и N2 от температуры качественно одинаков для обоих катализаторов (рис. 1а, 1б). Отметим также, что до температуры 110–120°C соотношение концентраций водорода и азота (кривые 1 и 2 на рис. 1) равно двум, что соответствует 100% селективности процесса по водороду. С повышением температуры реакции это соотношение значительно снижается. Обращает на себя внимание тот факт, что активность обоих катализаторов достаточно близка, несмотря на значительную разницу в концентрации нанесенного активного компонента. Объясняется это не слишком большим различием в количестве доступных для адсорбции центров (см. выше).
Структура и свойства поверхностных соединений
В условиях реакции на поверхности носителя и катализаторов в ИК-спектрах присутствуют п. п. при 1630, 1690, 1450 см–1 и полоса в области 1274 см–1, положение которой немного изменяется в зависимости от образца (рис. 2). Опыты, проведенные в интервале температур 60–130°C, показывают, что в процессе достижения стационарного состояния соотношение интенсивностей п. п. 1690, 1274 и 1460 см–1 остается постоянным (рис. 4а, кривые 1–3). Этот факт позволяет предположить, что п. п. 1690, 1274 и 1460 см–1 принадлежат одному поверхностному соединению. Описанное изменение п. п. при разных температурах характерно и для носителя, и для катализаторов.
По результатам анализа литературных данных [39–44] наиболее вероятным будет отнесение наблюдающихся п. п. к колебаниям связей в адсорбированных комплексах гидразина: 1690 см–1 – NH2 ножничное, 1460 см–1 – NH, деформационное в группе NH2, 1274 см–1 – NN валентное или NH деформационное. Интересно, что п. п. 1630 см–1, соответствующая колебаниям молекулярно адсорбированной воды, меняется в этом процессе антибатно интенсивности полос поглощения моногидрата гидразина (рис. 4а, кривая 4). По-видимому, адсорбция моногидрата гидразина связана с вытеснением поверхностных молекул воды. Этот факт означает, что адсорбция моногидрата гидразина на носителе осуществляется за счет взаимодействия отрицательно заряженного атома азота и положительно заряженного координационно ненасыщенного иона алюминия. Поскольку расстояние между атомами азота в молекуле гидразина (~1.5 Å) заметно меньше расстояния между ионами алюминия на поверхности, естественной формой адсорбции будет образование линейной структуры.
Отметим, что при разных температурах проведения опытов соотношения интенсивностей п. п. адсорбированного моногидрата гидразина различны (рис. 3). Видно, что основное изменение соотношения интенсивностей п. п. происходит при переходе от комнатной температуры к 60°C. При этом наблюдается также сдвиги п. п. Обнаруженная совокупность данных может быть объяснена тем, что при комнатной температуре образуется комплекс моногидрата гидразина (гидразин и водородно-связанная с ним молекула воды). При повышении температуры моногидрат гидразина теряет молекулу воды, и на поверхности формируется линейный комплекс адсорбированного гидразина. Ясно, что симметрия такого комплекса и, следовательно, частоты колебаний, а также соотношения интенсивностей соответствующих п. п. будут отличаться от этих величин в комплексе моногидрата гидразина.
Еще одной особенностью адсорбции является длительное время установления стационарного значения поверхностного заполнения: при 110°C оно составляет ~30 мин (рис. 4а). Отметим, что это время уменьшается при повышении температуры опыта. Такие особенности адсорбции моногидрата гидразина могут свидетельствовать о том, что изучаемый процесс относится к разряду активированных из-за вытеснения молекул воды.
Необычный характер имеют зависимости интенсивности п. п. от времени после выключения моногидрата гидразина из потока реакционной смеси, приведенные на рис. 4б. Видно, что уменьшение интенсивности п. п. 1450, 1690 см–1 (кривые 1 и 3) проходит в два этапа: заметное падение на начальном этапе (по времени до 15 мин) и незначительное снижение в дальнейшем. Соотношение интенсивностей этих двух п. п. сохраняется постоянным. Уменьшение интенсивности указанных п. п. от времени может быть связано с участием соответствующего поверхностного комплекса гидразина в образовании продуктов реакции. Интенсивность п. п. 1274 см–1 от времени меняется незначительно (кривая 2). Это может быть обусловлено тем, что снижение интенсивности этой полосы вместе с со сдвигом ее частоты компенсируется появлением нового поглощения с близкой частотой. По-видимому, характер изменения интенсивности п. п. 1274 см–1 зависит от свойств поверхности катализатора. В подтверждение на рис. 4в приведены результаты опыта, условия проведения которого были аналогичны тем, что использовались в предыдущем эксперименте (рис. 4б), с тем лишь отличием, что образец перед опытом был подвергнут восстановительной обработке. Видно, что характеры кривых 2 на рис. 4б и 4в также различаются.
Интересные данные о свойствах поверхности получены при взаимодействии катализаторов с водородом (водород – компонент реакции разложения гидразина). На рис. 5 представлены результаты термодесорбции водорода, предварительно адсорбированного на носителе и катализаторе, содержащем 5% палладия. На носителе водород не адсорбируется (кривая 1). На профиле ТПД водорода для катализатора наблюдается пик десорбции H2 при 90°С (кривая 2). Количество десорбированного водорода составляет 7 × 10¹⁹ молекул водорода на навеску катализатора 80 мг. Большое внимание привлекает высокотемпературный пик десорбции воды на кривой 2. Объяснить появление воды можно тем, что водород при взаимодействии с палладием диссоциирует на атомы водорода, которые за счет спилловера попадают на носитель, где при соответствующей температуре и реагируют с гидроксильными группами с образованием молекул воды в газовой фазе.
Можно заметить также (рис. 2), что при прочих равных условиях интенсивность п. п. адсорбционных комплексов на катализаторе в разы больше, чем на носителе. Видимо, процесс нанесения активного компонента приводит к модификации свойств поверхности носителя. C этой точки зрения следует рассматривать и особенности изменения интенсивности п. п. 1274 см–1.
Дополнительные свидетельства того, что свойства поверхности носителя при нанесении палладия меняются, получены при исследовании кислотности образцов с помощью адсорбции аммиака. На рис. 6 приведены спектры после адсорбции аммиака на носителе и катализаторах, содержащих 1 и 5% палладия. В спектрах наблюдаются п. п. иона аммония (1440 см–1) и координационно связанного аммиака (1275 и 1690 см–1) [44]. Обращает на себя внимание значительное изменение соотношения интенсивностей наблюдаемых п. п. в спектре образца 5%Pd/Al3O3 по сравнению с таковым в спектрах носителя и образца 1%Pd/Al3O3, особенно существенные в области п. п. симметричных N–H-колебаний координационно адсорбированного аммиака (1275 см–1). Для объяснения такого эффекта следует вспомнить, что при приготовлении катализаторов использовали хлористые соли палладия. По данным работы [45] полностью удалить ионы хлора из состава катализатора не удается. Чем больше количество наносимого компонента, тем больше остается ионов хлора на поверхности. Можно полагать, что взаимодействие ионов хлора с поверхностными комплексами гидразина приводит к изменению их спектральных характеристик. Особенно явно влияние хлора проявляется в спектральном диапазоне 1250–1280 см–1.
Полученные результаты показывают, что моногидрат гидразина при комнатной температуре адсорбируется на координационно ненасыщенных центрах поверхности в линейной форме. При повышении температуры адсорбированный моногидрат гидразина теряет молекулу воды, что меняет симметрию молекулярного комплекса и, следовательно, спектральные характеристики адсорбированного гидразина. При трактовке спектральных данных следует учитывать наличие на поверхности носителя и катализаторов ионов хлора и гидроксильных групп, концентрация которых уменьшается при восстановительной обработке образца. На палладиевых кластерах возможна адсорбция гидразина в мостиковой форме. Большое время установления стационарного заполнения свидетельствует о том, что адсорбция гидразина – это активированный процесс, связанный с вытеснением поверхностных молекул воды.
Взаимодействие моногидрата гидразина с палладиевыми кластерами катализатора
Значение отношения концентрации водорода и азота [H2]/[N2] в продуктах разложения моногидрата гидразина чрезвычайно важно для установления механизма процесса. Если эта величина равна 2, то реакция протекает согласно уравнению (I):
(I)
${{{\text{N}}}_{{\text{2}}}}{{{\text{H}}}_{{\text{4}}}} = {{{\text{N}}}_{2}} + {\text{2}}{{{\text{H}}}_{2}}.$Если в продуктах реакции в основном наблюдается азот, то в системе преобладает реакция (II):
(II)
$3{{{\text{N}}}_{{\text{2}}}}{{{\text{H}}}_{4}} = 4{\text{N}}{{{\text{H}}}_{3}} + {{{\text{N}}}_{2}}.$Если величина отношения уменьшается до единицы, то брутто-уравнение реакции будет выглядеть следующим образом (реакция (III)):
В нашем случае при температурах от комнатной до 100–120°C (рис. 1 и 7) реализуется механизм (I). При повышении температуры отношение [H2]/[N2] стремится к единице, свидетельствуя о протекании реакции по механизму (III). При температурах выше 200°C в продуктах преобладает азот и, следовательно, реализуется механизм (II).
Рассмотрим подробнее особенности процесса при низких температурах. Естественно полагать, что на металлических кластерах катализатора форма адсорбции гидразина может отличаться от линейной. По данным расчетных работ методом DFT на металлическом иридии наиболее энергетически выгодной является мостиковая форма адсорбции [46]. В нашем случае по ИК-спектрам выделить такую форму весьма затруднительно, поскольку атомы палладия занимают не более 3% поверхности катализатора.
Вместе с тем результаты экспериментов показывают, что увеличение активности катализатора до температуры около 120°C (рис. 1а) сопровождается уменьшением концентрации молекулярно адсорбированного гидразина (рис. 3). Такая зависимость может указывать на то, что поверхностный комплекс гидразина участвует в образовании продуктов разложения. В пользу этого свидетельствуют и данные, приведенные на рис. 4а и 7а. В опытах по исследованию активности образца и интенсивностей п. п. в зависимости от времени наблюдается очевидная корреляция между изменениями активности (рис. 7а) и концентраций поверхностных комплексов гидразина (рис. 4а, кривые 1 и 3) при одинаковом времени достижения стационарных значений.
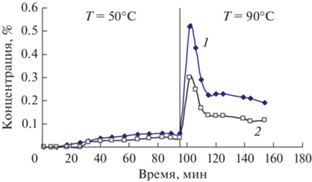
Проведение экспериментов в нестационарных условиях позволяет получить информацию о характере заполнения поверхности кластеров. На рис. 8 представлены результаты по активности образца в процессе установления стационарного режима реакции при двух температурах, 50 и 90°C. После достижения стационарного состояния при 50°C температура была повышена до 90°C. Видно, что при подъеме температуры скорость процесса в начальный период времени значительно возрастает, но затем возвращается к стационарному значению. Объяснение может быть связано с тем, что поверхность кластеров занята молекулами гидразина и воды. Нагрев приводит к предпочтительной десорбции слабосвязанных молекул воды. Это способствует увеличению заполнения гидразином и, следовательно, к возрастанию скорости реакции, что в свою очередь меняет соотношение заполнений поверхности в пользу молекул воды, возвращая в итоге систему в стационарное состояние.
Как указывалось выше, в течение длительного времени после исключения моногидрата гидразина из реакционного потока на выходе из реактора фиксируются водород и азот (рис. 7б). При оценке количества образовавшегося водорода и азота оказалось, что оно в несколько раз превышает количество атомов палладия в образце (навеска образца содержит 4.4 × 10¹⁸ атомов Pd, а при 100°C с образца десорбировалось 7 × 10¹⁹ молекул водорода). Такое соотношение доказывает, что в образовании водорода и азота участвуют не только комплексы гидразина на палладиевых кластерах, но и комплексы, расположенные около кластеров. Участие в реакции локализованных на носителе комплексов означает, что диффузия комплексов гидразина от носителя на кластеры палладия проходит без затруднений.
Подтвердить этот вывод можно с помощью количественных оценок. Действительно, на основе брутто-уравнения реакции скорость образования водорода ${{V}_{{{{{\text{H}}}_{2}}}}}$ описывается следующим уравнением
Величина скорости ${{V}_{{{{{\text{H}}}_{2}}}}}$ определяется экспериментально, заполнение поверхности катализатора ${{\Theta }_{{{{{\text{N}}}_{2}}}}}_{{{{{\text{H}}}_{4}}}}$ находится по количеству водорода, выделившегося после отключения подачи моногидрата гидразина (рис. 7б). Полученные величины даны в табл. 1.
Таблица 1.
Кинетические характеристики процесса превращения моногидрата гидразина на 1%Pd/Al2O3
| Показатели | T, °C | |||
|---|---|---|---|---|
| 60 | 110 | 130 | 200 | |
| ${{V}_{{{{{\text{H}}}_{2}}}}}$ × 10–19, молекул/мин | 0.2 | 0.28 | 0.2 | 0.1 |
| ${{\Theta }_{{{{{\text{N}}}_{2}}}}}_{{{{{\text{H}}}_{4}}}}$ × 10–19, молекул | 12.6 | 7.8 | 4.0 | 2.4 |
| kэфф, мин–1 | 0.06 | 0.09 | 0.12 | 0.1 |
| k1460*, мин–1 | 0.07 | 0.1 | 0.13 | 0.2 |
В нижней строке табл. 1 представлены результаты кинетической обработки кривой падения интенсивности п. п. адсорбированного гидразина при 1460 см–1 после отключения подачи реагента (пример такой обработки приводится на рис. 9). Обращает на себя внимание хорошее совпадение констант, определенных совершенно разными методами. Различие при 200°C можно объяснить тем, что при этой температуре, кроме водорода, образуется аммиак. Обнаруженное совпадение доказывает, что адсорбированный на носителе комплекс гидразина является интермедиатом процесса его разложения.
Можно полагать, что адсорбция гидразина на носителе и диффузия его на кластеры палладия – более выгодный процесс, чем прямая адсорбция на активных центрах. Подтверждением этого является практическое совпадение зависимостей активности и концентрации поверхностных соединений от времени при установлении стационарного режима реакции (рис. 4а и 7а). Такой же характер имеют кривые изменения концентраций водорода (рис. 7б) и комплексов гидразина (рис. 4б) во времени после исключения моногидразина гидразина из реакционной смеси. В пользу высказанной гипотезы свидетельствует то, что указанные зависимости обрабатываются в координатах уравнения первого порядка с одинаковыми константами (рис. 9).
Детальный механизм процесса в низкотемпературном интервале (по сути, механизм внутримолекулярного дегидрирования гидразина) основан на том, что все возникающие в результате разрыва связей N–H атомы водорода рекомбинируют с образованием водорода в газовой фазе. Оставшиеся на поверхности атомы азота образуют молекулу азота в газовой фазе. Подтверждается такой механизм результатами работы [27], в которой проводилось измерение состава продуктов при превращении смеси обычного гидразина и изотопа гидразина, меченого по азоту. Объектами исследования были нанесенные на Al2O3 металлы платиновой группы. Выяснилось, что в продуктах отсутствует азот N14N15, а есть только ${\text{N}}_{2}^{{14}}$ и ${\text{N}}_{2}^{{15}}.$ Данный факт означает, что в температурном интервале до 120°C в процессе превращения гидразина связь N–N не разрывается, а происходит процесс внутримолекулярного дегидрирования. Объяснить это могут результаты, полученные при изучении взаимодействия гидразина с поверхностью Pt(111) [47]. Авторы предположили, что при низких температурах разрыв N–H-связи и сохранение связи N–N связано с тем, что хемосорбция N2H4 осуществляется через атомы водорода. Прочность связи водород–металл в таком комплексе выше, чем прочность связи азот–металл. В результате барьер для разрыва связи N–H ниже барьера для разрыва связи N–N.
При более высоких температурах (120–200°C, рис. 1а) соотношение [H2]/[N2] уменьшается, приближаясь к единице, что означает снижение селективности реакции по водороду за счет появления дополнительного продукта – аммиака. В этом случае часть образующихся атомов водорода рекомбинирует, а другая вступает в реакцию с поверхностными комплексами гидразина, локализованными на носителе, вероятнее всего, за счет эффекта спилловера. В результате возникает интермедиат NH3–NH3, разрыв связи N–N в котором приводит к образованию молекул аммиака в газовой фазе.
В интервале 200–400°C преобладает реакция, в которой все атомы водорода участвуют в образовании аммиака (при температурах выше 400°C начинается разложение аммиака). Косвенным подтверждением высокотемпературного механизма могут быть данные, полученные на носителе. В продуктах реакции разложения моногидрата гидразина на носителе в интервале температур 120–300°C фиксируется небольшое количество азота и пренебрежимо малое количество водорода. Очевидно, на металлических примесях в Al2O3 некоторое количество гидразина подвергается дегидрированию. Образовавшиеся атомы водорода за счет спилловера атакуют поверхностные комплексы гидразина с появлением аммиака.
ЗАКЛЮЧЕНИЕ
Результаты работы показывают, что моногидрат гидразина при комнатной температуре адсорбируется на координационно ненасыщенных центрах в линейной форме. При повышении температуры адсорбированный моногидрат гидразина теряет молекулу воды, что сопровождается изменением симметрии молекулярного комплекса.
Адсорбция гидразина на носителе и диффузия его на кластеры палладия является более выгодным процессом, чем прямая адсорбция на активных центрах. Это обстоятельство показывает, что адсорбированный на носителе гидразин может быть интермедиатом процесса его разложения.
Для исследуемых катализаторов максимум активности в реакции разложения моногидрата гидразина наблюдается в районе 100°C. При температуре 110–120°C соотношение концентраций водорода и азота равно 2, что соответствует 100% селективности процесса по водороду. С повышением температуры реакции селективность значительно снижается.
Определяющими в процессе являются свойства атомов водорода, получающихся при дегидрировании гидразина. До 120°C все возникающие в результате разрыва связей N–H атомы водорода рекомбинируют с образованием молекул водорода в газовой фазе. Оставшиеся на поверхности атомы азота при десорбции дают молекулу азота в газовой фазе. В интервале температур 120–200°C часть образующихся атомов водорода рекомбинирует, а другая вступает в реакцию с поверхностными комплексами гидразина с возникновением интермедиата NH3–NH3, разрыв связи N–N в котором приводит к появлению молекул аммиака в газовой фазе. В интервале температур 200–400°C преобладает реакция, в которой все атомы водорода участвуют в образовании аммиака (при более высоких температурах начинается разложение аммиака).
Список литературы
Hydrogen and other Alternative Fuels for Air and Ground Transportation. Ed. Pohl H.W. UK: Wiley, 1995. 206 p.
Deng Z.-Y., Ferreira J.M.F., Sakka Y. Hydrogen generation materials for portable applications // J. Am. Ceram. Soc. 2008. V. 91. № 12. P. 3825.
Nikolaidis P., Poullikkas A. // Renew. Sustain. Energy Rev. 2017. V. 67. P. 597.
Khan Z. // Int. J. Hydrogen energy. 2019. V. 44. P. 1150.
Lang C., Jia Y., Yao X. // Energy Storage Mater. 2020. V. 26. P. 290.
Martin C., Quintanilla A., Vega G., Casas J.A. // Appl. Catal. B: Environ. 2022. V. 317. P. 121802.
Al-Thabaiti S.A., Khan Z., Malik M.A. // Int. J. Hydrogen Energy. 2019. V. 44. P. 16452.
Ekinci A. // Кинетика и катализ. 2020. Т. 61. № 4. С. 540.
Jiang H.L., Singh S.K., Yan J.M., Zhang X.B., Xu Q. // ChemSusChem. 2010. V. 3. P. 541.
Lan R., Irvine J.T.S., Tao S. // Int. J. Hydrogen Energy. 2012. V. 37. P. 1482.
Singh S.K., Xu Q. // Catal. Sci. Technol. 2013. V. 3. P. 1889.
Song J., Ran R., Shao Z. // Int. J. Hydrogen Energy. 2010. V. 35. P. 7919.
Zheng M., Cheng R., Chen X., Li N., Li L., Wang X., Zhang T. // Int. J. Hydrogen Energy. 2005. V. 30. P. 1081.
Al-Thubaiti K.S., Khan Z. // Int. J. Hydrogen energy. 2020. V. 45. P. 13960.
Motta D., Barlocco I., Bellomi S., Villa A., Dimitratos N. // Nanomaterials. 2021. V. 11. P. 1340.
Schmidt E.W. Hydrazine and its Derivatives, 2nd edition. New York: Wiley Interscience, 2001. 2232 p.
Manukyan K.V., Cross A., Rouvimov S., Miller J., Mukasyan A.S., Wolf E.E. // Appl. Catal. A: Gen. 2014. V. 476. P. 47.
Singh S.K., Zhang X.-B., Xu Q. // J. Am. Chem. Soc. 2009. V. 131. P. 9894.
Singh S.K., Zhang X.-B., Xu Q. // Eur. J. Inorg. Chem. 2011. V. 14. P. 2232.
Jain P., Anila K.A., Vinod C.P. // Chem. Select. 2019. V. 4. № 9. P. 2734.
Tong D.G. // J. Mater. Chem. A. 2019. V. 7. P. 20442.
Матышак В.А., Сильченкова О.Н. // Кинетика и катализ. 2022. Т. 63. № 4. С. 405. (Matyshak V.A., Silchenkova O.N. // Kinet. Catal. 2022. V. 63. № 4.).
Block J., Schulz-Ekloff G. // J. Catal. 1973. V. 30. P. 327.
Gosser R.C., Tompkins F.C. // Trans. Faraday Soc. 1971. V. 67. P. 545
Aika K.I., Ohhata T., Ozaki A. // J. Catal. 1970. V. 19. P. 140.
Wood B.J., Wise H. // J. Catal. 1975. V. 39. P. 471.
Maurel R., Menezo J.C. // J. Catal. 1978. V. 51. P. 293.
Swarc M. // Proc. Roy. Soc. A. 1949. V. 198. P. 267.
Contour J.P., Pannetier G. // J. Catal. 1972. V. 24. P. 434.
Amores J.M.G., Escribano V.S., Ramis G., Busca G. // Appl.Catal. B: Environ. 1997. V. 13 P. 45.
Ramis G., Li Y., Busca G. // Catal. Today. 1996. V. 28. P. 373.
Chuang C.-C., Shiu J.-S., Lin J.L. // Phys. Chem. Chem. Phys. 2000.V. 2. P. 2629.
Sathyanarayana D.N., Nicholls D. // Spectrochim. Acta, Part A. 1978. V. 34. P. 263.
Firdous N., Janjua N.K., Qazi I., Wattoo M.H.S. // Int. J. Hydrogen Energy. 2016. V. 41. P. 984.
Matyshak V.A., Krylov O.V. // Catal. Today. 1995. V. 25. P. 1.
Valden M., Keiski R.L., Xiang N., Pere J., Aaltonen J., Pessa M., Maunula T., Savimaki A., Lahti A., Harkonen M. // J. Catal. 1996. V. 161. P. 614.
Choi K.I., Vannice M.A. // J. Catal. 1991. V. 127. P. 465.
Матышак В.А., Крылов О.В. // Кинетика и катализ. 2002. Т. 43. С. 422. (Matyshak V.A., Krylov O.V. // Kinet. Catal. 2002. V. 43. № 3. P. 391.)
Contour J.P., Pannetier G. // Bull. Soc. Chim. France. 1970. P. 4260.
Sacconi L., Sabatini A. // J. Inorg. Nucl. Chem. 1963. V. 25. P. 1389.
Durig J.R., Bush S.F., Mercer E.E. // J. Chem. Phys. V. 1965. V. 44. P. 4238.
Sathyanarayana D.N., Nicholls D. // Spectrochim. Acta. Part A. 1978. V. 34. P. 263.
Amores J.M.G., Escribano V.S., Ramis G., Busca G. //Appl.Catal. B: Environ. 1997. V. 13. P. 45.
Ramis G., Li Y., Busca G. // Catal. Today. 1996. V. 28. P. 373.
Lieske H., Lietz G., Sprindler H., Volter J. // J. Catal. 1983. V. 81. P. 8.
Zhanga P.X., Wanga Y.G., Huang Y.Q., Zhang T., Wua G.S., Li J. // Catal. Today. 2011. V. 165. P. 80.
Alberas D.J., Kiss J., Liu Z.-M., White J.M. // Surf. Sci. 1992. V. 278. P. 51.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00