

Кинетика и катализ, 2023, T. 64, № 6, стр. 761-772
Синтез и разложение аммиака на нанесенных рутениевых катализаторах
Д. А. Шляпин a, В. А. Борисов a, *, В. Л. Темерев a, К. Н. Иост a, З. А. Федорова b, П. В. Снытников b
a Центр новых химических технологий ИК СО РАН, Институт
катализа СО РАН
644040 Омск, ул. Нефтезаводская, 54, Россия
b ФГБУН ФИЦ Институт катализа СО РАН
630090 Новосибирск,
просп. Акад. Лаврентьева, 5, Россия
* E-mail: borisovtiger86@mail.ru
Поступила в редакцию 22.12.2022
После доработки 13.06.2023
Принята к публикации 28.07.2023
- EDN: KWYRGM
- DOI: 10.31857/S0453881123060151
Аннотация
На основе анализа каталитических свойств 4%Ru–13.6%Cs/Сибунит и 4%Ru–5.4%Ba–7.9%Cs/Сибунит в процессах разложения аммиака (105 Па; 350–470°C) и синтеза аммиака (6 × 10⁵–5 × 10⁶ Па; 400–430°C), получено аналитическое выражение для скорости образования/расходования азота в обратимой реакции N2 + 3H2$ \rightleftharpoons $ 2NH3, использование которого позволяет корректно описывать зависимость скорости химической реакции от парциальных давлений компонентов реакционной смеси как для прямой, так и для обратной реакции. В основе подхода, который был использован при поучении кинетического уравнения, лежит предположение о заполнении адсорбционных центров поверхности рутения водородом и последующем его вытеснении азотом при конкурентном взаимодействии. С использованием предложенного кинетического уравнения определены величины констант равновесия и кажущихся энергий активации для синтеза и разложения аммиака на катализаторах 4%Ru–13.6%Cs/Сибунит и 4%Ru–5.4%Ba–7.9%Cs/Сибунит, которые находятся в хорошем соответствии с данными, представленными в литературе.2
ВВЕДЕНИЕ
Аммиак в рамках концепции “водородной экономики” является одним из перспективных химических соединений – “носителей водорода”, что определяет большой интерес к каталитическим системам, ведущим его синтез из азота и водорода, а также процесс его разложения. Нанесенные рутениевые катализаторы относятся к числу таких каталитических систем. В литературе встречается мнение, что катализатор, эффективный в синтезе аммиака, не может быть столь же эффективным в его разложении [1]. В то же время имеются примеры проявления каталитическими системами, перспективными в синтезе аммиака – Ru/C12A7, Ru–Cs/C, Ru–Ba/C, Ru–K/CaO – высокой активности в его разложении [2–9].
Способность нанесенных рутениевых катализаторов вести процесс синтеза и разложения аммиака при близких температурах (400–500°C) важна для использования аммиака в качестве буферного носителя водорода в локальных энергетических системах, функционирующих на основе возобновляемых источников энергии [10–16]. Для возобновляемых источников характерна временная и сезонная вариабельность количества вырабатываемой энергии. На пике их мощности, когда генерация превышает потребление в энергосистеме, избыток энергии направляется на получение водорода и синтез аммиака, затраты на хранение которого ниже таковых для водорода. При недостатке мощности в локальной энергосистеме для генерации необходимой потребителям энергии аммиак каталитически разлагается, образовавшийся водород используется для генерации дополнительной энергии.
Известно, что кинетика синтеза и разложения аммиака описывается уравнением Темкина–Пыжева [17, 18]:
(1)
${{r}_{{{{{\text{N}}}_{{\text{2}}}}}}} = ~{{k}_{1}}P_{{{{{\text{N}}}_{2}}}}^{{{{n}_{1}}}}{{\left( {\frac{{P_{{{{{\text{H}}}_{2}}}}^{{{{n}_{2}}}}}}{{P_{{{\text{N}}{{{\text{H}}}_{3}}}}^{{{{n}_{3}}}}}}} \right)}^{{2{{\alpha }}}}} - {{k}_{2}}{{\left( {\frac{{P_{{{\text{N}}{{{\text{H}}}_{3}}}}^{{{{n}_{3}}}}}}{{P_{{{{{\text{H}}}_{2}}}}^{{{{n}_{2}}}}}}} \right)}^{{2\left( {1\, - \,{{\alpha }}} \right)}}},~$При выводе кинетического уравнения для синтеза аммиака М.И. Темкин и соавт. исходили из того, что постоянная α является положительной величиной, и ее значение находится в интервале от 0 до 1. Рассматривая кинетику синтеза аммиака вдали от равновесия, исследователи, наряду с предположением о том, что скорость процесса определяют стадия адсорбции азота и стадия присоединения первого атома водорода к адсорбированному азоту (уравнения (I)–(III)), исходили также из того, что поверхность равномерно неоднородна по энергиям адсорбции, причем заполнение центров адсорбции происходит в порядке убывания энергии адсорбции, в соответствии с уравнением (2):
При средних значениях покрытия поверхности азотом величины покрытия поверхности другими компонентами реакционной смеси и промежуточными NHx-формами считались несопоставимо малыми.
Следует отметить, что в большинстве исследований, посвященных как синтезу, так и разложению аммиака, авторы используют упрощенную форму уравнения Темкина–Пыжева, пренебрегая либо членом уравнения, отвечающим за разложение аммиака [19–21], либо составляющей, отвечающей за его синтез [22–26]. Для условий синтеза и разложения аммиака выводятся кинетические уравнения, основанные на эмпирически найденных порядках реакции по отдельным веществам [27, 28]:
(3)
$r = {{k}_{0}}{\text{\;ex}}{{{\text{p}}}^{{\left( { - E/RT} \right)}}}{{({{P}_{{{\text{N}}{{{\text{H}}}_{3}}}}})}^{{{{n}_{1}}}}}{{({{P}_{{{{{\text{H}}}_{2}}}}})}^{{{{n}_{2}}}}}{\kern 1pt} {{({{P}_{{{{{\text{N}}}_{2}}}}})}^{{{{n}_{3}}}}}.~$A. Tripodi и соавт. [29] отмечали необходимость корректировки уравнения Темкина–Пыжева для применения к описанию кинетики синтеза аммиака на рутениевых катализаторах вследствие характерного для них эффекта водородного ингибирования. Встречаются также исследования, авторы которых используют в кинетических расчетах полное уравнение Темкина–Пыжева [30, 31]. Zheng и соавт. [31], изучая разложение аммиака на катализаторах Ru/Al2O3 с различным содержанием рутения, получили экспериментальные данные, которые хорошо описываются уравнением Темкина–Пыжева в следующем виде:
(4)
$r = k\left[ {{{{\left( {\frac{{P_{{{\text{N}}{{{\text{H}}}_{3}}}}^{2}}}{{P_{{{{{\text{H}}}_{2}}}}^{3}}}} \right)}}^{{0.2}}} - \frac{{{{P}_{{{{{\text{N}}}_{2}}}}}}}{{K_{{{\text{eq}}}}^{2}}}{{{\left( {\frac{{P_{{{{{\text{H}}}_{2}}}}^{3}}}{{P_{{{\text{N}}{{{\text{H}}}_{3}}}}^{2}}}} \right)}}^{{0.8}}}} \right].$Анализ возможности применения уравнения Темкина–Пыжева в качестве основы для описания кинетики реактора синтеза/разложения аммиака в двух режимах в рамках описанной выше локальной энергетической схемы (рис. В1 Приложения) был целью настоящего исследования. В представленной работе использованы нанесенные на углеродный материал Сибунит рутениевые катализаторы, промотированные барием и цезием, которые, как было показано в работах [32–36], обеспечивают высокую эффективность в синтезе и разложении аммиака.
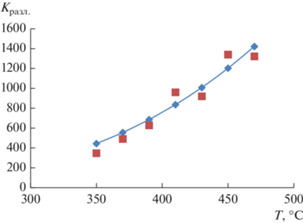
Рис. 1.
Зависимость константы равновесия разложения аммиака от температуры согласно уравнению (6) (отдельные точки) и расчетные значения, полученные из уравнения (9) (непрерывная кривая), для катализатора Ru−Ba−Cs/C.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Методика подготовки носителя
В качестве углеродного носителя применяли графитоподобный мезопористый материал Сибунит. Удельная поверхность носителя составляла 320 м2/г, размер фракции – 0.4–0.8 мм. После процедуры фракционирования носитель отмывали от угольной пыли и сушили на воздухе при 120°C в течение 3 ч.
Методика синтеза предшественника рутения
В качестве предшественника активного компонента использовали аммиачный комплекс рутения(II). Для его синтеза смешивали 0.5 г RuOHCl3, 0.71 г сульфата гидроксиламина, 1.2 г карбамида и 15 мл воды. Полученную суспензию кипятили в течение 3 ч. При этом происходило полное растворение с образованием катионного комплекса рутения [Ru(NH3)nCll]Clр (n = 5–6; l = 0–1; p = 1–2). Далее рутениевый комплекс очищали от ионов хлора на сильноосновной ионообменной смоле марки AB-17-8 в OH-форме. Обмен внешнесферных ионов хлора на ионы ОН– в комплексе рутения(II) проводили следующим образом: колонку с ионообменной смолой в ОН-форме заполняли раствором комплекса рутения, вытесняемая из колонки вода выходила со скоростью ~1 капля/с, раствор выдерживали в контакте с анионитом в течение 20 мин, затем выпускали из колонки со скоростью 1 капля/3–4 с. После получения 200 мл интенсивно окрашенного раствора [Ru(NH3)nCll](OH)р колонку промывали водой, вымывая оставшийся рутениевый комплекс, слабосвязанный с ионообменной смолой, до образования раствора слегка желтого цвета. Затем разбавленный раствор объединяли с основным и выпаривали до 10 мл.
Методика синтеза катализатора
Нанесение раствора [Ru(NH3)nCll](OH)р на Сибунит выполняли методом пропитки по влагоемкости. Затем образцы сушили при 120°C на воздухе в течение 3 ч. Процедуру восстановления нанесенного рутения проводили при 450°C (10°C/мин) в токе Н2 (60 мл/мин) в течение 4 ч. Содержание рутения во всех образцах соответствовало 4 мас. %. Полученные образцы 4%Ru/Сибунит пропитывали водным раствором предшественника промотора CsNO3, Ва(СН3СОО)2. После образцы сушили при 120°C на воздухе в течение 3 ч. Высушенные образцы выдерживали при 350°C в токе аргона (60 мл/мин) в течение 2 ч, в водороде (60 мл/мин) в течение 2 ч и охлаждали в токе аргона. Образцы катализаторов 4%Ru–5.4%Ba–7.9%Cs/Сибунит (далее Ru–Ba–Cs/C) и 4%Ru–13.6%Cs/Сибунит (далее Ru–Cs/C) хранили в стеклянных бюксах в эксикаторе в атмосфере аргона.
Методики испытаний
Испытания в реакции разложения аммиака. Определение активности катализаторов в реакции разложения аммиака проводили в проточном кварцевом реакторе с неподвижным слоем, при атмосферном давлении в интервале температур 350–470°C. Масса загружаемого катализатора составляла 0.1 г. Анализ газовой смеси на выходе из реактора осуществляли с использованием хроматографа ЦВЕТ-500М (Россия) с детектором по теплопроводности, газ-носитель – водород. Колонку длиной 1.5 м наполняли сорбентом Haeyesep C. Условия хроматографирования: скорость газа-носителя водорода – 60 мл/мин, давление 1 × 10⁵ Па, напряжение моста – 4 В, температура колонки – 70°C. Для каждой пробы выполняли три параллельных измерения содержания аммиака в газовой фазе, результаты усредняли. По полученным данным рассчитывали степень превращения аммиака ${{X}_{{{\text{N}}{{{\text{H}}}_{3}}}}},$ %, скорость превращения аммиака $ - {{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}},$ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}},$ скорость образования азота ${{r}_{{{{{\text{N}}}_{{\text{2}}}}}}},$ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}.$ Из экспериментальных данных также вычисляли величины парциальных давлений компонентов реакционной смеси.
Испытания в реакции синтеза аммиака. Эксперименты по определению активности катализаторов в синтезе аммиака проводили при давлении 6 × 10⁵–5 × 10⁶ Па и температуре 400–430°С в стальном U-образном реакторе проточного типа, в который подавали смесь постоянного состава Н2 : N2 = 3 : 1. Масса загружаемого катализатора – 0.1 г. Хроматографический анализ газовой смеси на выходе из реактора осуществляли аналогично тому, как это делали в эксперименте по определению активности в разложении аммиака. Для контроля результатов хроматографического анализа концентрацию аммиака в реакционной смеси находили титриметрическим методом. 25 мл 0.1 Н раствора Н2SO4 помещали в стеклянный барботер, через который пропускали реакционную смесь в течение 10 мин. Далее титровали остаточное количество Н2SO4 стандартизованным раствором NaOH с индикатором метиловым оранжевым. Для каждого образца выполняли три параллельных измерения, затем результаты усредняли. Измеренное количество NaOH, пошедшее на титрование Н2SO4 использовали для расчета объемного расхода NH3 (мл/мин) и объемной концентрации NH3 на выходе (об. %). На основе полученных величин определяли степень превращения азота ${{X}_{{{{{\text{N}}}_{{\text{2}}}}}}},$ %, скорость образования аммиака ${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}},$ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}.$ Из экспериментальных данных также рассчитывали величины парциальных давлений компонентов реакционной смеси.
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
В ходе проведенных ранее исследований было обнаружено, что образцы катализаторов Ru–Cs(Ba)/Сибунит проявляют высокую активность в синтезе аммиака (34.5 мл$_{{{\text{N}}{{{\text{H}}}_{3}}}}$ ч–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ при 350°C) [32] и процессе получения водорода разложением аммиака (29.4 ммоль$_{{{{{\text{H}}}_{2}}}}$ мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ при 500°C) [33]. Методом просвечивающей электронной микроскопии (ПЭМ) было установлено, что частицы рутения в образцах катализаторов имеют размер от 3 до 10–13 нм [32, 33]. Барий, согласно данным ПЭМ и рентгенофазового анализа (РФА), находится в виде BaCO3, частицы которых контактируют с частицами рутения либо частично покрывают их поверхность [32, 33]. Цезий в образцах присутствует в рентгеноаморфном состоянии [32, 33]. Поскольку в настоящей работе использованы каталитические данные, полученные на образцах, методика приготовления которых аналогична описанной в [32, 33], сведения о характеристиках активного компонента и промоторов также представлены в этих работах.
Ниже представлены результаты исследования активности катализаторов Ru–Ba–Cs/C и Ru–Cs/C в процессе разложения аммиака (табл. 1) и в процессе синтеза аммиака (табл. 2).
Таблица 1.
Параметры каталитической активности (степень превращения аммиака, скорость разложения аммиака и скорость образования азота) образцов Ru–Ba–Cs/C и Ru–Cs/C в процессе разложения аммиака, рассчитанные на основе экспериментальных данных*
| Т, °C | ${{X}_{{{\text{N}}{{{\text{H}}}_{3}}}}},$ % | $ - {{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}},$ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ | ${{r}_{{{{{\text{N}}}_{2}}}}},$ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ |
|---|---|---|---|
| Ru–Ba–Cs/C | |||
| 350 | 2.20 | 1.68 × 10⁻³ | 8.40 × 10⁻⁴ |
| 370 | 3.36 | 2.58 × 10⁻³ | 1.29 × 10⁻³ |
| 390 | 5.53 | 4.24 × 10⁻³ | 2.12 × 10⁻³ |
| 410 | 9.94 | 7.60 × 10⁻³ | 3.80 × 10⁻³ |
| 430 | 15.54 | 1.19 × 10⁻² | 5.95 × 10⁻³ |
| 450 | 21.80 | 1.67 × 10⁻² | 8.35 × 10⁻³ |
| 470 | 28.80 | 2.20 × 10⁻² | 1.10 × 10⁻² |
| Ru–Cs/C | |||
| 350 | 2.13 | 1.76 × 10⁻³ | 0.88 × 10⁻³ |
| 370 | 3.09 | 2.56 × 10⁻³ | 1.28 × 10⁻³ |
| 390 | 4.37 | 3.62 × 10⁻³ | 1.81 × 10⁻³ |
| 410 | 6.00 | 4.97 × 10⁻³ | 2.49 × 10⁻³ |
| 430 | 8.17 | 6.77 × 10⁻³ | 3.38 × 10⁻³ |
| 450 | 11.10 | 9.19 × 10⁻³ | 4.60 × 10⁻³ |
| 470 | 16.63 | 1.38 × 10⁻² | 6.89 × 10⁻³ |
Таблица 2.
Экспериментальные и расчетные значения параметров каталитической активности образцов Ru–Ba–Cs/C и Ru–Cs/C в процессе синтеза аммиака
| Т, °C | P, Па | ${{V}_{{{{{\text{N}}}_{2}}}}},$ мл/мин | ${{X}_{{{{{\text{N}}}_{2}}}}},$ % | ${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}}$*, моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ |
${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}}$**, моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ |
|---|---|---|---|---|---|
| ${{V}_{{{{{\text{H}}}_{2}}}}},$ мл/мин | |||||
| Ru–Ba–Cs/C | |||||
| 410 | 5 × 10⁶ | 10 | 3.85 | 3.44 × 10⁻⁴ | 6.36 × 10⁴ |
| 30 | |||||
| 410 | 5 × 10⁶ | 20 | 1.94 | 3.47 × 10⁻⁴ | 1.91 × 10⁴ |
| 40 | |||||
| 420 | 4.5 × 10⁶ | 20 | 1.66 | 2.97 × 10⁻⁴ | 4.00 × 10⁴ |
| 40 | |||||
| 420 | 4 × 10⁶ | 20 | 1.50 | 2.68 × 10⁻⁴ | 3.44 × 10⁴ |
| 40 | |||||
| 420 | 3 × 10⁶ | 20 | 1.09 | 1.95 × 10⁻⁴ | 3.36 × 10⁴ |
| 40 | |||||
| 400 | 6 × 10⁵ | 50 | 0.27 | 1.22 × 10⁻⁴ | 1.99 × 10⁵ |
| 150 | |||||
| Ru–Cs/C | |||||
| 430 | 5 × 10⁶ | 10 | 0.78 | 7.02 × 10⁻⁵ | 1.42 × 10⁸ |
| 30 | |||||
| 430 | 5 × 10⁶ | 20 | 0.52 | 9.28 × 10⁻⁵ | 1.92 × 10⁸ |
| 40 | |||||
| 420 | 4.5 × 10⁶ | 20 | 0.48 | 8.56 × 10⁻⁵ | 1.33 × 10⁸ |
| 40 | |||||
| 420 | 4 × 10⁶ | 20 | 0.54 | 9.62 × 10⁻⁵ | 8.12 × 10⁷ |
| 40 | |||||
| 420 | 3 × 10⁶ | 20 | 0.59 | 1.06 × 10⁻⁴ | 3.77 × 10⁷ |
| 40 | |||||
| 400 | 6 × 10⁵ | 50 | 0.12 | 5.43 × 10⁻⁵ | 2.05 × 10⁸ |
| 150 | |||||
* Получена из хроматографических данных. ** Рассчитана путем подстановки в уравнение (4) величин парциальных давлений компонентов реакционной смеси в эксперименте по синтезу аммиака и константы скорости (см. табл. 6 В–11В Приложения), рассчитанных из экспериментальных данных по разложению аммиака.
Как видно из представленных в табл. 1 данных, при 350–370°C скорости образования азота, вычисленные как 1/2 скорости расходования аммиака, близки для обоих катализаторов, а при более высоких температурах 390–430°C значение ${{r}_{{{{{\text{N}}}_{{\text{2}}}}}}}$ для Ru–Ba–Cs/C превосходит таковое для Ru–Cs/C. Как было показано ранее [32], повышенная активность образцов, промотированных одновременно цезием и барием, обусловлена разными механизмами действия этих компонентов. Цезий увеличивает электронную плотность на ансамблях атомов рутения, составляющих активный центр. Барий является структурным промотором, способствующим снижению эффекта водородного ингибирования. Действительно, как видно из данных табл. 2, при повышении общего давления с 3 × 10⁶ до 4.5 × 10⁶ Па скорость образования аммиака в эксперименте с Ru–Ba–Cs/C возрастает в 1.5 раза с 1.95 × 10⁻⁴ до 2.97 × 10⁻⁴ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}},$ в то время как для Ru–Cs/C этот показатель снижается с 1.06 × 10⁻⁴ до 8.56 × 10⁻⁵ моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}.$
Величины удельных скоростей расходования аммиака (табл. 1) и образования аммиака при давлениях от 3 × 10⁶ до 5 × 10⁶ Па (табл. 2) для катализатора Ru–Cs/C при 410–420°С отличаются в 50 раз и более, а для образца Ru–Ba–Cs/C – приблизительно на порядок. Таким образом, образец Ru–Ba–Cs/C может рассматриваться в качестве перспективного катализатора для универсального реактора синтеза/разложения аммиака, являющегося составным элементом локальной системы генерации энергии, основанной на возобновляемых источниках (рис. В1 Приложения).
Полученные в ходе экспериментов по определению каталитической активности Ru–Ba–Cs/C и Ru–Cs/C в синтезе и разложении аммиака данные далее были использованы для нахождения парциальных давлений компонентов реакционной смеси. Вычисленные значения парциальных давлений азота, водорода, аммиака подставили в уравнение (4) для нахождения величин скоростей образования и расходования азота. Подробности расчета представлены во вспомогательных материалах (табл. В1–В11 Приложения).
Таблица 3.
Результаты каталитических испытаний образцов Ru−Ba−Cs/C и Ru−Cs/C в процессе синтеза аммиака
| Т, °C | Р, Па | ${{V}_{{{{{\text{N}}}_{2}}}}},$ мл/мин | ${{X}_{{{{{\text{N}}}_{2}}}}},$ % | ${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}}$*, моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ |
${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}}$**, моль мин–1 ${\text{г}}_{{{\text{кат}}}}^{{ - 1}}$ |
|---|---|---|---|---|---|
| ${{V}_{{{{{\text{H}}}_{2}}}}},$ мл/мин | |||||
| Ru−Ba−Cs/C | |||||
| 410 | 5 × 10⁶ | 10 | 3.85 | 3.44 × 10⁻⁴ | 2.19 × 10⁻⁵ |
| 30 | |||||
| 410 | 5 × 10⁶ | 20 | 1.94 | 3.47 × 10⁻⁴ | 1.95 × 10⁻⁵ |
| 40 | |||||
| 420 | 4.5 × 10⁶ | 20 | 1.66 | 2.97 × 10⁻⁴ | 4.24 × 10⁻⁵ |
| 40 | |||||
| 420 | 4 × 10⁶ | 20 | 1.50 | 2.68 × 10⁻⁴ | 3.20 × 10⁻⁵ |
| 40 | |||||
| 420 | 3 × 10⁶ | 20 | 1.09 | 1.95 × 10⁻⁴ | 2.86 × 10⁻⁵ |
| 40 | |||||
| 400 | 6 × 10⁵ | 50 | 0.27 | 1.22 × 10⁻⁴ | 1.14 × 10⁻⁴ |
| 150 | |||||
| Ru−Cs/C | |||||
| 430 | 5 × 10⁶ | 10 | 0.78 | 7.02 × 10⁻⁵ | 1.18 × 10⁻⁵ |
| 30 | |||||
| 430 | 5 × 10⁶ | 20 | 0.52 | 9.28 × 10⁻⁵ | 1.21 × 10⁻⁵ |
| 40 | |||||
| 420 | 4.5 × 10⁶ | 20 | 0.48 | 8.56 × 10⁻⁵ | 1.99 × 10⁻⁵ |
| 40 | |||||
| 420 | 4 × 10⁶ | 20 | 0.54 | 9.62 × 10⁻⁵ | 2.40 × 10⁻⁵ |
| 40 | |||||
| 420 | 3 × 10⁶ | 20 | 0.59 | 1.06 × 10⁻⁴ | 3.59 × 10⁻⁵ |
| 40 | |||||
| 400 | 6 × 10⁵ | 50 | 0.12 | 5.43 × 10⁻⁵ | 7.45 × 10⁻⁵ |
| 150 | |||||
* Получена из хроматографических данных. ** Рассчитана путем подстановки в уравнение (6) величин парциальных давлений компонентов реакционной смеси в эксперименте по синтезу аммиака и констант скорости k1 и k2 (см. табл. В12–В16 Приложения), полученных на основе экспериментальных данных по разложению аммиака.
В табл. 2 представлены величины скорости образования аммиака, определенные по уравнению (4). Как видно, разница между экспериментальными (${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}}$*) и расчетными значениями (${{r}_{{{\text{N}}{{{\text{H}}}_{3}}}}}$**) составляет несколько порядков. Вероятно, наблюдаемое различие связано с характерным для нанесенных рутениевых катализаторов эффектом водородного ингибирования [22, 37, 38] как следствия конкуренции между азотом и водородом за адсорбционные центры.
Так, в работе [39] авторы показали, что водород успешно адсорбируется на предварительно занятой азотом поверхности рутения. Dahl и соавт. [40] отмечали наличие сильной конкуренции между азотом и водородом за сорбционные центры поверхности рутения. Возвращаясь к кинетической модели, на основе которой было выведено уравнение Темкина–Пыжева для железных катализаторов, можно предположить, что в условиях конкурентной адсорбции азота и водорода, типичной для катализаторов на основе рутения, заполнение энергетически неоднородной поверхности компонентами реакционной смеси будет протекать по-иному. Этот процесс будет определяться кинетическим и термодинамическим факторами.
Кинетический аспект конкурентного взаимодействия азота и водорода связан с тем, что адсорбция азота на поверхности рутения характеризуется более высоким активационным барьером. E. Shustorovich, A.T. Bell установили, что активационный барьер для водорода на рутении близок к нулю, в то время как для азота его величина составляет ~25 кДж/моль [41]. В более поздних работах активационный барьер для адсорбции азота оценивали в ~100 кДж/моль [42, 43]. C. Fernandez и соавт. с помощью метода DFT показали, что в зависимости от локального окружения энергетический барьер для диссоциативной адсорбции азота на центре B-5 рутения равен 50–100 кДж/моль [44]. В ряде других работ указывается значение 25–36 кДж/моль [40, 45–48]. Адсорбция же водорода характеризуется активационным барьером 0–3 кДж/моль [41, 45, 49, 50].
Исходя из представленных в литературе данных, можно предположить, что на свободных адсорбционных центрах поверхности рутения адсорбция водорода будет происходить быстрее, чем адсорбция азота. Действительно, для катализатора Cs–Ru/MgO элементарные стадии адсорбции азота и водорода характеризуются предэкспоненциальными множителями, равными 5.6 × 101 и 5.5 × 10⁵ соответственно [45].
Однако итоговые величины покрытия поверхности будут определяться термодинамическим аспектом конкурентного взаимодействия азота и водорода. Поскольку $q_{{{\text{адс\;}}}}^{{{{{\text{N}}}_{2}}}}$ (120–150 кДж/моль [1, 46]) выше $q_{{{\text{адс\;}}}}^{{{{{\text{H}}}_{2}}}}$ (40–120 кДж/моль [48, 51–54], водород в результате конкурентного взаимодействия будет вытесняться азотом (уравнения (IV)–(VI)).
(IV)
${{{\text{Н}}}_{{\text{2}}}} + {\text{()}} \rightleftharpoons \left( {{{{\text{Н}}}_{{\text{2}}}}} \right),$(VI)
${{{\text{N}}}_{2}} + \left( {{{{\text{Н}}}_{{\text{2}}}}} \right) \rightleftharpoons ({{{\text{N}}}_{2}}) + {{{\text{H}}}_{2}}.$Согласно Shustorovich E. и Bell A.T. величина активационного барьера десорбции азота с поверхности Ru(001) составляет 185 кДж/моль, энергия активации десорбции водорода в 2 раза ниже – 92 кДж/моль [41], согласно Hinrichsen O. эти величины равны 137 и 90 кДж/моль соответственно [45]. Zhang Z. и соавт. пришли к аналогичному выводу, получив зависимости между величиной активационного барьера десорбции и величиной покрытия поверхности для азота (148.027 − 14θN) и водорода (91.948 − 2θН) [55].
Присутствие аммиака также влияет на конкурентное взаимодействие азота и водорода. В условиях синтеза аммиака (5 × 10⁶ Па, 400°C) при близкой к нулю концентрации продукта реакции поверхность рутения практически полностью занята азотсодержащими формами. При увеличении концентрации NH3 до ~5 об. %. величина θ(NHx) составляет ~0.9, оставшуюся часть поверхности активного компонента занимает водород [48].
Заполнение азотом свободных центров на поверхности рутения протекает в порядке убывания энергии адсорбции. Однако замещение водорода азотом, вероятнее всего, будет идти в порядке возрастания энергии адсорбции. Действительно, скорость замены одного адсорбированного компонента другим должна быть обратно пропорциональна глубине потенциальной ямы, в которой находится вытесняемый компонент. Таким образом, азот будет занимать адсорбционные центры в порядке, прямо противоположном порядку, заданному уравнением (2). Следовательно, для корректного описания процесса заполнения азотом поверхности рутения в присутствии водорода знак “минус” в уравнении адсорбции Темкина (2) должен быть заменен на противоположный.
Выражение (5) получается из (2) при α = −1. Учитывая указанную выше взаимосвязь между уравнениями (1) и (2), постоянная α должна входить со знаком “минус” и в уравнение (1).
На основании анализа экспериментальных данных, полученных при исследовании катализаторов Ru−Ba−Cs/C и Ru−Cs/C (подробности расчетов приведены во вспомогательных материалах, таблицы В1–В5 Приложения), из уравнения (1) было выведено следующее уравнение, хорошо описывающее данные эксперимента по разложению аммиака на этих катализаторах:
(6)
${{r}_{{{{{\text{N}}}_{2}}}}} = ~\frac{{{{k}_{1}}}}{{P_{{{{{\text{N}}}_{2}}}}^{{0.252}}}}{{\left( {\frac{{P_{{{{{\text{H}}}_{2}}}}^{{0.5285}}}}{{P_{{{\text{N}}{{{\text{H}}}_{3}}}}^{{0.02405}}}}} \right)}^{{ - 2}}} - {{k}_{2}}{{\left( {\frac{{P_{{{\text{N}}{{{\text{H}}}_{3}}}}^{{0.02405}}}}{{P_{{{{{\text{H}}}_{2}}}}^{{0.5285}}}}} \right)}^{4}}~.$Путем подстановки в уравнение (6) найденных значений констант k1 и k2 (табл. В12, В13, В15 Приложения), а также данных, полученных при исследовании свойств катализаторов Ru−Ba−Cs/C и Ru−Cs/C в синтезе аммиака (табл. В14, В16 Приложения), были рассчитаны скорости образования аммиака (табл. 3).
Как видно из данных, представленных в табл. 3, рассчитанные по уравнению (6) величины скоростей образования аммиака сопоставимы со скоростями, определенными из хроматографических данных.
Из значений констант k1 и k2, входящих в уравнение (6), (см. табл. В13 и В16 Приложения), были найдены значения констант равновесия реакции синтеза аммиака (7)
где(8)
${{К}_{{{\text{син}}}}} = ~\frac{{{{{\left[ {{\text{N}}{{{\text{H}}}_{3}}} \right]}}^{2}}}}{{\left[ {{{{\text{N}}}_{2}}} \right]{{{\left[ {{{{\text{H}}}_{2}}} \right]}}^{3}}}}~.$Обратную величину, константу равновесия реакции разложения аммиака, сопоставляли с величинами, рассчитанными из уравнения (9), хорошо описывающего экспериментальные данные:
где(10)
${{К}_{{{\text{разл}}}}} = \frac{{{{{\left[ {{{{\text{N}}}_{2}}} \right]}}^{{1/2}}}{{{\left[ {{{{\text{H}}}_{2}}} \right]}}^{{3/2}}}}}{{\left[ {{\text{N}}{{{\text{H}}}_{3}}} \right]}}.$Из (8) и (10) следует, что
Значения констант равновесия, рассчитанные из данных, полученных при исследовании разложения аммиака на катализаторе Ru−Ba−Cs/C, показаны на рис. 1. Аналогичная зависимость, найденная по итогам изучения разложения аммиака на катализаторе Ru−Cs/C, представлена во вспомогательных материалах (рис. В2 Приложения). Также ниже приведены значения констант k1 и k2 в координатах Аррениуса, определенные по результатам экспериментов в присутствии образца Ru−Ba−Cs/C (рис. 2). Аналогичные зависимости для образца Ru−Cs/C даны в Приложении (рис. В3).
Рис. 2.
Константы скорости k1 и k2, рассчитанные из уравнения (6) в координатах Аррениуса, для катализатора Ru−Ba−Cs/C. Для констант k1 и k2 в координатах Аррениуса получены корреляционные уравнения lnk1 = −19.531/T + + 35.353 и lnk2 = −24.867/T + 49.847.
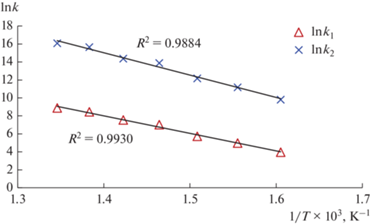
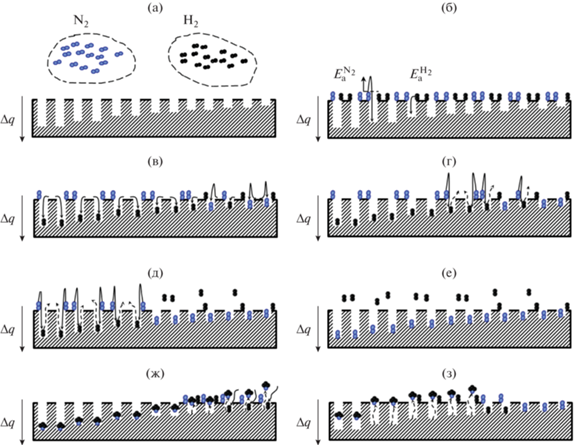
Рис. 3.
Предполагаемая концепт-схема конкурентной сорбции азота и водорода на поверхности рутения (а–з).
Как видно из представленных данных (рис. 1, рис. В2), величины констант Кразл хорошо согласуются с графиком, заданным уравнением (9). Зависимости констант k1 и k2 от температуры (рис. 2, рис. В3) в координатах Аррениуса позволили рассчитать величины кажущейся энергии активации (Еа) процессов разложения (24867 × 8.31 = = 206 645 Дж/моль ≈ 207 кДж/моль) и синтеза (19531 × 8.31 = 162 302 Дж/моль ≈ 162 кДж/моль) аммиака для катализатора Ru−Ba−Cs/C. Аналогично были определены величины кажущейся энергии активации для реакции разложения аммиака (30406 × 8.31 = 252 673 Дж/моль ≈ 253 кДж/моль) и синтеза аммиака (23 069 × 8.31 = 191 703 Дж/моль ≈ ≈ 192 кДж/моль) на образце Ru−Cs/C.
Процесс разложения аммиака на рутении характеризуется величиной активационного барьера 41–190 кДж/моль [56]. Энергия активации синтеза аммиака возрастает c 70 до более 100 кДж/моль при введении в рутениевый катализатор соединений цезия [57]. Близкая оценка величины Еа ≈ ≈ 120 кДж/моль была получена в [58] для нанесенных рутениевых катализаторов, промотированных оксидами щелочных металлов. Таким образом, можно заключить, что рассчитанные значения констант равновесия и энергии активации сопоставимы с литературными данными.
Конкурентное взаимодействие компонентов реакционной смеси на поверхности рутения можно проиллюстрировать следующей схемой (рис. 3).
Согласно рис. 3, при адсорбции в контакте с поверхностью рутения находятся азот и водород (рис. 3а). Поверхность энергетически неоднородна, качество адсорбционных центров поверхности характеризуется теплотой адсорбции. При сопоставимом количестве азота и водорода в смеси, контактирующей с поверхностью рутения, вероятности заполнения адсорбционных центров азотом и водородом близки, однако молекуле азота для адсорбции необходимо преодолеть активационный барьер, в то время как активационный барьер адсорбции водорода на рутении близок к нулю (рис. 3б). Поэтому свободные адсорбционные центры поверхности быстрее заполняются водородом (рис. 3в). Поскольку теплота адсорбции азота выше таковой водорода, после преодоления активационного барьера азот может вытеснить водород с занятых им адсорбционных центров, причем процесс замещения будет происходить, начиная с центров, характеризующихся меньшей теплотой адсорбции (рис. 3в–3д). Водород локализуется на соседних участках и взаимодействует с азотом с образованием аммиака (рис. 3е, 3ж). Аммиак вытесняется азотом и водородом с поверхности рутения (рис. 3ж, 3з), далее азот и водород взаимодействуют в порядке, показанном на рис. 3в–3ж.
Можно предположить, что конкурентное взаимодействие компонентов реакционной смеси на поверхности рутения сопровождается формированием химических волн и динамическим изменением структуры поверхности, подобным описанному В.В. Городецким и соавт. для реакций окисления Н2 и СО на платине [59–63]. Действительно, недавно G.R. Wittreich и соавт. с помощью микрокинетического моделирования продемонстрировали, что периодические флуктуации расстояния Ru–Ru в кристаллитах рутения способствуют повышению активности катализатора в синтезе аммиака [64]. С другой стороны, численными методами показан факт структурной релаксации рутения при внедрении азота и водорода в подповерхностный слой [65, 66].
Аналогичные рассуждения применимы при рассмотрении конкурентного взаимодействия компонентов реакционной смеси на поверхности рутения в процессе разложения аммиака. Кинетический аспект взаимодействия определяется величинами активационных барьеров, равными 25–30 кДж/моль [41, 45, 49, 50, 67]. Известно, что лимитирующей стадией процесса разложения аммиака является ассоциативная десорбция азота, поскольку $~q_{{{\text{дес\;}}}}^{{{{{\text{N}}}_{2}}}}$ превышает 145 кДж/моль [23, 24, 40, 41], в то время как $q_{{{\text{дес\;}}}}^{{{\text{N}}{{{\text{H}}}_{3}}}}$ = 106 кДж/моль [40]. Однако при увеличении покрытия поверхности рутения аммиаком теплота адсорбции азота снижается, и при степени покрытия, близкой к 100%, составляет ~40 кДж/моль [1]. Поэтому при невысоких температурах и неполном превращении NH3 реакция разложения аммиака должна испытывать торможение как на стадии десорбции азота, так и на стадии десорбции водорода, $q_{{{\text{дес}}~}}^{{{{{\text{H}}}_{2}}}}$ составляет ~90 кДж/моль [41]. Таким образом, водород будет основным конкурентом аммиака при адсорбции на поверхности рутения. Это заключение хорошо соответствует порядкам реакции по азоту и водороду в предложенном уравнении (6).
ЗАКЛЮЧЕНИЕ
Установлено, что катализаторы 4%Ru–5.4%Ba–7.9%Cs/Сибунит и 4%Ru–13.6%Cs/Сибунит в интервале температур 350–470°C проявляют высокую активность в прямом процессе синтеза аммиака и в обратном процессе его разложения. При 410–420°C величины удельных скоростей расходования и образования аммиака для 4%Ru–13.6%Cs/Сибунит отличаются более чем в 50 раз, а для катализатора 4%Ru–5.4%Ba–7.9%Cs/Сибунит – приблизительно на порядок. Соответственно, 4%Ru–5.4%Ba–7.9%Cs/Сибунит может рассматриваться в качестве перспективного катализатора для универсального реактора синтеза/разложения аммиака, являющегося составным элементом локальной системы генерации энергии, основанной на использовании возобновляемых источников энергии и аммиака в качестве носителя водорода.
С применением кинетического уравнения Темкина–Пыжева по данным о каталитической активности 4%Ru–5.4%Ba–7.9%Cs/Сибунит и 4%Ru–13.6%Cs/Сибунит в разложении аммиака были рассчитаны кинетические константы прямой и обратной реакций, которые оказались не применимы к описанию экспериментальных данных об активности образцов в синтезе аммиака. Лучшее совпадение между расчетными и экспериментальными значениями скорости реакции по азоту было достигнуто при использовании кинетического уравнения, в котором постоянная α, характеризующая последовательность заполнения азотом энергетически неоднородных адсорбционных центров на поверхности рутения, имеет значение –1, в то время как в классическом варианте уравнения эта величина принимает значения в интервале от 0 до 1. Предложено объяснение установленному факту, основанное на учете эффекта водородного ингибирования, характерного для рутениевых катализаторов, и представлена возможная схема конкурентного взаимодействия азота и водорода, приводящего к смене последовательности заполнения азотом энергетически неоднородных адсорбционных центров на поверхности рутения.
Список литературы
Boisen A., Dahl S., Nørskov J.K., Christensen C.H. // J. Catal. 2005. V. 230. № 2. P. 309. https://doi.org/10.1016/j.jcat.2004.12.013
Raróg-Pilecka W., Szmigiel D., Kowalczyk Z., Jodzis S., Zielinski J. // J. Catal. 2003. V. 218. № 2. P. 465. https://doi.org/10.1016/S0021-9517(03)00058-7
Petrunin D.A., Borisov V.A., Iost K.N., Temerev V.L., Trenikhin M.V., Gulyaeva T.I., Shlyapin D.A., Tsyrulnikov P.G. // AIP Conf. Proc. 2019. V. 2141. P. 020024. https://doi.org/10.1063/1.5122043
Kitano M., Kanbara S., Inoue Y., Kuganathan N., Sushko P.V., Yokoyama T., Hara M., Hosono H. // Nature Commun. 2015. V. 6. P. 6731. https://doi.org/10.1038/ncomms7731
Hosono H., Kitano M. // Chem. Rev. 2021. V. 121. № 5. P. 3121. https://doi.org/10.1021/acs.chemrev.0c01071
Hayashi F., Toda Y., Kanie Y., Kitano M., Inoue Y., Yokoyama T., Hara M., Hosono H. // Chem. Sci. 2013. V. 4. P. 3124. https://doi.org/10.1039/C3SC50794G
Kulkarni S.R., Realpe N., Yerrayya A., Velisoju V.K., Sayas S., Morlanes N., Cerillo J., Katikaneni S.P., Paglieri S.N., Solami B., Gascon J., Castaño P. // Catal. Sci. Technol. 2023. V. 13. I. 7. P. 2026. https://doi.org/10.1039/D3CY00055A
Yamazaki K., Matsumoto M., Ishikawa M., Sato A. // Appl. Catal. B: Environ. 2023. V. 325. P. 122352. https://doi.org/10.1016/j.apcatb.2022.122352
Kikugawa M., Goto Y., Kobayashi K., Nanba T., Matsumoto H., Imagawa H. // J Catal. 2022. V. 413. P. 934. https://doi.org/10.1016/j.jcat.2022.08.004
Sagel V.N., Rouwenhorst K.H.R., Faria J.A. // Energies. 2022. V. 15. P. 3374. https://doi.org/10.3390/en15093374
Salmon N., Bañares-Alcántara R. // Sustain. Energy Fuels 2021. V. 5. P. 2814. https://doi.org/10.1039/D1SE00345C
Nayak-Luke R.M., Bañares-Alcántara R. // Energy Environ. Sci. 2020. V. 13. P. 2957. https://doi.org/10.1039/D0EE01707H
Rouwenhorst K.H., Van der Ham A.G., Mul G., Kersten S.R. // Renew. Sustain. Energy Rev. 2019. V. 114. P. 109339. https://doi.org/10.1016/j.rser.2019.109339
Ufa R.A., Malkova Y.Y., Rudnik V.E., Andreev M.V., Borisov V.A. // Int. J. Hydrogen Energy. 2022. V. 47. P. 20347. https://doi.org/10.1016/j.ijhydene.2022.04.142
Reese M., Marquart C., Malmali M., Wagner K., Buchanan E., McCormick A., Cussler E.L. // Ind. Eng. Chem. Res. 2016. V. 55. P. 3742. https://doi.org/10.1021/acs.iecr.5b04909
Wen D., Aziz M. // Appl. Energy. 2022. V. 319. P. 119272. https://doi.org/10.1016/j.apenergy.2022.119272
Темкин М.И., Морозов Н.М., Шапатина Е.Н. // Кинетика и катализ. 1963. № 2. Т. 4. С. 260.
Аветисов А.К., Кучаев В.Л., Шапатина Е.Н., Зыскин А.Г. // Катализ в промышленности. 2008. № 5. С. 11.
Peng P., Chen P., Schiappacasse C., Zhou N., Anderson E., Chen D., Liu J., Cheng Y., Hatzenbeller R., Addy M., Zhang Y., Liu Y., Ruan R. // J. Clean. Prod. 2018. V. 177. P. 597. https://doi.org/10.1016/j.jclepro.2017.12.229
Aika K. // Catal. Today. 2017. V. 286. P. 14. https://doi.org/10.1016/j.cattod.2016.08.012
Javaid R., Nanba T., Matsumoto H. Kinetic Analysis of Ammonia Production on Ru Catalyst Under High Pressure Conditions. / In: CO2 Free Ammonia as an Energy Carrier. Eds. Aika K., Kobayashi H. Singapore: Springer, 2023. https://doi.org/10.1007/978-981-19-4767-4_18
Egawa C., Nishida T., Naito S., Tamaru K. // J. Chem. Soc. Faraday Trans. 1: Phys. Chem. Cond. Phase. 1984. V. 80. № 6. P. 1595. https://doi.org/10.1039/F19848001595
Tsai W., Weinberg W.H. // J. Phys. Chem. 1987. V. 91. № 20. P. 5302. https://doi.org/10.1021/j100304a034
Bradford M.C.J., Fanning P.E., Vannice M.A. // J. Catal. 1997. V. 172. № 2. P. 479. https://doi.org/10.1006/jcat.1997.1877
Sitar R., Shah J., Zhang Z., Wikoff H., Way J.D., Wolden C.A. // J. Memb. Sci. 2022. V. 644. P. 120147. https://doi.org/10.1016/j.memsci.2021.120147
Duan X., Zhou J., Qian G., Li P., Zhou X., Chen D. // Chin. J. Catal. 2010. V. 31. P. 979. https://doi.org/10.1016/S1872-2067(10)60097-6
Lamb K., Hla S.S., Dolan M. // Int. J. Hydrogen Energy. 2019. V. 44. P. 3726. https://doi.org/10.1016/j.ijhydene.2018.12.123
Le T.A., Do Q.C., Kim Y., Kim T.-W., Chae H.-J. // Korean. J. Chem. Eng. 2021. V. 38. P. 1087. https://doi.org/10.1007/s11814-021-0767-7
Tripodi A., Compagnoni M., Bahadori E., Rossetti I. // J. Ind. Eng. Chem. 2018. V. 66. P. 176. https://doi.org/10.1016/j.jiec.2018.05.027
Devkota S., Shin B.-J., Mun J.-H., Kang T.-H., Yoon H.C., Mazari S.A., Moon J.-H. // Fuel. 2023. V. 342. P. 127879. https://doi.org/10.1016/j.fuel.2023.127879
Zheng W., Zhang J., Xu H., Li. W. // Catal. Lett. 2007. V. 119. № 3. P. 311. https://doi.org/10.1007/s10562-007-9237-z
Иост К.Н., Темерев В.Л., Смирнова Н.С., Шляпин Д.А., Борисов В.А., Муромцев И.В., Тренихин М.В., Киреева Т.В., Шилова А.В., Цырульников П.Г. // Журн. прикладной химии. 2017. Т. 90. № 6. С. 731. (Iost K.N., Temerev V.L., Smirnova N.S., Shlyapin D.А., Borisov V.А., Muromtsev I.V., Trenikhin M.V., Kireeva Т.V., Shilova A.V., Tsyrul’nikov P.G. // Russ. J. Appl. Chem. 2017. V. 90. P. 887.) https://doi.org/10.1134/S1070427217060088
Борисов В.А., Иост К.Н., Петрунин Д.А., Темерев В.Л., Муромцев И.В., Арбузов А.Б., Тренихин М.В., Гуляева Т.И., Смирнова Н.С., Шляпин Д.А., Цырульников П.Г. // Кинетика и катализ. 2019. Т. 60. № 3. С. 394. (Borisov V.A., Iost K.N., Petrunin D.A., Temerev V.L., Muromtsev I.V., Arbuzov A.B., Trenikhin M.V., Gulyaeva T.I., Smirnova N.S., Shlyapin D.A., Tsyrulnikov P.G. // Kinet. Catal. 2019. V. 60. P. 372. )https://doi.org/10.1134/S0023158419030029
Борисов В.А., Иост К.Н., Темерев В.Л., Леонтьева Н.Н., Муромцев И.В., Арбузов А.Б., Тренихин М.В., Савельева Г.Г., Смирнова Н.С., Шляпин Д.А. // Кинетика и катализ. 2018. Т. 59. № 2. С. 161. (Borisov V.A., Iost K.N., Temerev V.L., Leont’eva N.N., Muromtsev I.V., Arbuzov A.B., Trenikhin M.V., Savel’eva G.G., Smirnova N.S., Shlyapin D.A. // Kinet. Catal. 2018. V. 59. P. 136.) https://doi.org/10.1134/S0023158418020015
Borisov V.A., Iost K.N., Temerev V.L., Fedotova P.A., Surovikin Y.V., Arbuzov B., Trenikhin V., Shlyapin D.A. // Diam. Relat. Mater. 2020. V. 108. P. 107986. https://doi.org/10.1016/j.diamond.2020.107986
Iost K.N., Borisov V.A., Temerev V.L., Smirnova N.S., Surovikin Y.V., Trenikhin M.V., Arbuzov A.B., Gulyaeva T.I., Shlyapin D.A., Tsyrulnikov P.G., Vedyagin A.A. // React. Kinet. Mech. Catal. 2019. V. 127. P. 85. https://doi.org/10.1007/s11144-019-01555-3
Wu S., Tsang S.C.E. // Trends Chem. 2021. V. 3. P. 660. https://doi.org/10.1016/j.trechm.2021.04.010
Ao R., Lu R., Leng G., Zhu Y., Yan F., Yu Q. // Energies. 2023. V. 16. P. 921. https://doi.org/10.3390/en16020921
Seets D.C., Wheeler M.C., Mullins C.B. // J. Chem. Phys. 1995. V. 103. № 23. P. 10399. https://doi.org/10.1063/1.469878
Dahl S., Törnqvist E., Chorkendorff I. // J. Catal. 2000. V. 192. № 2. P. 381. https://doi.org/10.1006/jcat.2000.2858
Shustorovich E., Bell A.T. // Surf. Sci. Lett. 1991. V. 259. № 3. P. L791. https://doi.org/10.1016/0167-2584(91)90311-E
Zhang T., Zhou R., Zhang S., Zhou R., Ding J., Li F., Hong J., Dou L., Shao T., Murphy A.B., Ostrikov K., Cullen P.J. // Energy Environ. Mater. 2023. V. 6. P. e12344. https://doi.org/10.1002/eem2.12344
Rouwenhorst K.H.R., Kim H.-H., Lefferts L. // ACS Sustain. Chem. Eng. 2019. V. 7. P. 17515. https://doi.org/10.1021/acssuschemeng.9b04997
Fernández C., Bion N., Gaigneaux E.M., Duprez D., Ruiz P. // J. Catal. 2016. V. 344. P. 16. https://doi.org/10.1016/j.jcat.2016.09.013
Hinrichsen O. // Catal. Today. 1999. V. 53. № 2. P. 177. https://doi.org/10.1016/S0920-5861(99)00115-7
Shi H., Jacobi K., Ertl G. // J. Chem. Phys. 1993. V. 99. № 11. P. 9248. https://doi.org/10.1063/1.465541
Dietrich H., Geng P., Jacobi K., Ertl G. // J. Chem. Phys. 1996. V. 104. № 1. P. 375. https://doi.org/10.1063/1.470836
Dahl S., Sehested J., Jacobsen C.J.H., Törnqvist E., Chorkendorff I. // J. Catal. V. 192. P. 391. https://doi.org/10.1006/jcat.2000.2857
Yuan P.-Q., Ma Y.-M., Cheng Z.-M., Zhu Y.-A., Yuan W.-K. // J. Mol. Struct. Theochem. 2007. V. 807. P. 185. https://doi.org/10.1016/j.theochem.2006.12.023
Zhao P., He Y., Cao D.-B., Wen X., Xiang H., Li Y.-W., Wanga J., Jiao H. // Phys. Chem. Chem. Phys. 2015. V. 17. P. 19446. https://doi.org/10.1039/C5CP02486B
Zupanc C., Hornung A., Hinrichsen O., Muhler M. // J. Catal. 2002. V. 209. P. 501. https://doi.org/10.1006/jcat.2002.3647
Шаповалова Л.Б., Закумбаева Г.Д., Габдракипов А.В. // Нефтехимия. 2003. Т. 43. № 3. С. 192.
Антонов А.Ю., Быстрова О.С., Боева О.А., Жаворонкова К.Н. // Успехи в химии и химической технологии. 2007. Т. 21. С. 13.
Антонов А.Ю., Винокурова О.В., Хейн В.Л., Быстрова О.С., Боева О.А., Жаворонкова К.Н. // Успехи в химии и химической технологии. 2008. Т. 22. № 8. С. 66.
Zhang Z., Karakaya C., Kee R.J., Way D., Wolden C.A. // ACS Sustain. Chem. Eng. 2019. V. 7. P. 18038. https://doi.org/10.1021/acssuschemeng.9b04929
Lucentini I., Garcia X., Vendrell X., Llorca J. // Ind. Eng. Chem. Res. 2021. V. 60. № 51. P. 18560. https://doi.org/10.1021/acs.iecr.1c00843
Muhler M., Rosowski F., Hinrichsen O., Hornung A., Ertl G. // Stud. Surf. Sci. Catal. 1996. V. 101. P. 317. https://doi.org/10.1016/S0167-2991(96)80242-4
Aika K., Takano T., Murata S. // J. Catal. 1992. V. 136. № 1. P. 126. https://doi.org/10.1016/0021-9517(92)90112-U
Городецкий В.В. // Кинетика и катализ. 2009. Т. 50. № 2. С. 322. (Gorodetskii V.V. // Kinet. Catal. 2009. V. 50. P. 304.) https://doi.org/10.1134/S0023158409020220
Елохин В.И., Матвеев А.В., Городецкий В.В. // Кинетика и катализ. 2009. Т. 50. № 1. С. 46. (Elokhin V.I., Matveev A.V., Gorodetskii V.V. // Kinet. Catal. 2009. V. 50. P. 40.) https://doi.org/10.1134/S0023158409010066
Elokhin V.I., Matveev A.V., Kovalyov E.V., Gorodetskii V.V. // Chem. Eng. J. 2009. V. 154. P. 94. https://doi.org/10.1016/j.cej.2009.04.046
Gorodetskii V.V., Sametova A.A., Matveev A.V., Tapilin V.M. // Catal. Today. 2009. V. 144. P. 219. https://doi.org/10.1016/j.cattod.2008.12.014
Городецкий В.В., Матвеев А.В., Брылякова А.А. // Кинетика и катализ. 2010. Т. 51. № 6. С. 902. (Gorodetskii V.V., Matveev A.V., Brylyakova A.A. // Kinet. Catal. 2010. V. 51. P. 873.) https://doi.org/10.1134/S0023158410060133
Wittreich G.R., Liu S., Dauenhauer P.J., Vlachos D.G. // Sci. Adv. 2023. V. 8. P. eabl6576. https://doi.org/10.1126/sciadv.abl6576
Ruzankin S.F., Avdeev V.I., Dobrynkin N.M., Zhidomirov G.M., Noskov A.S. // J. Struct. Chem. 2003. V. 44. P. 341. https://doi.org/10.1023/B:JORY.0000009659.26326.cd
Ohmer N. Stability of bulk and surface ruthenium nitrogen and hydrogen structures: A first-principles atomistic thermodynamics study. Diploma Thesis, Carl von Ossietzky Universität, Oldenburg, 2010. https://hdl.handle.net/11858/00-001M-0000-0010-F764-0
Jacobi K., Wang Y., Fan C.Y., Dietrich H. // J. Chem. Phys. 2001. V. 115. P. 4306. https://doi.org/10.1063/1.1390523
Дополнительные материалы
- скачать ESM.docx
- Приложение 1.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00