

Кинетика и катализ, 2023, T. 64, № 6, стр. 667-680
Гомогенные катализаторы окислительно-восстановительных процессов на основе растворов гетерополикислот. V. Разработка двухстадийного процесса окисления пропилена в ацетон
Ю. А. Родикова a, *, Е. Г. Жижина a
a ФГБУН ФИЦ Институт катализа им. Г.К. Борескова СО РАН
630090 Новосибирск,
просп. Акад. Лаврентьева, 5, Россия
* E-mail: rodikova@catalysis.ru
Поступила в редакцию 03.04.2023
После доработки 21.04.2023
Принята к публикации 15.05.2023
- EDN: KWCNUQ
- DOI: 10.31857/S045388112306014X
Аннотация
Представлены исследования по разработке гомогенного бесхлоридного 2-стадийного процесса (1 – целевая реакция, 2 – регенерация катализатора) окисления пропилена в ацетон кислородом в присутствии катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Мо-V-Р-гетерополикислота (ГПК-х, х – число атомов V). Получено кинетическое уравнение целевой реакции, предложен механизм. Показано, что наиболее эффективны катализаторы на основе высокованадиевых модифицированных (некеггиновских) составов ГПК-хм. Кинетика окисления C3H6 в присутствии растворов кеггиновских ГПК-х и ГПК-xм одинакова, однако технологичными оказались только катализаторы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм. Они имеют высокую термостойкость (до 180°C), позволяющую осуществлять быструю регенерацию катализатора кислородом. Это выгодно отличает катализаторы на основе ГПК-хм от кеггиновских ГПК-х, термостойкость которых ограничена 140°C. Возможность быстрой регенерации катализатора позволила замкнуть 2-стадийный каталитический цикл окисления С3Н6 в ацетон кислородом и открыла перспективу для практической реализации процесса в присутствии ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм. Проведены успешные испытания катализатора на стабильность.
СОДЕРЖАНИЕ
1. Введение
2. Особенности кинетики окисления пропилена в растворе аквакомплекса PdII и п-бензохинона
3. Особенности двухстадийного процесса окисления пропилена кислородом в растворах аквакомплекса PdII и Мо-V-P-гетерополикислот
4. Особенности окисления пропилена в растворах аквакомплекса PdII и модифицированных ГПК-хм
5. Кинетика и механизм окисления пропилена в растворе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м брутто-состава H11P4Mo18V7O87
5.1. Синтез 0.25 М раствора ГПК-7м и приготовление катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м
5.2. Методика окисления C3H6 и полученные кинетические кривые
5.3. Механизм реакции (IV) окисления С3Н6 в ацетон в растворе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Мо-V-P-ГПК
6. Регенерация раствора катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + + ГПК-хм кислородом
7. Многоцикловые испытания катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм и вопросы технологии двухстадийного процесса окисления пропилена кислородом
8. Заключение
1. ВВЕДЕНИЕ
Селективное окисление олефинов молекулярным кислородом в оксигенированные соединения с применением металлокомплексных катализаторов является важной реакцией, часто используемой в органическом синтезе и в промышленной химии [1–5]. Первым примером такого процесса, реализованным на практике фирмами “Wacker-Chemie” и “Farbwerke Hoechst”, стало превращение этилена в ацетальдегид в присутствии гомогенной Вакер-системы PdCl2/CuCl2/О2, предложенной еще в конце 1950-х гг. [6, 7] и претерпевшей за последующие годы целый ряд модификаций [8]. В такой системе в водном растворе катализатора сначала протекает стехиометрическая реакция взаимодействия PdCl2 с олефином, в результате которой образуется продукт, а PdCl2 восстанавливается до Pd0 (лимитирующая стадия процесса). Затем CuII регенерирует PdII, восстанавливаясь до CuI, которая, в свою очередь, легко окисляется кислородом, замыкая каталитический цикл [9]. Следовательно, CuCl2 в этой гомогенной каталитической системе является обратимо действующим окислителем (ОДО).
Последующее расширение круга окисляемых олефинов потребовало увеличения активности каталитической системы, для чего использовались высокие концентрации CuCl2 в сильно кислых растворах НCl. Повышение [Cl–] приводило к возрастанию редокс-потенциала пары CuII/CuI вследствие большей устойчивости хлоридных комплексов CuI, а также стабилизации Pd0 в растворе, обеспечивая эффективную регенерацию PdII. Однако в таких условиях росла коррозионная активность гомогенной системы PdCl2/CuCl2, а также увеличивалось количество побочно образующихся хлоркетонов (>10%). Указанные недостатки ограничивали широкое распространение Вакер-системы на процессы окисления большого ряда олефинов в кетоны, поэтому решением возникших проблем могло стать кардинальное изменение состава катализатора путем перехода на бесхлоридные системы.
Реакция окисления пропилена в ацетон представляет значительный практический интерес ввиду широкого использования последнего в лакокрасочной и текстильной промышленности, производстве химических веществ, искусственной кожи и т.д. В своей ранней работе [10] мы уже проводили исследование данной реакции, когда приступили к разработке бесхлоридного гомогенного катализатора для окисления кислородом низших алкенов С2−С4 в карбонильные соединения. В указанной работе каталитическое окисление С3Н6 было изучено в системе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + n-бензохинон (Q). Следует отметить, что Q, в отличие от CuCl2, не является ОДО, поскольку его восстановленная форма, гидрохинон, не окисляется молекулярным кислородом. Следовательно, двухстадийный процесс окисления олефина кислородом в такой каталитической системе организовать нельзя. Тем не менее основные кинетические закономерности, полученные в бесхлоридной системе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Q (см. раздел II), позволили сделать ряд важных выводов о механизме окисления С3Н6 в отсутствие хлорид-ионов. Эти результаты оказались весьма полезны, когда в качестве ОДО для гомогенных катализаторов на основе аквакомплекса PdII были предложены растворы Mo-V-Р-гетерополикислот (ГПК-х, х – число атомов V), восстановленные формы которых способны окисляться молекулярным кислородом (см. раздел III). В течение длительного времени катализатор ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-х для окисления низших олефинов С2−С4 непрерывно совершенствовался [11–18]. При этом в ходе экспериментальных исследований наше внимание было сосредоточено главным образом на процессе окисления н-С4Н8 в метилэтилкетон (МЭК-процесс).
Следует отметить, что долгое время для разработки катализаторов применяли растворы ГПК-х традиционного состава Кеггина (Н3 +хРМо12 –хVxO40) [19], имеющие, как оказалось, ряд существенных недостатков. Однако впоследствии удалось разработать способы синтеза высокованадиевых модифицированных (некеггиновских) растворов ГПК – ГПК-хм, обладающих высокими термостойкостью и окислительной емкостью [20]. Как будет показано ниже, именно катализаторы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм на основе модифицированных растворов Мо-V-P-ГПК оказались наиболее технологичными в окислении низших олефинов, что открыло перспективу для практического использования двухстадийного процесса.
Целью настоящего исследования была разработка высокоселективного бесхлоридного способа окисления С3Н6 в ацетон кислородом в присутствии катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-xм, обладающего высокой термостойкостью и легкой регенерируемостью. В работе обобщаются ранее полученные результаты в присутствии систем ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Q и ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-х, а также проводится сопоставление с новой системой ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + 0.25 М ГПК-7м брутто-состава H11P4Mo18V7O87, оказавшейся наиболее эффективной и технологичной.
2. ОСОБЕННОСТИ КИНЕТИКИ ОКИСЛЕНИЯ ПРОПИЛЕНА В РАСТВОРЕ АКВАКОМПЛЕКСА PdII И п-БЕНЗОХИНОНА
Прежде чем приступить к обсуждению результатов, полученных при окислении С3Н6 в присутствии каталитической системы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м, важно проанализировать главные особенности окисления пропилена в бесхлоридной каталитической системе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Q, установленные нами в работе [10]. В кислом водном растворе PdII, находящийся в виде аквакомплекса, быстро восстанавливается пропиленом до комплекса Pd0, который стабилизируется координацией с двумя молекулами С3Н6 и протоном кислоты. Образовавшийся палладий-дипропиленовый комплекс неустойчив в присутствии даже следов хлорид-ионов в растворе. Прямое измерение показало, что при добавлении ионов Cl– к данному комплексу последний быстро разрушается с выделением Pdмет и 2 г-молей С3Н6 на каждый г-атом палладия в газовую фазу. Очевидно, что разрушение ${\text{HPd}}\left( {{{{\text{С}}}_{{\text{3}}}}{{{\text{Н}}}_{{\text{6}}}}} \right)_{2}^{ + }$ под действием ионов Cl– обусловлено их π-донорными свойствами и передачей электронов на орбитали центрального атома. Анализ кинетической кривой позволяет выделить два участка: 1) начальный, нестационарный, характеризующийся быстрым и большим поглощением С3Н6, который расходуется на восстановление ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ и образование комплексов с Pd0; 2) стационарный, линейный участок, скорость на котором определяется скоростью окисления комплексов Pd0п-бензохиноном [10]. Сравнение скоростей реакции на этих участках, а также сопоставление кинетических кривых взаимодействия С3Н6 с ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ в присутствии и в отсутствие Q показало, что стадия восстановления ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ протекает значительно быстрее и, следовательно, не является лимитирующей. Скорость каталитической реакции определяется стадией окисления восстановленного палладия сокатализатором – Q. Это является кардинальным отличием бесхлоридной системы от хлоридной Вакер-системы PdCl2/CuCl2/О2, в которой лимитирует этап восстановления PdII [3, 4, 9].
Изучение кинетики реакции в присутствии каталитической системы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Q позволило установить, что скорость окисления C3H6 прямо пропорциональна концентрации Pd при следующих условиях: [${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$] = 5 × 10⁻⁵–5 × 10⁻⁴ г-ион/л; [C3H6] = 4.5 × 10⁻³ моль/л; [НClO4] = 0.5 моль/л; [Q] = 4 × 10⁻² моль/л; Т = 20°С [10]. По окислителю наблюдается нулевой порядок реакции, о чем свидетельствует линейный участок на кривых поглощения С3Н6 вплоть до глубокого восстановления n-бензохинона (до [Q] : [Pd] = 1). Стационарные участки ряда кривых, полученных при различных начальных [Q], совпадают между собой, что также говорит о нулевом порядке по окислителю. Его можно объяснить образованием прочного комплекса Q с восстановленным Pd. Это предположение подтверждается выделением из реакционного раствора красного комплекса состава QPd2SO4⋅3H2O, содержащего n-бензохинон и восстановленный палладий формально в степени I, как это наблюдалось и при окислении этилена в работе [21]. В растворах серной кислоты комплекс осаждается в виде соли с сульфат-ионами, а в присутствии ${\text{ClO}}_{4}^{ - }$ такой комплекс формируется в растворе, окрашивая его в интенсивно красный цвет, но не выпадает из-за высокой растворимости перхлоратной соли. Вид кинетических кривых и закономерности реакции сохраняются при переходе от кислых растворов Pd(ClO4)2 к растворам PdSO4, в которых последний также находится в виде аквакомплекса [22]. Следует отметить, что красный дипалладиевый комплекс возникает при малой концентрации пропилена: [C3H6] ≤ 1 × 10⁻³ моль/л при [HClO4] = 0.5 моль/л. С ростом концентрации кислоты область существования этого комплекса смещается в сторону еще меньших концентраций C3H6. При большой концентрации C3H6 красный комплекс, являясь промежуточным соединением, появляется только в самый начальный момент каталитической реакции и исчезает при выходе ее на стационарный режим. Увеличенное поглощение C3H6 в начальный момент указывает на присутствие пропиленовых комплексов Pd0, которые и определяют реакционный путь на стационарном участке.
При окислении С3Н6п-бензохиноном установлено также, что скорость каталитической реакции повышается с ростом концентрации кислоты: W ~ [H+] при [HClO4] = 0.1–0.5 моль/л. Однако при [HClO4] ≥ 1.0 моль/л она уже перестает зависеть от концентрации кислоты [10]. Ускорение реакции кислотой свидетельствует о том, что медленной стадией является редокс-превращение комплексов восстановленного палладия с Q и протонами кислоты по реакциям (I)−(III):
(I)
$\begin{gathered} {\text{QPd}}_{2}^{{2 + }} + {{{\text{H}}}^{ + }}\overset {{{k}_{{{\text{I\;\;}}}}}} \leftrightarrows {\text{\;\;}}{{\left[ {{\text{QP}}{{{\text{d}}}_{2}}{\text{H}}} \right]}^{{3 + }}}{\text{\;}}\xrightarrow{{{{{\text{H}}}^{ + }}}}{\text{\;}} \\ \to 2{\text{P}}{{{\text{d}}}^{{2 + }}} + {{{\text{H}}}_{2}}{\text{Q}},{\text{\;}} \\ \end{gathered} $(II)
$\begin{gathered} {\text{QPd}}\left( {{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}} \right) + \\ + \,\,{{{\text{H}}}^{ + }}{\text{\;}}\overset {{{k}_{{{\text{II\;\;}}}}}} \leftrightarrows {\text{\;}}{{[{\text{QPd}}({{{\text{C}}}_{3}}{{{\text{H}}}_{6}}){\text{H}}]}^{ + }}{\text{\;}}\xrightarrow{{{\text{\;\;}}{{{\text{H}}}^{{ + {\text{\;\;}}}}}}} \\ \to {\text{Pd}}{{\left( {{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}} \right)}^{{2 + }}} + {{{\text{H}}}_{2}}{\text{Q}},{\text{\;}} \\ \end{gathered} $(III)
$\begin{gathered} {\text{QPd}}{{\left( {{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}} \right)}_{2}} + \\ + \,\,{{{\text{H}}}^{ + }}\overset {{\text{\;\;}}{{k}_{{{\text{III\;\;}}}}}} \leftrightarrows {\text{\;\;}}{{[{\text{QPd}}{{({{{\text{C}}}_{3}}{{{\text{H}}}_{6}})}_{2}}{\text{H}}]}^{ + }}{\text{\;}}\xrightarrow{{{\text{\;\;}}{{{\text{H}}}^{{ + {\text{\;\;}}}}}}} \\ \to {\text{Pd}}({{{\text{C}}}_{3}}{{{\text{H}}}_{6}})_{2}^{{2 + }} + {{{\text{H}}}_{2}}{\text{Q}}.{\text{\;}} \\ \end{gathered} $На основании этой схемы скорость реакции должна возрастать с ростом [H+] до достижения постоянного значения при полном смещении равновесных частей реакций (I)−(III) в сторону образования протонированных частиц, что полностью согласуется с экспериментом. Протонированный комплекс более устойчив вследствие уменьшения электронной плотности на атоме Pd, так как Н+ является сильным акцептором электронов. С использованием методов 1Н ЯМР- и ИК-спектроскопии доказано, что переходные металлы в низшей степени окисления, стабилизированные π-акцепторными лигандами (например, СО, P(Ph)3), образуют в водных растворах сильных кислот металл-водородные связи [23, 24].
Важные данные были получены также при сравнении реакционных способностей С3Н6 и С2Н4 в бесхлоридной системе [10]. Оказалось, что дипропиленовый комплекс восстановленного Pd значительно активнее диэтиленового [21]: в одинаковых условиях С3Н6 окисляется существенно быстрее С2Н4 (kIII/С3Н6 : kIII/С2Н4 ≈ 40). Пониженная акцепторная способность С3Н6 по сравнению с С2Н4 приводит к меньшей делокализации электронной плотности Pd0 на π-орбитали С3Н6, что облегчает протекание лимитирующего этапа – окисления восстановленного палладия n-бензохиноном.
3. ОСОБЕННОСТИ ДВУХСТАДИЙНОГО ПРОЦЕССА ОКИСЛЕНИЯ ПРОПИЛЕНА КИСЛОРОДОМ В РАСТВОРАХ АКВАКОМПЛЕКСА PdII И Мо-V-P-ГЕТЕРОПОЛИКИСЛОТ
Поиск обратимо действующего окислителя для создания эффективных бесхлоридных катализаторов окисления низших олефинов С2−С4 привел нас к новой каталитической системе на основе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}},$ для которой в качестве ОДО был предложен ряд растворов Mo-V-P-ГПК-х [25, 26]. Как упомянуто выше, их уникальная особенность заключается в том, что восстановленные формы ГПК-х способны окисляться молекулярным кислородом. Поэтому при их использовании, в отличие от Q, оказалось возможным реализовать двухстадийные каталитические процессы окисления низших олефинов кислородом в гомогенной системе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-x.
В присутствии таких растворов каталитические процессы (IV) окисления олефинов обычно проводят в две стадии (IV) + (V) в разных реакторах методом нестационарного катализа [15]. ГПК-x в этих процессах – ОДО. Формально же, по сумме реакций (IV) + (V), ГПК-х является компонентом гомогенного катализатора реакции (VI). Для окисления С3Н6 в ацетон эти реакции можно записать как:
(IV)
$\begin{gathered} m{\text{/}}2\,{\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}} + {\text{ГПК - }}х + \\ + \,\,m{\text{/}}2\,{{{\text{H}}}_{2}}{\text{O}}\xrightarrow{{{\text{\;\;\;\;Pd\;\;\;\;}}}}m{\text{/}}2\,{\text{C}}{{{\text{H}}}_{3}}{\kern 1pt} - {\kern 1pt} {\text{CO}}{\kern 1pt} - {\kern 1pt} {\text{C}}{{{\text{H}}}_{3}} + \\ + \,\,{{{\text{H}}}_{m}}{\text{ГПК - }}х,{\text{\;\;}} \\ \end{gathered} $(V)
${{{\text{H}}}_{m}}{\text{ГПК - }}х + m{\text{/}}4\,{{{\text{O}}}_{2}} \to {\text{ГПК - }}х + m{\text{/}}2\,{{{\text{H}}}_{2}}{\text{O}},$(VI)
$\begin{gathered} {\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}} + \\ + \,\,1{\text{/}}2{{{\text{O}}}_{2}}{\text{\;}}\xrightarrow{{{\text{\;\;Pd}} + {\text{ГПК - }}х{\text{\;\;}}}}{\text{\;C}}{{{\text{H}}}_{3}}{\kern 1pt} - {\kern 1pt} {\text{CO}}{\kern 1pt} - {\kern 1pt} {\text{C}}{{{\text{H}}}_{3}}.{\text{\;\;}} \\ \end{gathered} $Важно отметить, что водные растворы ГПК-x представляют собой сложные равновесные системы, содержащие различные гетерополианионы Hx− 1PVxMo12 −x${\text{O}}_{{40}}^{{{\text{4}} - }}$ (ГПА-x) и катионы ${\text{VO}}_{2}^{ + }$ [27, 28]. Эти катионы и являются окислителями восстановленного палладия в реакции (IV). В свою очередь, частично восстановленные растворы HmГПК-x – еще более сложные системы, в которых наряду с окислителями присутствуют их восстановленные формы, т.е. анионы Hx+m− 1PVIVmVVx−mMo12 –x${\text{O}}_{{40}}^{{{\text{4}} - }}$ и катионы VO2+ [29]. В ходе редокс-превращений ГПК-x меняются концентрации всех этих частиц, что сильно усложняет исследование различных редокс-реакций типа (IV) и (V) в растворах Mo-V-P-ГПК.
Важные преимущества бесхлоридных процессов типа (VI) по сравнению с другими методами получения кетонов из олефинов – высокая селективность и отсутствие отходов. Так, селективность окисления С3Н6 в ацетон в присутствии катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-x превышает 99%, а бутена-1 в бутанон – 98%. Однако возможность промышленного использования процесса типа (VI) зависит от того, насколько быстро можно осуществить регенерацию катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-x кислородом по реакции (V). Эта реакция протекает значительно медленнее целевой реакции (IV) и не идет до самого конца. Поэтому можно сказать, что для практической реализации процессов типа (VI) стадия регенерации раствора катализатора по реакции (V) является ключевой. На скорость и глубину регенерации катализаторов на основе Мо-V-P-ГПК-х влияют общая концентрация ванадия в растворе, температура и давление O2 [30–32].
Для понимания экспериментальных результатов важно было знать, в какой форме PdII находится в исследуемых нами контактных растворах PdSO4 + ГПК-х. Хорошо известно, что в кислых водных растворах PdII находится в виде аквакомплекса [22]. В спектре поглощения аквакомплекса PdII максимум поглощения при 380 нм, соответствующий d−d-переходу, очень чувствителен к комплексообразованию PdII. В начале наших работ с каталитическими системами на основе ГПК-х было доказано [26], что положение максимума PdII и его интенсивность не изменяются при добавлении раствора окисленной ГПК-х. Это указывало на отсутствие комплексообразования между PdII и ГПК-х, то есть PdII находился в виде аквакомплекса. Значительно позже методом ЯМР на ядрах 17О, 31Р и 51V [33] было подтверждено, что в присутствии ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ полиоксометаллат сохраняет свою структуру и не образует связи с PdII.
Первые сравнительные исследования кинетики реакций окисления С3Н6 и С2Н4 при использовании катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-x были представлены нами в работе [34]. Основные результаты в ней получены на кеггиновских растворах ГПК-х (х = 1–4). Оба этих олефина однотипны по строению, поэтому можно было ожидать, что их окисление протекает по одному и тому же механизму. Там же были приведены первые кинетические данные по окислению С3Н6 и С2Н4 с участием модифицированной ГПК-хм. Однако скорость регенерации растворов ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-x кислородом, ограниченная термостойкостью кеггиновских ГПК-x до 140°С, оказалась слишком низкой, чтобы обеспечить технологичность процессов типа (VI), а впервые опробованный высокованадиевый 0.2 М раствор кислой соли ГПК-10м брутто-состава Na1.2H15.8P3Mo16V10O89 оказался неустойчивым: в процессе эксплуатации он выделял ванадийсодержащие осадки, постепенно снижая свою производительность. Поэтому исследованные в работе [34] растворы ГПК-х не могли стать основой для создания промышленного катализатора двухстадийного процесса окисления С3Н6 в ацетон кислородом. Состав раствора ГПК-х необходимо было оптимизировать.
4. ОСОБЕННОСТИ ОКИСЛЕНИЯ ПРОПИЛЕНА В РАСТВОРАХ АКВАКОМПЛЕКСА PdII И МОДИФИЦИРОВАННЫХ ГПК-хМ
Для разработки промышленных процессов гомогенного каталитического окисления низших олефинов С2−С4, в частности С3Н6 и С2Н4, требовалось максимально повысить производительность катализатора. Наиболее рациональным путем для решения этой задачи было бы использование концентрированных растворов ГПК-x с высоким содержанием ванадия (х > 4). Однако при нагревании кеггиновских растворов ГПК-x с x > 4 и [ГПК-х] > 0.2 M до температур выше 140°С (при регенерации) наблюдается образование ванадийсодержащих осадков, свидетельствующее о недостаточной термической устойчивости таких растворов и являющееся серьезным препятствием для их промышленного применения.
Проблема термостойкости Mo–V–Р-растворов ГПК-х была решена только после разработки эффективных методов синтеза ряда модифицированных растворов ГПК-хм с высоким содержанием ванадия. Брутто-составы таких растворов отличаются от кеггиновских. Они соответствуют общей формуле HaPzMoyVхOb, где 1 ≤ z ≤ 4; 8 ≤ y ≤ 16; 1 ≤ х ≤ 12; a = 2b − 6y − 5(x + z); 40 ≤ b ≤ 89 [20, 35].
Спектры 31P и 51V ЯМР доказали, что растворы как кеггиновских ГПК-x [27, 28], так и ГПК-xм [15, 20] представляют собой очень сложные равновесные системы. Важно отметить, что для растворов ГПК-x и ГПК-xм спектры оказались практически одинаковыми. Это означает, что растворы обоих типов ГПК содержат один и тот же набор частиц: смесь кеггиновских ГП-анионов Hx − 1PMo12 − xVx${\text{O}}_{{40}}^{{{\text{4}} - }}$ с разными значениями x, H3PO4, катионы ${\text{VO}}_{2}^{ + },$ а также продукты их взаимодействия между собой. Однако в растворах высокованадиевых ГПК-xм концентрация фосфора, как правило, выше, чем в растворах ГПК-x, но концентрация свободных катионов ${\text{VO}}_{2}^{ + }$ при этом ниже. Линия H3PO4 в спектрах 31P ЯМР растворов ГПК-xм хорошо различима в разбавленных растворах (<0.05 M), но она сильно уширяется с ростом [ГПК-xм]. Это можно объяснить усилением обмена между свободной и связанной Н3РО4. Доля связанной Н3РО4 увеличивается не только с ростом [ГПК-xм], но и с повышением температуры. Вероятно, связанная форма Н3РО4 – это комплекс фосфат-аниона с катионами ванадия. Благодаря их взаимодействию сильно возрастает устойчивость растворов ГПК-xм, особенно при высоких температурах (170−180°С). Поэтому в модифицированных растворах ГПК-хм значительно ниже доля несвязанных оксокатионов ${\text{VO}}_{2}^{ + },$ обычно провоцирующих осадкообразование.
При концентрировании растворов ГПК-хм нам не удалось выделить кристаллические вещества стехиометрических составов. На основании этого сделан вывод о том, что ГПК-хм модифицированных составов, по всей видимости, могут существовать только в водных или уксуснокислых растворах. То, что брутто-формулы модифицированных растворов ГПК-хм мы записываем по аналогии с индивидуальными ГПК-х состава Кеггина, безусловно, является определенным упрощением для лучшего понимания результатов, полученных при их сравнении. Тем не менее, нужно всегда иметь в виду, что модифицированный раствор ГПК-хм − это сложная равновесная смесь со строго заданным соотношением элементов P : Mo : V.
В работе [34], где раствор катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + + ГПК-хм был опробован в окислении C3H6 и C4H8, установлено, что скорость реакции (IV) зависит только от природы олефина и не зависит от состава раствора Mo-V-Р-ГПК. Кинетические закономерности окисления обоих олефинов по реакции (IV) оказались одинаковыми для катализаторов на основе ГПК-x и ГПК-хм. Это вполне объяснимо, поскольку главным определяющим фактором в реакциях с их участием является наличие достаточно высокой концентрации VV в растворе (см. ниже механизм реакции (IV)). Однако увеличение термической устойчивости растворов ГПК-хм дало возможность снизить до минимума время их регенерации по реакции (V). Это стало главным отличием катализаторов на основе ГПК-хм от кеггиновских ГПК-х, термостойкость которых ограничена температурой 140°C. Окисление HmГПК-хм кислородом при температурах до 170°C позволило существенно уравнять скорости целевой реакции и регенерации в каталитическом цикле окисления С3Н6 в ацетон кислородом. Кроме того, дополнительное преимущество катализаторов ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм − их высокая окислительная емкость, достигаемая благодаря значительной концентрации VV, непосредственно участвующего в реакции (IV). Так, в 0.3 М растворе модифицированной ГПК-10м концентрация VV составляет 3.0 М, что в 3.75 раза выше, чем в 0.2 М кеггиновском растворе ГПК-4 (0.8 М). Поэтому и производительность растворов ГПК-хм в качестве катализаторов окисления в несколько раз больше, чем кеггиновских ГПК-х.
5. КИНЕТИКА И МЕХАНИЗМ ОКИСЛЕНИЯ ПРОПИЛЕНА В РАСТВОРЕ ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7М БРУТТО-СОСТАВА H11P4Mo18V7O87
Экспериментально нами было установлено, что устойчивость высокованадиевого раствора ГПК-хм можно улучшить изменением его состава в направлении увеличения содержания фосфора. Исследования по разработке наиболее устойчивого раствора ГПК-хм продолжались довольно долго. Итогом оптимизации стало то, что вместо катализатора на основе раствора H10P3Mo18V7O84, детально опробованного в пилотном варианте МЭК-процесса [11, 12], был предложен более стабильный катализатор модифицированного состава H11P4Mo18V7O87 (ГПК-7м) с бóльшим содержанием фосфора. Поэтому дальнейшие исследования кинетики окисления С3Н6 в ацетон были проведены в присутствии, на наш взгляд, самого перспективного катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м.
5.1. Синтез 0.25 М раствора ГПК-7м и приготовление катализатора $Pd_{{aq}}^{{2 + }}$ + ГПК-7м
Для целей эксперимента синтез H11P4Mo18V7O87 проводили из V2O5, H3PO4, MoO3 и H2O2 по разработанной нами методике, детально представленной в работах [20, 35]. Кратко отметим, что в начале синтеза V2O5 растворяли в охлажденной (4−5°C) дистиллированной воде с последующим добавлением 30% раствора H2O2. Данная процедура приводила к образованию разбавленного раствора H6V10O28, который сразу же стабилизировали добавлением избытка H3PO4. Образовавшийся раствор дробно добавляли к постепенно упариваемой суспензии MoO3 + H3PO4. В итоге получали гомогенный 0.25 М раствор ГПК-7м объемом 200 мл, концентрация ванадия в котором составляла 1.75 моль/л. Состав раствора контролировали методом ЯМР на ядрах 31Р и 51V. Спектры ЯМР записывали на спектрометре AVANCE 400 (“Bruker”, Германия) при рабочих частотах 162.0 и 105.24 МГц в присутствии 85% H3PO4 и VOCl3 в качестве внешних стандартов. Растворы ГПК-7м других концентраций готовили разбавлением или концентрированием синтезированного 0.25 М раствора.
Для приготовления катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м к 20 мл раствора ГПК-7м заданной концентрации добавляли расчетное количество раствора PdSO4 для создания нужного содержания Pd в диапазоне 5 × 10⁻⁵ – 1 × 10⁻³ моль/л. Затем раствор упаривали до 20 мл, охлаждали до комнатной температуры и измеряли значение редокс-потенциала Е. Величины E окисленных и восстановленных растворов катализаторов измеряли при комнатной температуре на pH-метре InoLab pH 730 (“WTW”, Германия) с использованием комбинированного Pt-электрода SenTix ORP. Постоянство значений Е достигалось за 1−2 мин с точностью до ±0.005 В. Значения Е приведены относительно нормального водородного электрода (НВЭ). Отметим, что присутствие PdSO4 в растворе катализатора в концентрациях на 2−3 порядка ниже, чем [ГПК-7м], не оказывает существенного влияния на значение Е катализатора, поскольку оно определяется редокс-системой ${\text{VO}}_{2}^{ + }$/VО2+ (для которой стандартное значение Е0 равно 1.004 В).
Раствор сульфата палладия получали по следующей методике. Металлический палладий растворяли в кипящей азотной кислоте с малыми добавками HCl. Из кислого раствора Pd(NO3)2 в HNO3 осаждали гидроксид палладия ~10%-ным раствором NaOH. Осадок тщательно отмывали от следов ионов Cl− горячей водой и раствором Na2SO4 и растворяли в серной кислоте. Концентрацию PdSO4 определяли осаждением и взвешиванием его комплекса с диметилглиоксимом [36 ] . Отсутствие хлорид-ионов контролировали реакцией с AgNO3.
5.2. Методика окисления C3H6 и полученные кинетические кривые
Целевую реакцию двухстадийного процесса окисления C3H6 кислородом исследовали при атмосферном давлении и температурах 30−60°C во встряхиваемом термостатированном стеклянном реакторе объемом 170 мл. Вначале через реактор с 20 мл катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м продували C3H6 без барботажа, затем соединяли реактор с бюреткой, заполненной пропиленом. Эксперимент начинали встряхиванием реактора с частотой (ν) 1000 мин−1. Установлено, что при ν выше 800 мин−1 скорость реакции (IV) WIV не зависела от частоты встряхиваний, поэтому во всех экспериментах реакция протекала в кинетической области. WIV =$~{\text{d}}{{V}_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}}$/dτ (моль$_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}$ л–1 мин–1) определяли на начальном участке (первые 10 мин) кинетической кривой ${{V}_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}}$= f(τ), на котором она была постоянной. Для получения усредненных величин WIV каждый опыт воспроизводили 2−3 раза со свежей порцией катализатора. Содержание VIV находили титрованием растворов с использованием КМnO4 в присутствии H3PO4 при комнатной температуре [37 ] . Степень восстановления катализатора (m) рассчитывали по формуле:
Опыты с вариацией парциального давления C3H6 (${{P}_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}}$) в интервале 20–80 кПа проводили с газовыми смесями C3H6 + N2. Из бюретки подавали чистый пропилен. Вследствие того, что парциальное давление C3H6 над водным раствором катализатора уменьшается с ростом температуры, все значения WIV были пересчитаны на ${{P}_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}}$ = 1 атм (101.3 кПа).
На рис. 1 представлены полученные зависимости объемов С3Н6, поглощенных растворами ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + + ГПК-7м, от времени. Для всех исследованных растворов с различными концентрациями ГПК-7м (0.1, 0.2, 0.25 и 0.3 М) кинетические кривые поглощения пропилена ${{V}_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}}$ = f(τ) имеют начальный линейный участок с постоянной скоростью WIV. Этот участок удлиняется с увеличением [ГПК-7м], но скорость реакции на нем не зависит от значения последней. С повышением [ГПК-7м] (или с ростом общей концентрации VV в растворе) возрастает только суммарный объем поглощенного C3H6. На скорость реакции (IV) на линейном участке кинетической кривой окисления C3H6 не влияет кислотность раствора катализатора. Это легко объяснить тем, что растворы Мо-V-Р-ГПК являются сильными бренстедовскими кислотами (сильнее минеральных кислот). Кислотность высокованадиевых модифицированных растворов ГПК-хм значительно выше, чем кеггиновских [35]. Значения рН невосстановленных растворов ГПК-хм лежат ниже 0, а у полностью восстановленных растворов рН приближается к 0.5 [38 ] . Поэтому в каталитической системе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м в ходе реакции (IV) все равновесия типа (I)−(III) для палладиевых комплексов полностью сдвинуты в сторону образования протонированных частиц.
Рис. 1.
Зависимость объема С3Н6, поглощенного раствором ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м, от времени для растворов с [ГПК-7м] в диапазоне 0.1−0.3 М. Условия: [PdSO4] = = 1 × 10⁻³ моль/л, [ГПК-7м] = 0.1−0.3 моль/л, Vкат = = 20 мл, TIV = 45°C.
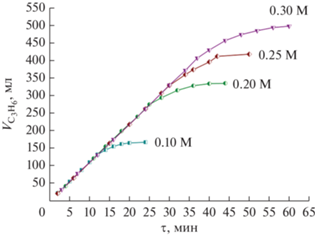
Перед проведением реакции (IV) у всех исследованных растворов ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м измеряли редокс-потенциалы. Значения Е окисленных растворов были близки к 1.0 В (НВЭ). В ходе реакции (IV) величины Е постепенно снижались за счет уменьшения концентрации окислителя, однако на линейном участке любой кинетической кривой (рис. 1) они были заведомо выше 0.76 В. Поскольку концентрация палладия в катализаторе на 2−3 порядка ниже концентрации ГПК-7м, Pd претерпевает много циклов редокс-превращений (Pdox → Pdred → Pdox) по мере восстановления раствора ГПК-7м в ходе реакции (IV). Порядок реакции по Pd оказался равным 0.5, а порядок реакции по пропилену был первым во всей исследованной области ${{P}_{{{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}}}}$. Найдено, что кажущаяся энергия активации (Ea) окисления C3H6 в присутствии катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м в области температур 30−60°C составляет 20.5 ± 2 кДж/моль. Таким образом, скорость окисления C3H6 в присутствии каталитической системы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м можно выразить эмпирическим кинетическим уравнением (1):
(1)
${{W}_{{{\text{IV}}}}} = k\left[ {{{{\text{C}}}_{3}}{{{\text{H}}}_{6}}} \right]{{\left[ {{\text{Pd}}} \right]}^{{0.5}}}{{{\text{e}}}^{{20.5{\text{/}}RT}}}.$Следует отметить, что растворы ГПК-х и ГПК-хм, используемые для окисления Pd0 в PdII, должны обладать достаточно высокими потенциалами Е для предотвращения выпадения металлического палладия, так как Pd0 лишь слабо стабилизируется молекулами олефинов, например, этилена [21]. По оценкам, сделанным в работе [39 ] , формальный потенциал пары ГПК-х/НmГПК-х составляет ~0.7 В. Это значение заметно ниже Е0 пары ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$/Pdмет, которое равно 0.915 В [40, 41 ] , однако в растворах ГПК-х каталитическая реакция окисления олефина протекает практически до полного восстановления всего VV до VIV (Е снижается до ~ 0.6 В), причем выпадения металлического Pd, как правило, не наблюдается. Это указывает на то, что в катализаторах ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм работает не система Pd2+/Pdмет со стандартным редокс-потенциалом 0.915 В, а другая система Pdox/Pdred с более низким значением Е (см. далее уравнение (XI)). Отсюда следует, что растворы Мо-V-Р-ГПК обладают еще одним, кроме обратимой окисляемости, важным для катализа свойством − способностью стабилизировать мелкодисперсные частицы Pd0, препятствуя образованию металла. Это приводит к заметному снижению Е пары PdII/Pd0. Незначительное выпадение Pdмет может наблюдаться только в том случае, если раствор полностью восстановленного катализатора оставлен на длительное время без доступа кислорода. Данный факт свидетельствует о том, что ГПК-хм стабилизируют восстановленный Pd, препятствуя быстрому формированию фазы металла.
Возможность стабилизации Pd0 в растворах Мо-V-Р-ГПК связана с взаимодействием Pd0 с ГПА-х, которое не может быть представлено как образование соединений, подобных π-комплексу восстановленного палладия с Q [42 ] . Природа стабилизации Pd0 заключается, по всей видимости, в изоляции атомов или коллоидных частиц палладия поверхностью высоко заряженных ГП-анионов. Данные представления подтверждаются работами Максимова Г.М. [43, 44 ] , который в процессе приготовления катализаторов гидрирования получил довольно устойчивые растворы полиоксометаллатов Мо, W и Nb, содержащие высокодисперсные частицы восстановленного палладия (металл : Pd = l : 2). В настоящее время химия полиоксометаллатов содержит большое число примеров [45 ] , когда атом металла в низкой степени окисления, существующий в виде π-комплекса, прочно связывается с поверхностными атомами кислорода в V- или Nb-замещенных ГП-анионах, образуя устойчивые соединения, например, [(OC)2IrP2W15Nb3O62]8−.
Следует напомнить, что кинетические зависимости реакций окисления C3H6 и C4H8 в присутствии раствора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-х очень похожи [34]. Различие наблюдается лишь в порядках реакций по палладию (для бутилена он равен 0.66) и кажущейся энергии активации (для бутилена Еа = = 58 кДж/моль). Кинетика реакции (IV) в присутствии каталитической системы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м оказалась аналогичной кинетике реакции в присутствии кеггиновских ГПК-х, что говорит о родственном механизме. Главным отличием ГПК-х и ГПК-хм является очень высокая концентрация ванадия(V) в растворах последних (1.75−3.0 М), что обеспечивает их эффективность в качестве обратимо действующих окислителей, обладающих значительной окислительной емкостью.
5.3. Механизм реакции (IV) окисления С3Н6 в ацетон в растворе $Pd_{{aq}}^{{2 + }}$ + Мо-V-P-ГПК
Ранее было установлено, что все Мо-V-P-ГПК работают как одноэлектронные окислители, последовательно принимающие по одному электрону [27, 46, 47 ] . Кроме того, при исследовании кинетики окисления CO в CO2 в присутствии катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + W-V-Р-ГПК нами было предположено формирование димерного комплекса ${\text{Pd}}_{{\text{2}}}^{{{\text{2 + }}}}$ [47 ] . Полагаем, что аналогичный комплекс работает и на стационарном участке кинетической кривой при окислении низших олефинов, в частности С3Н6. Его быстрое образование в начальный момент реакции можно выразить уравнениями (VII)−(IX):
(VII)
$\begin{gathered} {\text{P}}{{{\text{d}}}^{{2 + }}} + {\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}} + {{{\text{H}}}_{2}}{\text{O}} \leftrightarrow \\ \leftrightarrow {{\{ {\text{Pd}}({\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}})\left( {{{{\text{H}}}_{2}}{\text{O}}} \right)\} }^{{2 + }}}, \\ \end{gathered} $(VIII)
$\begin{gathered} {{\{ {\text{Pd}}({\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}})\left( {{{{\text{H}}}_{2}}{\text{O}}} \right)\} }^{{2 + }}} \to {\text{P}}{{{\text{d}}}^{0}} + \\ + \,\,{\text{C}}{{{\text{H}}}_{3}}{\kern 1pt} - {\kern 1pt} {\text{CO}}{\kern 1pt} - {\kern 1pt} {\text{C}}{{{\text{H}}}_{3}} + 2{{{\text{H}}}^{ + }},{\text{\;}} \\ \end{gathered} $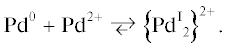
В состав сложных комплексов, заключенных в фигурные скобки, по всей видимости, входят ГП-анионы и H+-ионы.
Образование димерных комплексов PdI и их реакционная способность в различных реакциях давно находятся в поле зрения ученых. Накопленные данные рассмотрены, например, в обзоре [48 ] и работах [49, 50 ] . Отсутствие влияния концентрации ГПК-xм и кислотности раствора на скорость окисления C3H6 свидетельствует о том, что ГПК-xм не участвует в лимитирующей стадии реакции (IV). Лимитирующим этапом в ней, по всей видимости, является редокс-распад комплекса {Pd2(СН3–CH=CH2)(H2O)}2+ по реакции (XI).
(X)
$\begin{gathered} {{\left\{ {{\text{Pd}}_{2}^{{\text{I}}}} \right\}}^{{2 + }}} + {\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}} + \\ + \,\,{{{\text{H}}}_{2}}{\text{O}} \rightleftharpoons {{\{ {\text{P}}{{{\text{d}}}_{2}}({\text{C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}})\left( {{{{\text{H}}}_{2}}{\text{O}}} \right)\} }^{{2 + }}}, \\ \end{gathered} $(XI)
$\begin{gathered} {{\{ {\text{P}}{{{\text{d}}}_{2}}{\text{(C}}{{{\text{H}}}_{3}}{\text{CH}}{\kern 1pt} = {\kern 1pt} {\text{C}}{{{\text{H}}}_{2}})\left( {{{{\text{H}}}_{2}}{\text{O}}} \right)\} }^{{2 + }}} \to \\ \to \{ {\text{Pd}}_{2}^{{\text{0}}}{\text{\} }} + {\text{C}}{{{\text{H}}}_{3}}{\kern 1pt} - {\kern 1pt} {\text{CO}}{\kern 1pt} - {\kern 1pt} {\text{C}}{{{\text{H}}}_{3}} + 2{{{\text{H}}}^{ + }},{\text{\;}} \\ \end{gathered} $(XII)
$\begin{gathered} \left\{ {{\text{Pd}}_{2}^{{\text{0}}}} \right\} + {{{\text{H}}}_{{m\, - \,2}}}{\text{ГПК - }}х\xrightarrow{{{\text{\;\;}} + 2{{{\text{H}}}^{ + }}{\text{\;\;}}}} \\ \to \left\{ {{\text{Pd}}_{2}^{{\text{0}}}\left( {{{{\text{H}}}_{{m\, - \,2}}}{\text{ГПК - }}х} \right)} \right\} \to {{\left\{ {{\text{Pd}}_{2}^{{\text{I}}}} \right\}}^{{2 + }}} + {{{\text{H}}}_{m}}{\text{ГПК - }}х.{\text{\;}} \\ \end{gathered} $Окисление $\left\{ {{\text{Pd}}_{2}^{{\text{0}}}} \right\}$ → ${{\left\{ {{\text{Pd}}_{2}^{{\text{I}}}} \right\}}^{{2 + }}}$ ГП-кислотой по реакции (XII) протекает быстро. При этом внутри комплекса $\left\{ {{\text{Pd}}_{2}^{{\text{0}}}\left( {{{{\text{H}}}_{{m\, - \,2}}}{\text{ГПК - }}х} \right)} \right\}$ происходят последовательные одноэлектронные переходы от Pd0 на ГП-анион. Предлагаемый механизм сложной реакции (IV) полностью согласуется с экспериментальными данными, подтверждая тот факт, что Мо-V-Р-ГПК (как кеггиновская, так и модифицированная) не участвует в лимитирующей стадии сложной реакции (IV).
На примере катализатора на основе модифицированного раствора ГПК-7м подтверждено, что этот механизм реализуется до тех пор, пока в растворе в значительной степени не израсходуется VV и значение Е не опустится ниже ~0.6 В, при котором реакция (IV) прекращается.
6. РЕГЕНЕРАЦИЯ РАСТВОРА КАТАЛИЗАТОРА ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хМ КИСЛОРОДОМ
Выше было отмечено, что для обеспечения технологичности гомогенного катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + + ГПК-хм двухстадийного процесса (VI) окисления С3Н6 в ацетон кислородом необходимо, чтобы стадия его регенерации (V), замыкающая каталитический цикл процесса, протекала достаточно быстро. Мы установили, что реакция успешно идет при температурах 160−170°C под давлением O2 (${{P}_{{{{{\text{O}}}_{{\text{2}}}}}}}$ ≤ 0.4 МПа). Исследование механизма реакции (V) и оптимизация условий ее реализации детально обсуждены в работах [30–32].
Как было сказано ранее, одним из ключевых факторов, влияющих на скорость и глубину регенерации каталитической системы, является температура, максимальное значение которой ограничено термостойкостью раствора Mo-V-P-ГПК. Кеггиновские растворы ГПК-х (х ≤ 4) с концентрациями не ниже 0.2 М (чтобы обеспечить достаточно высокую окислительную емкость) не удовлетворяют условиям термостойкости, поскольку в ходе циклической эксплуатации катализаторов на их основе по реакциям (IV) + (V) наблюдается постепенное образование ванадийсодержащих осадков в том случае, когда температура реакции (V) превышает 140°C. Мы полагаем, что в таких растворах осадки, представляющие собой, как правило, смешанные оксиды VV и VIV, появляются за счет реакций между оксокатионами ${\text{VO}}_{2}^{ + }$ и VO2+, ГП-анионами и водой. При этом нарушается сложная система равновесий, имеющих место в водных растворах Мо-V-Р-ГПК [15], и растворы постепенно обедняются ванадием.
Кинетика реакции (V) сложна и изменяется по мере ее протекания. Так, при высоких степенях восстановления m (при [VIV] > ~0.65 М) скорость окисления HmГПК-x очень высока, в этой области на регенерацию может влиять диффузионное торможение [51 ] . По мере снижения [VIV] реакция (V) замедляется и при [VIV] < 0.5 М переходит в кинетический режим. В исследованиях этой реакции при атмосферном давлении [30, 31] показано, что при низких степенях восстановления ГПА-х происходит смена лимитирующей стадии реакции. При этом установлено [31], что активные по отношению к кислороду Mo-V-Р-ГП-анионы содержат не менее трех ионов VIV. Именно в сильно восстановленных растворах их концентрация высока, поэтому высока и скорость регенерации катализатора. По мере уменьшения концентрации VIV в ходе реакции (V) снижается ее скорость, которая очень резко падает в области низких [VIV]. В этой области сильно возрастает кажущееся значение Ea (с 10 кДж/моль для [VIV] > ~0.75 М до 190 кДж/моль для [VIV] ≈ 0.15–0.20 М). Этот факт свидетельствует об эндотермичности образования активных по отношению к O2 анионов ГПА-x с тремя или более ионами VIV [31].
В каталитическом процессе (VI) окисления С3Н6 кислородом необходимо создать такие условия для стадии регенерации катализатора, чтобы VIV максимально полно окислялся в VV, поскольку именно его высокая концентрация способна обеспечить достаточную окислительную емкость катализатора на следующем цикле реакции (IV). Поэтому для суммарного процесса (VI) определяющее значение имеет увеличение скорости реакции (V) при относительно низких степенях восстановления ГП-анионов, что позволит в ходе регенерации катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + Mo-V-P-ГПК достичь практически исходного значения E его раствора перед последующим циклом двухстадийного процесса (VI) (табл. 1). Чтобы реализовать это, на стадии (V) нужны температуры, заметно превышающие 140°C.
Таблица 1.
Результаты испытания гомогенного катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м на стабильность в 6 циклах процесса окисления С3Н6 в ацетон по реакциям (IV) + (V)а
| № цикла | Е, В | τIV, мин | ${{{\text{V}}}_{{{{{\text{C}}}_{{\text{3}}}}{{{\text{H}}}_{{\text{6}}}}}}}$, мл | Δmб | WIV нач × 104, моль л–1 мин–1 | Еred, В | Еох, В |
|---|---|---|---|---|---|---|---|
| 1 | 1.086 | 38 | 395 | 6.58 | 4.67 | 0.513 | 1.005 |
| 2 | 1.005 | 30 | 306 | 5.10 | 4.63 | 0.512 | 0.999 |
| 3 | 0.999 | 31 | 304 | 5.07 | 4.58 | 0.509 | 1.011 |
| 4 | 1.011 | 30 | 310 | 5.17 | 4.67 | 0.511 | 1.007 |
| 5 | 1.007 | 30 | 306 | 5.10 | 4.63 | 0.510 | 1.005 |
| 6 | 1.005 | 32 | 314 | 5.23 | 4.58 | 0.512 | 1.008 |
а Условия: [PdSO4] = 1 × 10⁻³ моль/л, [ГПК-7м] = 0.25 моль/л, Vкат = 20 мл, ТIV = 45°С; ТV(рег) = 160°С, τрег = 20 мин. Перед 1-м циклом m0 = 0.22. Селективность реакции (IV) во всех циклах выше 99%. Во всех циклах раствор сохранял гомогенность. б m = [VIV]/[ГПК-7м]; Δm − разность значений m после реакции и до нее.
Решение данной проблемы обеспечили модифицированные термостойкие (до 180°C) высокованадиевые растворы ГПК-хм, которые, кроме того, что имеют высокую общую концентрацию ванадия, способны быстро и глубоко регенерироваться кислородом. В рамках настоящего исследования регенерацию катализатора проводили в термостатированном автоклаве из нержавеющей стали объемом 150 мл, оснащенном стеклянным вкладышем (стакан) с магнитным стержнем и обратным холодильником. Восстановленный раствор (20 мл) катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м после целевой реакции и отпарки продукта (ацетона) вливали в стеклянный стакан, который помещали в автоклав. Автоклав закрывали крышкой и ставили на магнитную мешалку. Раствор катализатора термостатировали в течение 15 мин при температуре 160°C без подачи O2 и перемешивания. Затем подавали кислород до ${{P}_{{{{{\text{O}}}_{{\text{2}}}}}}}$ = 0.4 МПа. Реакцию начинали включением перемешивания со скоростью 700 об/мин и вели 15−20 мин. По окончании регенерации перемешивание отключали, автоклав быстро охлаждали и вскрывали, сбросив избыток O2 через обратный холодильник. Окисленный раствор катализатора охлаждали до комнатной температуры, доводили его объем до 20 мл и измеряли значение редокс-потенциала Е. Регенерированный раствор ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м вновь был готов к окислению пропилена на следующем цикле.
7. МНОГОЦИКЛОВЫЕ ИСПЫТАНИЯ КАТАЛИЗАТОРА ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм И ВОПРОСЫ ТЕХНОЛОГИИ ДВУХСТАДИЙНОГО ПРОЦЕССА ОКИСЛЕНИЯ ПРОПИЛЕНА КИСЛОРОДОМ
Для доказательства высокой эффективности катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м в двухстадийном процессе (VI) окисления С3Н6 кислородом были проведены испытания этой каталитической системы на стабильность в 6 циклах реакций (IV) + (V). Полученные данные приведены в табл. 1.
Представленные результаты демонстрируют стабильную работу каталитической системы, важным фактором которой является сохранение гомогенности раствора катализатора во всех шести циклах, т.е. весь ванадий, отвечающий за редокс-процесс, все время оставался в растворе. В ходе регенерации катализатора кислородом за 20 мин при 160°C достигалось практически исходное значение редокс-потенциала Е, которое гарантировало сохранение высокой окислительной емкости раствора в целевой реакции на следующем цикле. Нагрузка на катализатор (количество поглощенного С3Н6), как и начальная скорость целевой реакции, были во всех циклах (начиная со 2-го) практически одинаковыми.
Подводя итог этим исследованиям, можно заключить, что раствор ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м является эффективным и технологичным гомогенным катализатором двухстадийного процесса (VI) окисления пропилена в ацетон кислородом. Однако при подготовке к реализации таких процессов обычно встают задачи технологического плана, при которых особую значимость приобретают сведения о физико-химических свойствах растворов Mo-V-P-ГПК (плотность (ρ), вязкость (η), Е) и их циклических изменениях в ходе редокс-процессов.
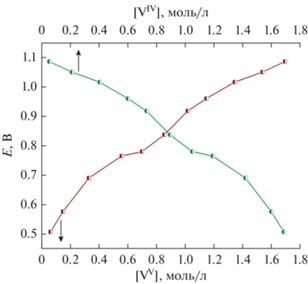
На рис. 2 представлена зависимость Е раствора катализатора на основе 0.25 М ГПК-7м от [VIV] (фактически от степени восстановления ГПК-7м), а также зависимость Е от [VV]. Из рис. 2 видно, что значение Е раствора падает в ходе целевой реакции вследствие снижения концентрации окисленной формы ГПК-7м и роста [VIV], т.е. уменьшения соотношения VV/VIV. В ходе регенерации катализатора происходит рост Е за счет увеличения концентрации [VV] и падения [VIV]. Использование полученных зависимостей в качестве калибровочных кривых позволяет легко контролировать состояние раствора катализатора в ходе реализации двухстадийного процесса.
Зависимости ρ и η для 0.25 М раствора ГПК-7м от степени восстановления катализатора и температуры представлены в табл. 2 и 3. Если плотность раствора (табл. 2) незначительно увеличивается с ростом m и немного снижается с повышением температуры, то вязкость 0.25 М раствора ГПК-7м сильно зависит от этих параметров (табл. 3). С ростом степени восстановления (до m = 6.10) значение η возрастает на 32%, тогда как с повышением температуры от 50 до 90°C оно снижается примерно в 2.3 раза. Экстраполяция позволила рассчитать, что с поднятием температуры до 160°C (температура регенерации катализатора) вязкость раствора уменьшается более существенно: если при 90°C этот показатель для окисленного раствора равен 0.7879 сПз, то при 160°C значение η будет около 0.45 сПз. Эти данные особенно важны в том случае, если раствор катализатора при реализации процесса необходимо будет перекачивать из одного реактора в другой.
Таблица 2.
Зависимость плотности (ρ, г/см3) 0.25 M раствора ГПК-7м от степени восстановления (m) при разных температурах
| [VIV], моль/л | m* | Температура, °C | ||||
|---|---|---|---|---|---|---|
| 50 | 60 | 70 | 80 | 90 | ||
| 0.088 | 0.35 | 1.682 | 1.675 | 1.668 | 1.662 | 1.659 |
| 0.530 | 2.12 | 1.689 | 1.686 | 1.675 | 1.669 | 1.665 |
| 1.055 | 4.22 | 1.691 | 1.688 | 1.676 | 1.671 | 1.666 |
| 1.525 | 6.10 | 1.692 | 1.689 | 1.678 | 1.672 | 1.667 |
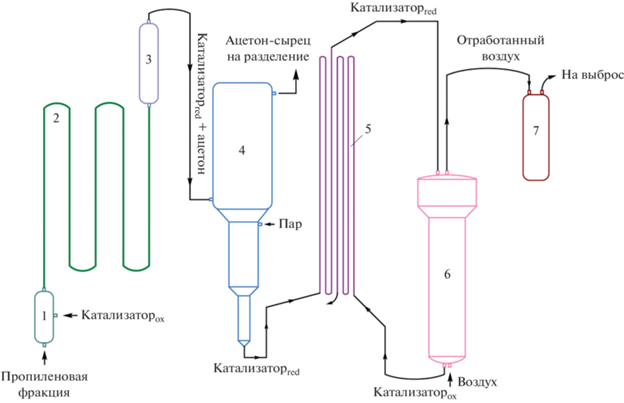
Правильное применение катализатора на основе 0.25 М ГПК-7м, не допускающее перегрева раствора выше 170°C и его упаривания выше концентрации 0.35 М, обеспечит высокую эффективность и стабильность каталитической системы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м в двухстадийном процессе (VI) окисления С3Н6 в ацетон. Реализовать такой процесс можно по той же технологической схеме, которая была использована нами при проведении пилотных испытаний процесса окисления н-бутилена в метилэтилкетон [11, 12]. По аналогии с МЭК-процессом предлагаемая схема установки процесса окисления пропилена в ацетон (рис. 3) представляет собой замкнутый цикл. Вся система заполнена раствором катализатора (Pd + ГПК-7м), который непрерывно движется из реактора в реактор. Процесс осуществляется двухстадийно в разных реакторах. На первой стадии при 45°C пропилен реагирует с раствором катализатора в каталитическом реакторе. Восстановленный катализатор вместе с ацетоном поступает в отпарную колонну, где из него отпаривается продукт. После этого катализатор движется в воздушный реактор, где при 160−170°C происходит окисление восстановленного катализатора кислородом воздуха под давлением. Регенерированный раствор вновь перемещается в каталитический реактор, начиная следующий цикл реакции. Таким образом, процесс осуществляется двухстадийно, а съем продукта происходит непрерывно.
Рис. 3.
Технологическая схема узла синтеза ацетона опытной установки: 1 – регулятор расхода, 2 – пропиленовый реактор, 3 – расширитель, 4 – отпарная колонна, 5 – теплообменник, 6 – воздушный реактор, 7 – ловушка.
Важно отметить, что при промышленной реализации процесса окисления пропилена в ацетон в присутствии гомогенного катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м нет необходимости вводить палладий в раствор в виде PdSO4. При приготовлении катализатора можно применять перхлорат палладия или хлористый палладий. Требование полного отсутствия ионов Cl− в растворе катализатора было необходимо в процессе исследования кинетики и механизма окисления олефинов в бесхлоридной системе. Однако если использовать PdCl2 при получении раствора катализатора, то в ходе его циклической работы по реакциям (IV) + (V) не будет фактически никакой разницы в его поведении по сравнению с PdSO4. Низкая концентрация ионов хлора в растворе (на 2−3 порядка ниже [ГПК-7м]), непрерывное изменение степени восстановления Pd и его лигандного окружения в ходе процесса приведут к распределению ионов Cl− по объему раствора катализатора, исключив образование хлорированных производных. Таким образом, достаточно стабильный и активный раствор ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м, способный быстро регенерироваться кислородом (воздухом), может обеспечить технологичность двухстадийного каталитического процесса окисления пропилена в ацетон.
8. ЗАКЛЮЧЕНИЕ
В присутствии бесхлоридной гомогенной каталитической системы ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м на основе модифицированного высокоэффективного раствора гетерополикислоты брутто-состава H11P4Mo18V7O87 пропилен окисляется в ацетон с селективностью выше 99%. Исследование кинетики реакции показало, что скорость целевой реакции имеет первый порядок по С3Н6, порядок 0.5 по палладию и нулевой порядок по ГПК-7м. Установлено, что зависимость от концентрации H+-ионов отсутствует, а кажущаяся энергия активации окисления С3Н6 составляет 20.5 кДж/моль.
На основе полученных данных предложен механизм каталитического окисления С3Н6 в ацетон в растворе ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м, включающий образование активного димерного комплекса PdI, определяющего скорость реакции на стационарном участке кинетической кривой.
Показано, что кинетика окисления С3Н6 в высокованадиевом растворе ГПК-7м модифицированного состава аналогична кинетике этой реакции в присутствии традиционных кеггиновских ГПК-x. Однако раствор ГПК-7м выгодно отличается от кеггиновских ГПК-х более высокой термической стабильностью (140 против 180°C). Это позволяет существенно повысить (до 160−170°C) температуру регенерации катализатора ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-7м кислородом, при которой резко возрастает ее скорость. Возможность быстрой регенерации модифицированных растворов обеспечивает технологичность катализаторов ${\text{Pd}}_{{{\text{aq}}}}^{{{\text{2 + }}}}$ + ГПК-хм, в частности катализатора на основе ГПК-7м для двухстадийного окисления пропилена в ацетон.
Проведены успешные многоцикловые испытания (6 циклов) нового гомогенного катализатора двухстадийного процесса окисления С3Н6 в ацетон кислородом на стабильность. Получены зависимости технологических параметров (Е, ρ, η) 0.25 М раствора ГПК-7м от степени восстановления и температуры.
Список литературы
Cornell C.N., Sigman M.S. // Inorg. Chem. 2007. V. 46. P. 1903.
Gligorich K.M., Sigman M.S. // Chem. Commun. 2009. P. 3854.
McDonald R.I., Liu G., Stahl S.S. // Chem. Rev. 2011. V. 111. P. 2981.
Sigman M.S., Werner E.W. // Acc. Chem. Res. 2012. V. 45. № 6. P. 874.
Гогин Л.Л., Жижина Е.Г. // Катализ в промышленности. 2021. Т. 21. № 1−2. С. 67. Gogin L.L., Zhizhina E.G. // Catalysis in Industry. 2021. V. 13. № 3. P. 263.
Smidt J., Hafner W., Jira R., Sedlmeier J., Sieber R., Kojer H., Rüttinger R. // Angew. Chem. 1959. V. 71. P. 176.
Pat. 1049845 DE, 1959.
Родикова Ю.А., Жижина Е.Г. // Кинетика и катализ. 2023. Т. 64. № 2. С. 121. (Rodikova Y.A., Zhizhina E.G. // Kinet. Catal. 2023. V. 64. № 2. P. 105.)
Темкин О.Н. // Кинетика и катализ. 2020. Т. 61. № 5. С. 595.
Жижина Е.Г., Шитова Н.Б., Матвеев К.И. // Кинетика и катализ. 1981. Т. 22. № 6. С. 1451. (Zhizhina E.G., Shitova N.B., Matveev K.I. // Kinet. Catal. 1981. V. 22. № 6. P. 1153.)
Матвеев К.И., Жижина Е.Г., Одяков В.Ф., Пармон В.Н. // Катализ в промышленности. 2014. № 3. С. 32. (Matveev K.I., Zhizhina E.G., Odyakov V.F., Parmon V.N. // Catal. Indust. 2014. V. 6. № 3. P. 202.)
Одяков В.Ф., Жижина Е.Г., Матвеев К.И., Пармон В.Н. // Катализ в промышленности. 2015. № 1. С. 18. (Odyakov V.F., Zhizhina E.G., Matveev K.I., Parmon V.N. // Catal. Indust. 2015. V. 7. № 2. P. 111.)
Одяков В.Ф., Жижина Е.Г. // Кинетика и катализ. 2011. Т. 52. № 6. С. 849. (Odyakov V.F., Zhizhina E.G. // Kinet. Catal. 2011. V. 52. № 6. P. 828.)
Жижина Е.Г., Гогин Л.Л. // Кинетика и катализ. 2021. Т. 62. № 5. С. 536. (Zhizhina E.G., Gogin L.L. // Kinet. Catal. 2021. V. 62. № 5. P. 580.)
Жижина Е.Г., Гогин Л.Л., Родикова Ю.А., Бухтияров В.И. // Кинетика и катализ. 2021. Т. 62. № 2. С. 135. (Zhizhina E.G., Gogin L.L., Rodikova Y.A., Bukhtiyarov V.I. // Kinet. Catal. 2021. V. 62. № 2. P. 197.)
Пaт. 2230612 C1 RU, 2004.
Пaт. 2243818 C1 RU, 2005.
Пaт. 2275960 C1 RU, 2006.
Одяков В.Ф., Жижина Е.Г., Максимовская Р.И., Матвеев К.И. // Кинетика и катализ. 1995. Т. 36. № 5. С. 795. (Odyakov V.F., Zhizhina E.G., Maksimovskaya R.I., Matveev K.I. // Kinet. Catal. 1995. V. 36. № 5. P. 733.)
Odyakov V.F., Zhizhina E.G., Maksimovskaya R.I. // Appl. Catal. A: Gen. 2008. V. 342. P. 126.
Шитова Н.Б., Кузнецова Л.И., Матвеев К.И. // Изв. Сиб. отд. АН СССР, сер. хим. наук. 1973. Т. 25. № 1. С. 25.
Коттон Ф., Уилкинсон Дж. Современная неорганическая химия. Ч. 3. Москва: Мир, 1969. 592 с. (Cotton F.A., Wilkinson G. Advanced inorganic chemistry: a comprehensive text. 2nd revised and augmented edition. Interscience publishers: a division of John Wiley & Sons.)
Kingston J.V., Scollary G.R.A. // Chem. Commun. 1969. № 9. P. 455.
Deeming A.T., Yonson B.F.G., Lewis I. // J. Organometal. Chem. 1969. V. 17. № 3. P. 40.
Pat. 826603 BE, 1975.
Матвеев К.И., Жижина Е.Г., Шитова Н.Б., Кузнецова Л.И. // Кинетика и катализ. 1977. Т. 18. № 2. С. 380. (Matveev K.I., Zhizhina E.G., Shitova N.B., Kuznetsova L.I. // Kinet. Catal. 1977. V. 18. № 2. P. 320.)
Максимовская Р.И., Федотов М.А., Мастихин В.М., Кузнецова Л.И., Матвеев К.И. // Докл. АН СССР. 1978. Т. 240. С. 117.
Zhizhina E.G., Kuznetsova L.I., Maksimovskaya R.I., Pavlova S.N., Matveev K.I. // J. Mol. Catal. 1986. V. 38. P. 345.
Одяков В.Ф., Жижина Е.Г., Матвеев К.И. // ЖНХ. 2000. Т. 45. С. 1379. (Odyakov V.F., Zhizhina E.G., Matveev K.I. // Russ. J. Inorg. Chem. 2000. V. 45. № 8. P. 1258.)
Zhizhina E.G., Odyakov V.F., Simonova M.V., Matveev K.I. // React. Kinet. Catal. Lett. 2003. V. 78. № 2. P. 373.
Жижина Е.Г., Одяков В.Ф., Симонова М.В., Матвеев К.И. // Кинетика и катализ. 2005. Т. 46. № 3. С. 380. (Zhizhina E.G., Odyakov V.F., Simonova M.V., Matveev K.I. // Kinet. Catal. 2005. V. 46. № 3. P. 354.)
Zhizhina E.G., Odyakov V.F. // Int. J. Chem. Kinet. 2014. V. 46. I. 9. P. 567.
Максимов Г.М., Максимовская Р.И., Матвеев К.И. // ЖНХ. 1997. Т. 42. № 6. С. 990.
Zhizhina E.G., Simonova M.V., Odyakov V.F., Matveev K.I. // Appl. Catal. A: Gen. 2007. V. 319. P. 91.
Odyakov V.F., Zhizhina E.G., Rodikova Yu.A., Gogin L.L. // Eur. J. Inorg. Chem. 2015. V. 2015. № 22. P. 3618.
Матвеев К.И., Шитова Н.Б., Жижина Е.Г. // Кинетика и катализ. 1976. Т. 17. № 4. С. 893. (Matveev K.I., Shitova N.B., Zhizhina E.G. // Kinet. Catal. 1976. V. 17. № 4. P. 779.)
Dikshitulu L.S.A., Gopala Rao G. // Analyt. Bioanalyt. Chem. 1962. T. 189. № 5. C. 421.
Zhizhina E.G., Odyakov V.F. // Appl. Catal. A: Gen. 2009. V. 358. № 2. P. 254.
Одяков В.Ф., Кузнецова Л.И., Матвеев К.И. // ЖНХ. 1978. Т. 23. № 2. С. 457.
Standard Potentials in Aqueous Solution. Eds. Bard A.J., Parsons R. New York: Dekker, 1985.
Новый справочник химика и технолога. Электродные процессы. Химическая кинетика и диффузия. Коллоидная химия. Санкт-Петербург: АНО НПО “Профессионал”, 2004. С. 19.
Шитова Н.Б., Кузнецова Л.И., Юрченко Э.Н., Овсянникова И.А., Матвеев К.И. // Изв. АН СССР, Сер. хим. 1973. № 8. С. 1453.
Пaт. 1420714 A1 SU, 1995.
Пaт. 1555941 A1 SU, 1995.
Gouzerh P., Proust A. // Chem. Rev. 1998. V. 98. P. 77.
Кожевников И.В., Тарабанько В.Е., Матвеев К.И. // Кинетика и катализ. 1981. Т. 22. С. 619.
Жижина Е.Г., Кузнецова Л.И., Матвеев К.И. // Кинетика и катализ. 1988. Т. 29. № 1. С. 130. (Zhizhina E.G., Kuznetsova L.I., Matveev K.I. // Kinet. Catal. 1988. V. 29. P. 113.)
Темкин О.Н., Брук Л.Г. // Успехи химии. 1983. Т. 52. С. 117.
Путин А.Ю., Кацман Е.А., Темкин О.Н., Брук Л.Г. // Журн. физ. химии. 2017. Т. 91. № 4. С. 654.
Путин А.Ю., Кацман Е.А., Брук Л.Г. // Журн. физ. химии. 2019. Т. 93. № 2. С. 199.
Жижина Е.Г., Симонова М.В., Одяков В.Ф., Матвеев К.И. // Катализ в промышленности. 2005. № 2. С. 17.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00