

Кинетика и катализ, 2023, T. 64, № 6, стр. 681-696
Влияние образования микрогетерогенных частиц сажи на газофазную конверсию метана в синтез-газ. Роль добавок Н2О и СО2
А. Р. Ахуньянов a, *, П. А. Власов a, b, В. Н. Смирнов a, А. В. Арутюнов a, Д. И. Михайлов a, В. С. Арутюнов a, c
a ФГБУН ФИЦ химической физики им. Н.Н. Семенова РАН
119991 Москва, ул. Косыгина, 4, Россия
b Национальный исследовательский ядерный университет “МИФИ”
115409 Москва, Каширское шоссе, 31, Россия
c ФИЦ проблем химической физики и медицинской химии РАН
142432 Черноголовка, проспект Акад. Семенова, 1, Россия
* E-mail: shocktube@yandex.ru
Поступила в редакцию 15.04.2023
После доработки 24.05.2023
Принята к публикации 15.06.2023
- EDN: JTLUGG
- DOI: 10.31857/S0453881123060011
Аннотация
Методом кинетического моделирования исследовано влияние образования микрогетерогенных частиц сажи на газофазную конверсию в синтез-газ богатых смесей метана с кислородом в диапазоне температур от 1500 до 1800 К в условиях адиабатического реактора. Изучена также роль добавок СО2 и Н2О в этом процессе. Появление частиц сажи наблюдается в богатых смесях, начиная с коэффициента избытка топлива ϕ = 3.33. При относительно низких температурах ~1500 К образуется небольшое количество микрогетерогенных частиц сажи, которые не оказывают существенного воздействия на остальные компоненты реагирующей системы. Заметное влияние частиц сажи при этой температуре происходит при более высоком значении ϕ = 8.0. Наиболее ярко это проявляется на температурном профиле процесса, на котором при добавлении воды в реагирующую смесь наблюдаются два максимума на временах порядка 0.01 и 0.1 с. В случае смесей, содержащих СО2, второй максимум на профиле температуры почти не выражен. Сложный профиль температуры приводит к появлению второго максимума концентрации гидроксильных радикалов ОН на временах ~0.1 с. Добавки Н2О и СО2 позволяют в широких пределах изменять отношение Н2/СО в синтез-газе, что необходимо для синтеза различных продуктов. Поскольку содержащийся в реагирующей смеси СО2 в этих условиях реально вовлекается в химический процесс, его частичная рециркуляция из продуктов конверсии дает возможность снизить его эмиссию при получении синтез-газа.
ВВЕДЕНИЕ
В связи с постепенным снижением доступности нефтяных ресурсов и увеличением их стоимости постоянно повышается интерес к использованию природного газа не только в качестве энергетического топлива, но и сырья для синтеза базовых химических продуктов. Из-за высокой стабильности основного компонента природного газа – метана – практически все крупнотоннажные процессы его применения для производства химических продуктов основаны на его предварительной конверсии в синтез-газ [1]. Синтез-газ является также основным промышленным источником получения водорода, интерес к использованию которого растет в связи с наблюдаемыми климатическими процессами [2].
Из трех основных процессов конверсии метана в синтез-газ:
паровая конверсия метана
(I)
$\begin{gathered} {\text{C}}{{{\text{H}}}_{4}} + {{{\text{H}}}_{{\text{2}}}}{\text{O}} = {\text{CO}} + 3{{{\text{H}}}_{2}}, \\ ~\Delta Н = + 226{\text{ кДж/моль}}, \\ \end{gathered} $парциальное окисление метана
(II)
$\begin{gathered} {\text{C}}{{{\text{H}}}_{4}} + 0.5{{{\text{O}}}_{2}} = {\text{CO}} + 2{{{\text{H}}}_{2}}, \\ \Delta Н = --44\,\,{\text{кДж/моль}}, \\ \end{gathered} $углекислотная конверсия метана
(III)
$\begin{gathered} {\text{C}}{{{\text{H}}}_{{\text{4}}}} + {\text{C}}{{{\text{O}}}_{2}} = {\text{2CO}} + 2{{{\text{H}}}_{2}}, \\ \Delta Н = + 264\,\,{\text{кДж/моль}}, \\ \end{gathered} $в качестве самостоятельных в промышленных масштабах используют первые два, а также различные их комбинации (комбинированный риформинг, автотермический риформинг, тририформинг) [1]. Однако высокие капитальные и энергетические затраты на получение синтез-газа этими методами, на которые приходится до 60–70% всех затрат на производство конечных продуктов химической переработки природного газа, существенно сдерживают развитие газохимии и особенно тех ее направлений, в которых предпочтительны малотоннажные процессы, например, утилизацию попутных нефтяных газов (ПНГ).
В связи с этим ведется активная разработка альтернативных технологий конверсии природного газа в синтез-газ и водород. В последнее время большое внимание благодаря относительной простоте, гибкости и низкой чувствительности к составу газа и различным примесям привлекают некаталитические газофазные процессы конверсии природного газа. Одной из наиболее перспективных в этом отношении технологий является матричная конверсия, основанная на некаталитическом газофазном окислении метана вблизи поверхности проницаемой для газа твердой матрицы [3, 4]. В серии недавних исследований [5–7] была проанализирована кинетика газофазной конверсии углеводородов в условиях, характерных для матричного конвертора, в том числе роль таких неизбежных продуктов конверсии, как Н2О и СО2, а также влияние их специальных добавок на процесс конверсии метана. Принципиально важным результатом этих исследований было установление того, что в диапазоне температур 1500–1800 К в газофазных условиях при отсутствии катализаторов в бескислородной среде конверсия метана и других углеводородов происходит путем их пиролиза в ацетилен, когда присутствие Н2О и СО2 почти не играет никакой роли. А вот последующее превращение ацетилена в синтез-газ протекает уже в результате его паровой и углекислотной конверсии. Был установлен характер влияния добавок Н2О и СО2 на выход продуктов, и предложено использовать этот процесс для частичной утилизации СО2 с целью снижения его эмиссии в атмосферу.
Однако при моделировании конверсии углеводородов в этих работах не учитывалась возможность появления в этих условиях микрогетерогенных частиц сажи. Как было показано в нашей предыдущей работе [8], именно в этом диапазоне температур происходит интенсивное формирование микрогетерогенных частиц сажи, которое может оказывать серьезное влияние не только на материальный, но и на тепловой баланс процесса.
Целью настоящего исследования был анализ влияния образования микрогетерогенных частиц сажи на конверсию метана в синтез-газ и температуру процесса в условиях, характерных для матричной конверсии, а также воздействия на эти процессы добавок Н2О и СО2, и сравнение с изученным нами ранее эффектом от их введения в условиях более высокотемпературных экспериментов в ударных волнах [9].
КИНЕТИЧЕСКАЯ МОДЕЛЬ
В настоящее время имеется большое количество детальных кинетических механизмов, описывающих пиролиз и окисление как простых, так и достаточно сложных углеводородов. Современные детальные кинетические механизмы окисления даже относительно простых углеводородов насчитывают тысячи элементарных реакций с сотнями участвующих в них химических компонентов. Однако надежные экспериментальные данные, позволяющие установить адекватность всего механизма, имеются только для небольшого числа компонентов, которые обычно и используются для тестирования рассматриваемых детальных кинетических механизмов.
Кинетическое моделирование процесса образования микрогетерогенной дисперсной фазы в химической реагирующей системе представляет собой еще более сложную проблему. Помимо кинетического описания химических реакций в газовой фазе в этом случае необходимо описание процессов возникновения зародышей новой фазы, их поверхностного роста и коагуляции и, как следствие перехода в новое качество, в гетерогенные частицы, которые, в свою очередь, также учaвствуют в процессах поверхностного роста и коагуляции. В конечном итоге формируется ансамбль микрогетерогенных частиц с определенной функцией распределения частиц по размерам. Объединение в единой компьютерной программе процессов в газовой фазе и процессов появления частиц новой фазы и их роста, коагуляции и окисления представляет очень сложную математическую задачу. Насколько нам известно, в настоящее время существует лишь несколько подходов к решению данной проблемы. Это метод моментов [10–14], метод ячеек (ящиков) [15] и дискретный метод Галеркина [16, 17], который применяли в настоящей работе для описания кинетики образования частиц микрогетерогенной дисперсной фазы (частиц сажи).
Моделирование появления в реагирующей системе частиц сажи проводили с использованием кинетического механизма, развитого в [8], который основан на модели USC-Mech II [18], описывающей окисление H2, CO, а также высокотемпературный пиролиз и окисление углеводородов C1–C4. Этот механизм был взят за основу для нашего единого кинетического механизма образования частиц сажи [19], при разработке которого механизм [18] был дополнен реакциями с участием C5- и C7-компонентов [20, 21]. Были также учтены реакции с участием ароматических компонентов (бензола и толуола) [21, 22] и высших алканов (н-гексана и н-гептана) [23]. При расширении механизма мы включали в него только те новые реакции и компоненты, которые отсутствовали в первоначальной версии нашего механизма. Хотя такой подход не может полностью гарантировать абсолютное соответствие всех кинетических параметров модели, он, безусловно, улучшает ее предсказательные способности. Константы скорости реакций в предложенном нами механизме не варьировали за исключением отдельных случаев, описанных ниже, что позволило обеспечить лучшее согласование с результатами экспериментальных измерений.
В модифицированном газофазном механизме, который использовали в настоящей работе, основной блок реакций пиролиза и окисления углеводородов С1–С4 из [18], который применялся в нашем старом механизме, полностью заменен на более современный блок реакций из [8]. Термодинамические данные были также существенно обновлены, их основу составили данные из [8]. Для частиц, отсутствующих в механизме [8] и в файле термодинамических данных [8], эти данные брали из механизмов [20, 21, 24, 25], отдельные блоки которых были включены в наш модифицированный газофазный механизм. Механизм работы [8] предусматривает ряд новых путей реакции, в частности, с участием винилидена C2HH. Одновременно был введен ряд дополнительных каналов образования и роста молекул полиароматических углеводородов (вплоть до коронена), а также реакции с участием углеводородов C3, C5 и C7 [20, 21]. Модифицированный механизм реакций в газовой фазе включает:
1) последовательный рост молекул полиароматических углеводородов по механизму HACA (H abstraction/C2H2 addition);
2) реакции комбинации фенильных радикалов с молекулами бензола C6H6;
3) реакции рекомбинации циклопентадиенила;
4) реакции образования зародышей частиц сажи из полиароматических и полииновых фрагментов в газовой фазе.
Согласно разработанной модели сажеобразования, зародышами частиц сажи являются полиароматические структуры, появляющиеся из небольших полиароматических молекул и радикалов, включающие два–три ароматических кольца, а также полииновые структуры, формирующиеся из фрагментов С8Н4, различные изомеры которых были обнаружены экспериментально при исследовании пламен различных углеводородов [25]. Реакции образования зародышей частиц сажи предполагаются необратимыми. Постулируется, что реакции поверхностного роста зародышей частиц сажи происходят на активных центрах, которые возникают за счет отрыва атомов водорода при взаимодействии с атомами водорода из газовой фазы. Таким образом, в модели рассматриваются два ансамбля зародышей разных типов: с активными центрами и без них.
Полученную кинетическую модель тщательно тестировали прямым сравнением результатов кинетических расчетов с результатами экспериментальных исследований кинетики расходования исходных углеводородов, образования различных промежуточных радикалов и продуктов реакции, а также с результатами наших экспериментов по химической ионизации [26, 27]. Для пиролиза ацетилена результаты такого сравнения представлены в работе [8].
Еще одним важным аспектом представленной работы были расчеты параметров образующихся ансамблей частиц сажи. Для этого применяли разработанную нами единую кинетическую модель сажеобразования. Она состоит из двух основных частей: из механизма газофазных реакций и механизма образования конденсированных частиц зародышей и частиц сажи.
Для обоснования теоретических расчетов использовали собственные эксперименты, выполненные в отраженных ударных волнах по сажеобразованию при пиролизе и окислении разбавленных смесей целого ряда простейших углеводородов – как алифатических, так и ароматических, включая метан, этан, этилен, ацетилен, пропан, пропилен, бензол, толуол, финилацетилен, а также ацетон. Наряду с этим применяли результаты, полученные в отраженных ударных волнах и другими авторами. В этом случае наряду с количественными характеристиками ансамбля образующихся частиц сажи (период индукции сажеобразования, температура и полный выхода частиц сажи) в некоторых случаях мы располагали также кинетической информацией о расходовании исходных углеводородов и образовании предшественников частиц сажи (молекул ацетилена, пропагильных радикалов и простейших ароматических и полиароматических молекул). Были изучены зависимости от времени концентраций исходных и промежуточных продуктов для случаев пиролиза метана [28, 29], пропана [30], н-гептана и толуола [31]. В частности, проведены исследования по прямому сопоставлению экспериментально измеренных и рассчитанных по нашей модели средних размеров частиц сажи [32, 33]. Тестирование единой кинетической модели включало и моделирование временных зависимостей всех этих параметров. Все эти данные опубликованы и составляют надежную основу для обоснования адекватности и работоспособности нашей единой кинетической модели сажеобразования [34–41].
Работоспособность единой кинетической модели сажеобразования проверяли также при описании экспериментов с ингибиторами и промоторами сажеобразования. В качестве ингибиторов выступали добавки водорода и перекиси водорода, а в качестве промоторов – добавки толуола к н-гептану и пропану, а также добавки пентакарбонила железа [41]. Наша кинетическая модель позволила количественно описать эффекты промотирования и ингибирования сажеобразования и выяснить химический механизм этих эффектов.
Было показано, что модель способна количественно описывать температурную зависимость выхода сажи для всех указанных выше углеводородов без изменения каких-либо параметров данной единой кинетической модели [19].
В работе [19], в отличие от традиционной схемы пирометрических измерений, измерение температуры частиц сажи проводили с использованием двух пространственно-разделенных каналов для регистрации излучения и поглощения ансамбля частиц сажи. Эти измерения и кинетические расчеты при постоянной плотности показали, что для исследованных углеводородов в ходе их пиролиза и образования частиц сажи температура сначала заметно падает, а затем растет в результате выделения энергии в процессе образования сажи.
Все кинетические расчеты осуществляли с применением программы MACRON [16], которая позволяет реализовать расчеты с постоянной температурой, постоянным давлением и постоянной плотностью. В настоящей работе все расчеты выполняли для условий экспериментов в отраженных ударных волнах при постоянной плотности. Рассматривали интервал температур 1500–1800 К при давлении P = 1 бар. Выбор интервала температур обусловлен характерными температурами внутри реального матричного конвертора [5–7]. Расчеты проводили до времени 1 с. Состав исследуемых смесей представлен в табл. 1. Здесь ϕ – эквивалентное соотношение горючего и окислителя, которое для метанокислородных смесей определяется как ϕ = 2[СН4]/[O2].
Таблица 1.
Составы исследуемых смесей
| ϕ | Смеси с добавкой Н2О | Смеси с добавкой СО2 |
|---|---|---|
| 3.33 | 0.5СН4 + 0.3О2 + 0.2H2O | 0.5СН4 + 0.3О2 + 0.2СО2 |
| 4.0 | 0.5CH4 + 0.25O2 + 0.25H2O | 0.5CH4 + 0.25O2 + 0.25СО2 |
| 5.0 | 0.5CH4 + 0.2O2 + 0.3H2O | 0.5CH4 + 0.2O2 + 0.3СО2 |
| 6.667 | 0.5CH4 + 0.15O2 + 0.35H2O | 0.5CH4 + 0.15O2 + 0.35СО2 |
| 8.0 | 0.5CH4 + 0.125O2 + 0.375H2O | 0.5CH4 + 0.125O2 + 0.375СО2 |
| 10.0 | 0.5CH4 + 0.1O2 + 0.4H2O | 0.5CH4 + 0.1O2 + 0.4СО2 |
Необходимо отметить, что в реальных условиях автотермической окислительной конверсии метана только за счет энергии самого окисления практически невозможно обеспечить стабильное протекание процесса при значениях ϕ > 3.33. Более высокие значения ϕ могут быть реализованы только за счет подвода энергии извне, то есть при термическом пиролизе метана в присутствии кислорода (оксипиролизе) [1]. Однако для полноты анализа влияния кислорода на процесс образования микрогетерогенных частиц сажи будет рассмотрен весь указанный диапазон значений этого соотношения.
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
Первоначально обсудим результаты моделирования окисления метана кислородом в присутствии добавок Н2О. Расчеты были проведены для богатых метанокислородных смесей со значениями эквивалентного соотношения от ϕ = 3.33, при котором процесс сажеобразования только начинается, и до ϕ = 10.0, для которого расчеты показывают появление большого количества сажи в реагирующей системе. Конверсия при ϕ = 10.0 практически является окислительным пиролизом метана, в котором образуются водород Н2 и частицы конденсированного углерода.
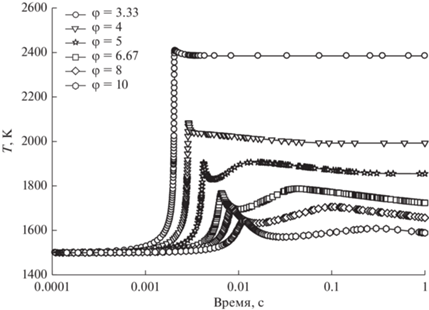
На рис. 1 показаны температурные профили процесса для смесей, представленных в табл. 1, и начальных условий Т0 = 1500 К, Р0 = 1 бар. На профиле, начиная с ϕ = 5.0, после первого выраженного максимума, обусловленного экзотермическими реакциями окисления, и последующего спада температуры вследствие эндотермических реакций пиролиза, появляется второй максимум за счет выделения тепла при протекании процессов конденсации. При увеличении значения ϕ амплитуда второго максимума снижается по сравнению с первым, величина которого также уменьшается. Для ϕ = 3.33 первый максимум температуры достигается при времени ~0.001 с, а для ϕ = 10.0 – при времени ~0.01 с, то есть время его достижения увеличивается почти на порядок, а абсолютная величина предельной температуры падает от 2400 до 1600 К.
Рис. 1.
Температурные профили конверсии метанокислородных смесей с различными значениями ϕ при Т0 = 1500 К и Р0 = 1 бар.
Естественно, столь значительные изменения температурного профиля процесса должны сказаться на профиле концентрации основных продуктов конверсии метана. На рис. 2 представлена кинетика изменения концентрации метана СН4, воды H2O и ацетилена С2Н2, который является главным компонентом, участвующим в поверхностном росте частиц сажи. После периода индукции концентрация метана начинает уменьшаться с ускорением, но затем на больших временах скорость распада молекул СН4 заметно снижается и далее плавно уменьшается практически до нуля.
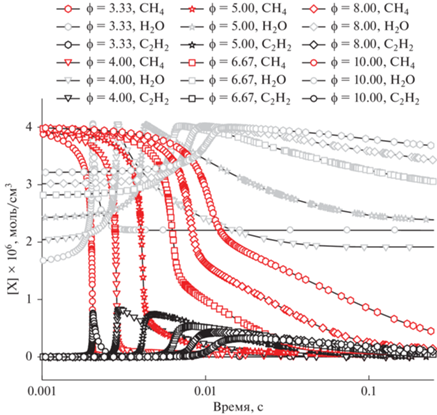
Судьба добавляемых молекул Н2О зависит от текущей температуры. Выраженный рост концентрации Н2О происходит в момент начала интенсивного расходования молекул СН4, то есть в самом начале их окисления. Важно отметить, что для всех значений ϕ при всех температурах наблюдается один и тот же максимальный уровень Н2О. После достижения максимума концентрации Н2О происходит ее резкий спад с выходом на квазистационарный уровень для наиболее высоких температур и небольших значений ϕ, либо медленный спад для наиболее низких температур и высоких значений ϕ.
Зависимость кинетики изменения концентрации ацетилена от параметра ϕ имеет аналогичный характер. После периода индукции фиксируется максимальное значение концентрации С2Н2, а затем происходит постепенный ее спад. При ϕ = 4.0 достигается абсолютный максимум концентрации С2Н2, которая затем уменьшается при дальнейшем увеличении величины ϕ.
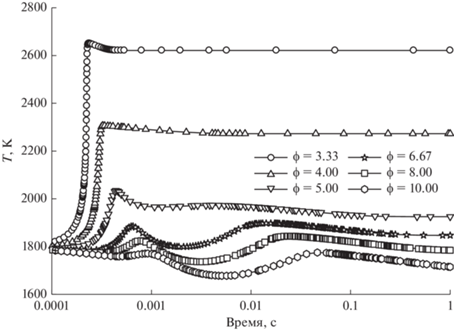
На рис. 3 и 4 представлены аналогичные зависимости температуры и концентраций СН4, H2O и С2Н2 при разных значениях ϕ для более высокой начальной температуры Т0 = 1800 К. При повышении начальной температуры от 1500 до 1800 К возрастают и температуры, достигаемые после периода индукции. Для относительно небольших значений ϕ = 3.33 и 4.0 после слабовыраженного первого максимума температура в дальнейшем практически не меняется. Только при ϕ = 5 появляется второй максимум. Наиболее сложные профили температуры наблюдаются для значений ϕ = 6.667, 8.0 и 10.0. В этих случаях виден не только второй температурный максимум, но и предшествующий ему минимум, который оказывается ниже начальной температуры Т0 = 1800 К. Из-за более высокой начальной температуры все характерные времена существенно сокращаются по сравнению с таковыми для кривых, представленных на рис. 1 и 2.
Рис. 3.
Температурные профили конверсии метанокислородных смесей с различными значениями ϕ при Т0 = 1800 К и Р0 = 1 бар.
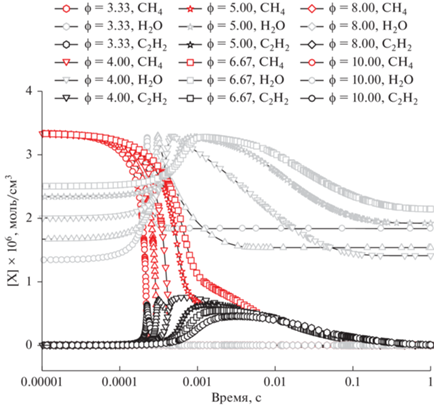
Кинетика концентраций СН4 и Н2О аналогична их кинетике при Т0 = 1500 К (рис. 2) с учетом уменьшения всех характерных времен при повышенной Т0 = 1800 К. Концентрация ацетилена после периода индукции также достигает максимума и ведет себя аналогично случаю, когда Т0 = 1500 К (рис. 2).
На рис. 5 и 6 показано, как зависят от начальной температуры расчетные параметры при фиксированном значении ϕ = 3.33. На рис. 5 приведен температурный профиль для четырех значений Т0 в исследуемом интервале 1500–1800 К. Влияние сажеобразования при ϕ = 3.33 практически никак не проявляется, и после периода индукции и начала конверсии исходной смеси температура резко возрастает, достигая слабого максимума, и затем почти не меняется.
Рис. 5.
Температурные профили конверсии метанокислородной смеси 0.5СН4 + 0.3О2 + 0.2H2О (ϕ = 3.33) при Р0 = 1 бар и различных значениях начальной температуры: Т0 = 1500, 1600, 1700, 1800 К.
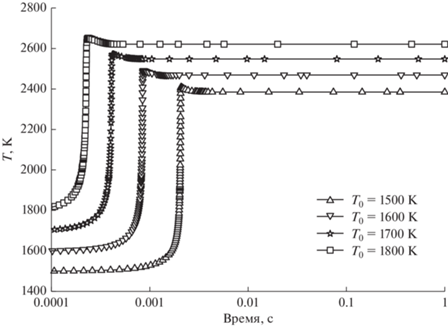
Рис. 6.
Изменение концентрации СН4, H2О, и С2Н2 для смеси 0.5СН4 + 0.3О2 + 0.2H2О (ϕ = 3.33) при Р0 = 1 бар и различных значениях начальной температуры Т0 = 1500, 1600, 1700, 1800 К.
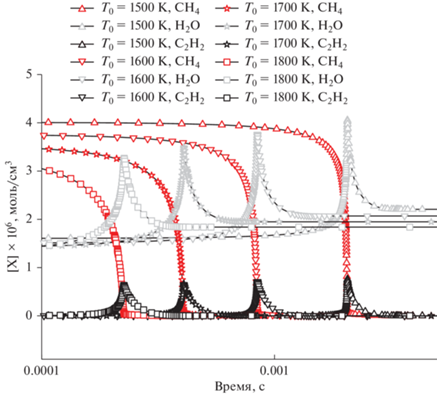
На рис. 6 представлена кинетика изменения концентраций метана, воды и ацетилена при различной начальной температуре и фиксированном значении ϕ = 3.33. При конверсии смеси такого состава после периода индукции с небольшой задержкой достигается очень резкий максимум концентрации воды, а ее конечный уровень несколько больше исходного значения. С повышением температуры максимум концентрации Н2О заметно спадает, свидетельствуя, что все большее количество молекул воды вовлекается в различные химические процессы. Таким образом, при значении ϕ = 3.33 образование микрогетерогенных частиц сажи, протекающее на временах, значительно превосходящих время конверсии метана, практически не сказывается на кинетике всего процесса трансформации метана.
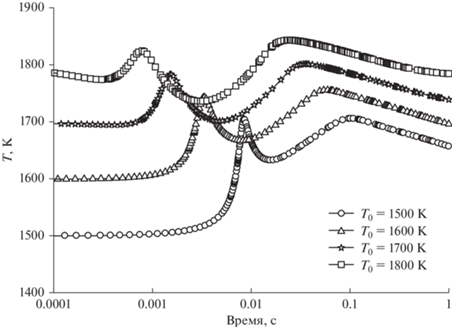
Однако для более богатых смесей влияние образования сажи становится более явным. На рис. 7 представлены температурные профили для смеси 0.5СН4 + 0.125О2 + 0.375H2О (ϕ = 8.0) при различных значениях Т0, когда уже наблюдаются двойные температурные максимумы. В случае самых высоких Т0 достигаемый за счет эндотермических процессов пиролиза минимум температуры становится еще ниже ее начального значения. Но в дальнейшем, уже за счет выделения тепла в процессах конденсации микрогетерогенных частиц сажи, происходит повышение температуры, и появление ее второго максимума. Начиная с Т0 = 1700 К величина второго максимума даже превышает величину первого.
Рис. 7.
Профили изменения температуры при конверсии метанокислородной смеси 0.5СН4 + 0.125О2 + 0.375H2О (ϕ = 8.0) при Р0 = 1 бар и различной начальной температуре Т0 = 1500, 1600, 1700, 1800 К.
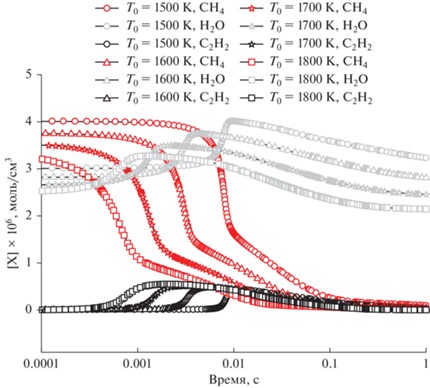
С ростом Т0 профиль концентрации ацетилена становится все более широким, концентрация ацетилена повышается. Как следует из рис. 8, конверсия метана происходит с определенным периодом индукции, после которого наблюдается ее выраженное ускорение с последующим замедлением. Снижение скорости превращения СН4 с ростом Т0 можно видеть также и на рис. 6. Профиль концентрации Н2О при наиболее низкой Т0 сразу после периода индукции характеризуется выраженным максимумом, который превышает начальную концентрацию добавляемой воды, и последующим плавным спадом. В случае наиболее высокой Т0 максимум Н2О менее выражен, а последующее уменьшение концентрации Н2О происходит до уровня ниже уровня начальной добавки, то есть с повышением начальной температуры в процесс риформинга метана вовлекается все бóльшая часть добавляемой воды.
Рис. 8.
Изменение концентрации СН4, H2О, и С2Н2 для смеси 0.5СН4 + 0.125О2 + 0.375H2О (ϕ = 8.0) при Р0 = 1 бар и различных значениях начальной температуры Т0 = 1500, 1600, 1700, 1800 К.
Наряду с паровой конверсией метана в этих условиях протекает и его углекислотная конверсия. Сравним эти процессы при Т0 = 1500 К, P0 = 1 бар и ϕ = 8.0 (рис. 9 и 10). Для обоих процессов сначала наблюдаются максимумы температуры ~1700 К при времени ~0.01 с. Эти максимумы практически одинаковы. В случае добавки СО2 максимум достигается чуть быстрее, что, возможно, связано с меньшей теплоемкостью СО2 по сравнению с Н2О. В случае добавки Н2О на более поздних временах около 0.1 с имеется вторичный более широкий максимум ~1700 К (рис. 9), после которого температура спадает. При добавлении СО2 вторичный максимум отсутствует, и температура какое-то время после его прохождения остается практически постоянной (рис. 10). Однако на больших временах порядка 1 с она начинает снижаться.
Рис. 9.
Профили концентраций СН4, СО2, СО, Н2, Н2О, С2Н2 и температуры при Т0 = 1500 К, Р0 = 1 бар и ϕ = 8.0 для смеси с добавкой Н2О. Также показан профиль температуры при расчете без учета процесса сажеобразования.
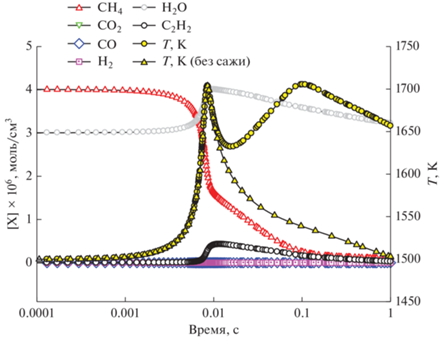
Рис. 10.
Профили концентраций СН4, СО2, СО, Н2, Н2О, С2Н2 и температуры при Т0 = 1500 К, Р0 = 1 бар и ϕ = 8.0 для смеси с добавкой СО2. Также показан профиль температуры при расчете без учета процесса сажеобразования.
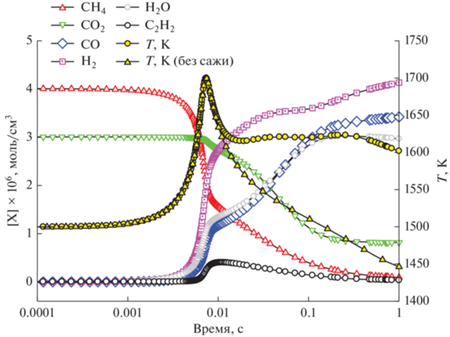
На рис. 9 и 10 также показаны температурные профили для случая, когда процесс сажеобразования в наших расчетах был отключен. Они существенно отличаются от таковых с учетом сажеобразования. Поскольку реагирующая смесь очень богатая, то после практически полного выгорания кислорода и подъема температуры до первого максимума происходит резкое ее падение за счет процессов пиролиза углеводородных фрагментов. Если реакции образования частиц сажи при конденсации углеводородных фрагментов отключены в расчетах, температура продолжает падать. При включении в расчеты процесса образования частиц сажи теплота конденсации остается в реагирующей системе, и температура начинает расти и достигает второго максимума для случая добавок Н2О либо выходит на новое плато в случае добавок СО2. Таким образом, наблюдающаяся разница в профилях температуры на рис. 9, 10 (желтые треугольники и желтые кружки) связана с процессами пиролиза богатой исходной смеси и с процессами конденсации при образовании микрогетерогенных частиц сажи.
В течение периода индукции концентрации дополнительно введенных в смесь СО2 и Н2О практически не изменяются, то есть они не расходуются. После начала роста температуры в системе, когда ее значение достигает величины примерно 1600 К в случае добавки Н2О и 1625 К в случае добавки СО2, в поведении этих компонентов наблюдаются отличия. При добавлении в реакционную смесь СО2 концентрация Н2О в области максимума температуры ~1700 К резко повышается, затем происходит замедление роста и выход ее на квазистационарный уровень. В случае добавки Н2О концентрация паров воды, наоборот, начинает расти относительно начального значения за счет их образования в процессе окисления метана, проходит через максимум, который соответствует достижению максимальной температуры процесса, и затем уменьшается (рис. 9). В конечном итоге на временах ~1 с концентрация воды выходит на один и тот же уровень как при добавке СО2, так и Н2О. Это говорит о том, что в процессе реакции вся введенная вода расходуется на образование водорода. Поэтому при добавлении Н2О конечная концентрация Н2 почти вдвое выше, чем при добавлении СО2.
Динамика изменения концентрации СО2 заметно отличается от таковой для Н2О. В случае добавки в реакционную смесь СО2 (рис. 10) после начала интенсивного роста температуры наблюдается его быстрое расходование со снижением концентрации в ~3 раза на временах порядка 1 с до квазистационарного уровня, который существенно превышает конечный уровень СО2 к моменту времени 1 с при добавках Н2О. Это свидетельствует о менее активном участии молекул СО2 в процессе конверсии метана по сравнению с молекулами Н2О. В случае добавок Н2О концентрация образующихся молекул СО2 очень низкая. Тем не менее, вполне явное вовлечение СО2 в процесс конверсии метана может рассматриваться как потенциальный способ снижения его эмиссии в данном процессе за счет частичной рециркуляции из продуктов в исходные реагенты.
Профили концентрации молекул СО для реагирующих систем с добавками СО2 и Н2О также сильно отличаются. При введении СО2 в реакционную смесь после достижения максимума температуры концентрация СО практически совпадает с концентрацией Н2О. Ко времени 1 с концентрация СО выходит на достаточно высокий квазистационарный уровень ~3 × 10⁻⁶ моль/см3, что лишь немного ниже максимального значения для Н2 (~4 × 10⁻⁶ моль/см3), поэтому отношение Н2/СО близко к 1. При добавлении Н2О концентрация СО ко времени 1 с достигает уровня ~1 × × 10–6 моль/см3, однако концентрация атомов водорода в этот момент времени существенно выше (~7 × 10⁻⁶ моль/см3), чем при добавлении СО2 (~4 × 10⁻⁶ моль/см3). В этом случае отношение Н2/СО велико и составляет величину порядка 7. Таким образом, добавки Н2О и СО2 позволяют существенным образом регулировать соотношение Н2/СО.
Профили концентрации образующегося водорода Н2 при введении в реакционные смеси Н2О и СО2 довольно схожи. Наблюдается резкий рост содержания Н2 в области максимума температуры с последующим более плавным увеличением его концентрации вплоть до времени 1 с. В случае добавки Н2О концентрация Н2 почти вдвое выше, чем при такой же добавке СО2. При добавлении Н2О имеются два момента резкого изменения скорости роста концентрации Н2, соответствующие двум локальным максимумам температуры. При введении СО2 второе ускорение роста концентрации Н2 менее выражено.
Профили концентрации ацетилена для обеих добавок также похожи. Концентрация ацетилена демонстрирует наибольшие значения сразу после достижения первого основного максимума температуры, а максимальные концентрации С2Н2 в обоих случаях близки.
В отличие от рассмотренного выше случая ϕ = 8.0 для менее богатой смеси с ϕ = 3.33 (рис. 11–13) столь резких и явных изменений концентрации продуктов не наблюдается.
Рис. 11.
Профили концентраций СН4, СО2, СО, Н2, Н2О, С2Н2 и температуры при Т0 = 1500 К, Р0 = 1 бар и ϕ = 3.33 для смеси с добавкой Н2О.
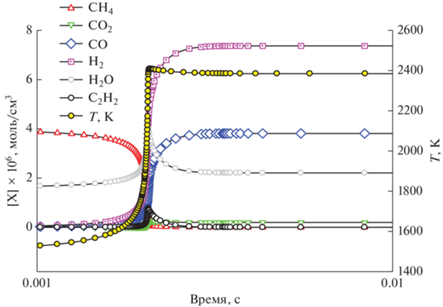
Рис. 12.
Профили концентраций СН4, СО2, СО, Н2, Н2О, С2Н2, О2 и температуры при Т0 = 1500 К, Р0 = 1 бар и ϕ = 3.33 для смеси с добавкой CO2.
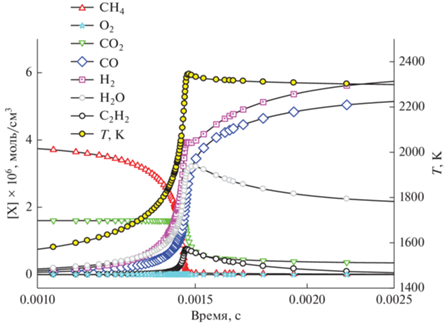
Рис. 13.
Профили концентраций СН4, СО2, СО, Н2, Н2О, С2Н2, О2 и температуры при Т0 = 1800 К, Р0 = 1 бар и ϕ = 3.33 для смеси с добавкой CO2.
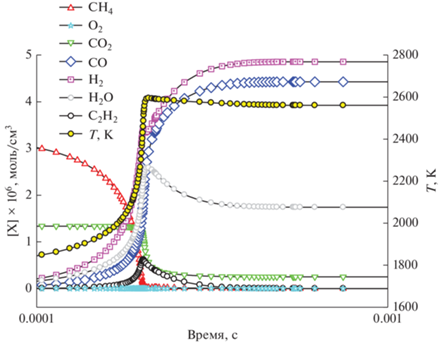
Для ϕ = 3.33 квазистационарный уровень температуры достигается после небольшого пика, и при добавлении Н2О равен 2400 К (рис. 11), а при добавлении СО2 составляет 2300 К (рис. 12) и 2600 К (рис. 13) для разных начальных температур (Т0 = = 1500 и 1800 К). Следует отметить, что для ϕ = 8.0 (рис. 9 и 10) достигаемый квазистационарный уровень температуры существенно ниже (порядка 1700 К) за счет снижения экзотермического эффекта реакции окисления. Во всех этих случаях температура остается практически постоянной вплоть до 1 с. При добавлении как Н2О, так и СО2 концентрация воды проходит через максимум и очень быстро выходит на плато, которое сохраняется вплоть до 1 с. Для обоих добавок профили концентрации метана аналогичны: после периода индукции концентрация СН4 сразу после воспламенения быстро падает практически до нуля. Профили концентрации водорода также очень похожи: сразу после расходования метана и формирования квазистационарного уровня концентрации воды концентрация водорода выходит на плато (6 × 10⁻⁶ и 5 × 10⁻⁶ моль/см3 в случае добавок СО2 и 7.5 × 10⁻⁶ моль/см3 в случае добавок Н2О).
При введении в реакционную смесь СО2 молекулы СО2 быстро расходуются сразу же после начала реакции при интенсивном подъеме температуры; при добавлении воды они практически не образуются. Профили концентрации молекул СО очень похожи для обеих добавок: быстрый рост концентрации в области максимальной температуры и выход на квазистационарный уровень (5 × × 10–6 моль/см3 и 4.5 × 10⁻⁶ моль/см3 при введении СО2 и 4 × 10⁻⁶ моль/см3 при введении Н2О).
Столь заметные различия в изменении концентрации компонентов для ϕ = 3.33 и 8.0 связаны с существенно разными температурами, достигаемыми в ходе процесса. Характерное значение температуры для ϕ = 3.33 равно 2300 К, а для ϕ = 8.0 оно значительно ниже и составляет 1700 К. Поэтому в первом случае процессы развиваются очень быстро, и все основные изменения концентрации компонентов происходят в очень узкой зоне роста температуры после завершения периода индукции. Во втором случае все процессы идут с меньшей скоростью, и можно наблюдать характерные особенности поведения различных компонентов вне узкой зоны резкого повышения температуры. Более того, при ϕ = 8.0 на достаточно поздних временах (~0.1 с) фиксируется появление второго температурного максимума. Скорее всего, это связано с дополнительными реакциями окисления СО и СО2 радикалами Н и ОН, образующимися из паров воды. Предварительные оценки образования сажи показали, что ее количества для добавок СО2 и Н2О достаточно близки и достигают очень высоких значений.
Наиболее ярким отличием рис. 9 и 10, демонстрирующих влияние добавок Н2О и СО2, является профиль температуры. При введении в реакционную смесь Н2О на температурном профиле наблюдаются два максимума в области времен 0.01 с и 0.1 с. При введении СО2 второй максимум отсутствует, и температура держится на уровне 1625 К. Кинетические расчеты говорят о том, что наиболее вероятная причина появления второго максимума – это образование микрогетерогенных частиц сажи, для которых основным “строительным” материалом являются молекулы С2Н2. При этом внутренняя энергия тройной связи молекул С2Н2 остается в системе, что и ведет к ощутимому повышению температуры реагирующей системы.
Следует отметить, что пиролиз любого углеводорода в конечном итоге приводит к образованию молекул ацетилена. Время, в течение которого исходному углеводороду удается сохранить свою “индивидуальность”, зависит от вида исходного углеводорода. Добавление кислорода в исходную смесь способствует ускорению образования ацетилена. В этом случае исходный углеводород теряет свою индивидуальность за более короткое время. В результате дальнейшей трансформации устойчивых молекул ацетилена появляются ароматические и полиароматические молекулы, а также высшие полиины и их различные фрагменты. Именно из этих частиц и формируются зародыши, а затем и сами частицы сажи. Поэтому исследование кинетики образования молекул ацетилена с учетом добавок Н2О и СО2 в исходную смесь метана с кислородом представляет актуальную задачу.
На этих же рисунках (рис. 9, 10) показано поведение температуры, когда образование частиц сажи в расчетах не учитывается. При этом профили температуры при добавлении СО2 и Н2О становятся практически одинаковыми, и температура после максимума, который в обоих случаях достигается практически одновременно, монотонно спадает до времен ~1 с.
Для ϕ = 8.0 добавки Н2О и СО2 позволяют варьировать отношение Н2/СО в широком диапазоне от 7 до 1, тогда как для ϕ = 3.33 отношение Н2/СО можно изменять в гораздо более узком интервале от 2 до 1.
Как было установлено, наибольший вклад в изменение профиля температуры после основного первого максимума, связанного с окислением смеси, дает образование микрогетерогенных частиц сажи. При этом наблюдаемое последующее повышение температуры влияет на поведение всех компонентов реагирующей смеси, в частности гидроксильных радикалов. Как видно из рис. 14, в случае добавки СО2 концентрация гидроксильных радикалов незначительно увеличивается с появлением локального максимума на временах порядка 0.1 с. В случае добавки Н2О возрастание концентрации гидроксильных радикалов гораздо более значительное, и также фиксируется максимум на тех же временах.
Рис. 14.
Профили концентраций О2, О, ОН для смесей с добавками СО2 и Н2О при Т0 = 1500 К, Р0 = 1 бар и ϕ = 8.0. Использованы смеси 0.5CH4 + 0.375H2O + 0.125O2 и 0.5CH4 + 0.375СО2 + 0.125O2.
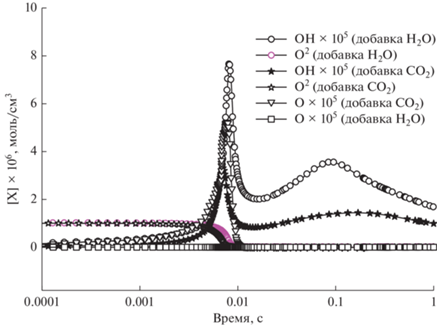
При добавлении в реакционную смесь как СО2, так и Н2О кислород полностью расходуется после первого основного максимума температуры, связанного с окислением части метана. Как следует из рис. 14, после практически полного израсходования молекул О2 концентрация атомов кислорода также падает до нуля, и при повышении температуры на больших временах они в системе более не появляются ни в случае добавки Н2О, ни в случае добавки СО2.
ЗАКЛЮЧЕНИЕ
В работе впервые проведено детальное кинетическое моделирование поведения неразбавленных смесей метана с кислородом с добавками СО2 и Н2О, учитывающее образование микрогетерогенных частиц сажи. Рассматривали смеси с добавками Н2О и СО2 и различными значениями ϕ от 3.33 до 10.0 в интервале температур 1500–1800 К при давлении P = 1 бар.
Введение дополнительных количеств Н2О и СО2 позволяет регулировать в широких пределах отношение образующихся Н2 и СО и таким образом получать синтез-газ с различным содержанием Н2 и СО, что необходимо для производства различных целевых продуктов.
Появление частиц сажи наблюдается для богатых смесей, начиная с ϕ = 3.33, и сильнее всего проявляется для ϕ = 8.0 и 10.0. При низких начальных температурах Т0 = 1500 К выход сажи незначителен, и существенного воздействия на остальные компоненты реагирующей системы она не оказывает. Заметное влияние сажеобразования начинается с ϕ = 8.0. Наиболее ярко это отражается на профиле температуры процесса, на котором при добавках воды наблюдаются два максимума на временах ~0.01 и ~0.1 с. В случае добавления СО2 второй максимум практически отсутствует, но сам температурный профиль при учете образования сажи существенно изменяется. Сложный профиль температуры приводит ко второму максимуму концентрации гидроксильных радикалов ОН на временах порядка 0.1 с. После полного расходования молекул О2 атомы кислорода в заметной концентрации более не появляются.
В работе продемонстрировано, что добавляемый СО2 действительно вовлекается в процесс получения синтез-газа. Таким образом, его использование в процессе конверсии метана позволяет частично сократить его эмиссию в атмосферу.
Список литературы
Арутюнов В.С., Голубева И.А., Елисеев О.Л., Жагфаров Ф.Г. Технология переработки углеводородных газов. Учебник для вузов. Москва: Юрайт. 2020. 723 с. ISBN 978-5-534-12398-2
Арутюнов В.С. // Нефтехимия. 2022. Т. 62. № 4. С. 459. https://doi.org/10.1134/S0965544122040065
Nikitin A., Ozersky A., Savchenko V., Sedov I., Shmelev V., Arutyunov V. // Chem. Eng. J. 2019. V. 377. Article 120883. https://doi.org/10.1016/j.cej.2019.01.162
Алдошин С.М., Арутюнов В.С., Савченко В.И., Седов И.В., Никитин А.В., Фокин И.Г. // Химическая физика. 2021. Т. 40. № 5. С. 46. https://doi.org/10.31857/S0207401X21050034
Savchenko V.I., Zimin Ya.S., Nikitin A.V., Sedov I.V., Arutyunov V.S. // J. CO2 Utilization. 2021. V. 47. 101490. https://doi.org/10.1016/j.jcou.2021.101490
Savchenko V.I., Nikitin A.V., Zimin Ya.S., Ozerskii A.V., Sedov I.V., Arutyunov V.S. // Chem. Eng. Res. Des. 2021. V. 175. P. 250. https://doi.org/10.1016/j.cherd.2021.09.009
Савченко В.И., Зимин Я.С., Бузилло Э., Никитин А.В., Седов И.В., Арутюнов В.С. // Нефтехимия. 2022. Т. 62. № 3. С. 375. https://doi.org/10.1134/S0965544122050048
Агафонов Г.Л., Билера И.В., Власов П.А., Колбановский Ю.А., Смирнов В.Н., Тереза А.М. // Кинетика и катализ. 2015. Т. 56. № 1. С. 15. https://doi.org/10.7868/S0453881115010013
Ахуньянов А.Р., Арутюнов А.В., Власов П.А., Смирнов В.Н., Арутюнов В.С. // Кинетика и катализ. 2023. Т. 64. № 2. С. 153. https://doi.org/10.31857/S0453881123020016
Frenklach M. // Chem. Eng. Sci. 1985. V. 40. P. 1843.
Frenklach M., Taki S., Matula R.A. // Combust. Flame. 1983. V. 49. P. 275.
Appel J., Bockhorn H., Frenklach M. // Combust. Flame. 2000. V. 121. № 1–2. P. 122.
Wang H., Frenklach M. // Combust. Flame. 1997. V. 110. № 1–2. P. 173.
Frenklach M., Wang H. Detailed Mechanism and Modeling of Soot Particle Formation / Soot Formation in Combustion: Mechanisms and Models. Ed. H. Bockhorn, Springer Series in Chemical Physics, Berlin: Springer-Verlag, 1994. V. 59. P. 162.
Richter H., Granata S., Green W.H., Howard J.B. // Proc. Combust. Inst. 2005. V. 30. № 1. P. 1397.
Deuflhard P., Wulkow M. // Impact Comput. Sci. Eng. 1989. V. 1. P. 269.
Wulkow M. // Macromol. Theory Simul. 1996. V. 5. P. 393.
Wang H., You X., Joshi A.V., Davis S.G., Laskin A., Egolfopoulos F., Law C.K. USC Mech Version II. High temperature combustion reaction model of H2/CO/C1–C4 compounds. http://ignis.usc.edu/USC-MechII.htm
Агафонов Г.Л., Билера И.В., Власов П.А., Жильцова И.В., Колбановский Ю.А., Смирнов В.Н., Тереза А.М. // Кинетика и катализ. 2016. Т. 57. № 5. С. 571.
Skjøth-Rasmussen M.S., Glarborg P., Østberg M., Johannessen J.T., Livbjerg H., Jensen A.D., Christensen T.S. // Combust. Flame. 2004. V. 136. P. 91.
Richter H., Granata S., Green W.H., Howard J.B. // P. Combust. Inst. 2005. V. 30. P. 1397.
Frenklach M., Warnatz J. // Combust. Sci. Technol. 1987. V. 51. P. 265.
Wang H., Dames E., Sirjean B., Sheen D.A., Tangko R., Violi A. A high-temperature chemical kinetic model of n-alkane (up to n-dodecane), cyclohexane, and methyl-, ethyl-, n-propyl and n-butyl-cyclohexane oxidation at high temperatures. JetSurF Version 2.0, 2010.http://web.stanford.edu/group/haiwanglab/JetSurF/JetSurF2.0/index.htm
Correa C., Niemann H., Schramm B., Warnatz J. // P. Combust. Inst. 2000. V. 28. P. 1607.
Hansen N., Klippenstein S.J., Westmoreland P.R., Kasper T., Kohse-Hoinghaus K., Wang J., Cool T.A. // Phys. Chem. Chem. Phys. 2008. V. 10. P. 366.
Agafonov G.L., Mikhailov D.I., Smirnov V.N., Tereza A.M., Vlasov P.A., Zhiltsova I.V. // Combust. Sci. Technol. 2016. V. 188. № 11–12. P. 1815. https://doi.org/10.1080/00102202.2016.1211861
Vlasov P.A., Zhiltsova I.V., Smirnov V.N., Tereza A.M., Agafonov G.L., Mikhailov D.I. // Combust. Sci. Technol. 2018. V. 190. № 1. P. 57. https://doi.org/10.1080/00102202.2017.1374954
Власов П.А., Ахуньянов А.Р., Смирнов В.Н. // Кинетика и катализ. 2022. Т. 63. № 2. С. 160. https://doi.org/10.31857/S0453881122020149
Agafonov G.L., Borisov A.A., Smirnov V.N., Troshin K.Ya., Vlasov P.A., Warnatz J. // Combust. Sci. Technol. 2008. V. 180. № 10. P. 1876. https://doi.org/10.1080/00102200802261423
Agafonov G.L., Smirnov V.N., Vlasov P.A. // Combust. Sci. Technol. 2010. V. 182. № 11. P. 1645. https://doi.org/10.1080/00102202.2010.497331
Agafonov G.L., Naydenova I., Vlasov P.A., Warnatz J. // P. Combust. Inst. 2007. V. 31. P. 575. https://doi.org/10.1016/j.proci.2006.07.191
Naydenova I., Nullmeier M., Warnatz J., Vlasov P.A. // Combust. Sci. Technol. 2004. V. 176. P. 1667. https://doi.org/10.1080/00102200490487544
Vlasov P.A., Agafonov G.L., Mikhailov D.I., Smirnov V.N., Tereza A.M., Zhiltsova I.V., Sychev A.E., Shchukin A.S., Khmelenin D.N., Streletskii A.N., Borunova A.B., Stovbun S.V. // Combust. Sci. Technol. 2019. V. 191. № 2. P. 243. https://doi.org/10.1080/00102202.2018.1451995
Vlasov P.A., Warnatz J. // P. Combust. Inst. 2002. V. 29. P. 2335.
Agafonov G.L., Smirnov V.N., Vlasov P.A. // P. Combust. Inst. 2011. V. 33. P. 625. https://doi.org/10.1016/j.proci.2010.07.089
Власов П.А., Варнатц Ю. // Химическая физика. 2004. Т. 23. № 10. С. 42.
Власов П.А., Варнатц Ю., Найденова И. // Химическая физика. 2004. Т. 23. № 11. С. 36.
Власов П.А., Смирнов В.Н., Тереза А.М., Агафонов Г.Л., Колбановский Ю.А., Билера И.В., Михайлов Д.И., Жильцова И.В. // Химическая физика. 2016. Т. 35. № 12. С. 35. https://doi.org/10.7868/S0207401X16120165
Агафонов Г.Л., Билера И.В., Власов П.А., Колбановский Ю.А., Смирнов В.Н., Тереза А.М. // Химическая физика. 2016. Т. 35. № 8. С. 21. https://doi.org/10.7868/S0207401X16080033
Агафонов Г.Л., Власов П.А., Смирнов В.Н. // Кинетика и Катализ. 2011. Т. 52. № 3. С. 368.
Agafonov G.L., Smirnov V.N., Vlasov P.A. // Combust. Sci. Technol. 2012. V. 184. № 10–11. P. 1838. https://doi.org/10.1080/00102202.2012.690644
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00