

Кинетика и катализ, 2023, T. 64, № 6, стр. 697-709
Кинетика, механизм и реакционная способность интермедиатов церий(IV)-оксалатной реакции в сульфатной среде
О. О. Воскресенская a, *, Н. А. Скорик b
a Объединенный институт ядерных исследований
141980 Московская область, Дубна, ул. Жолио-Кюри, 6, Россия
b ФГАОУ ВО Национальный исследовательский Томский государственный университет
634050 Томск,
просп. Ленина, 36, Россия
* E-mail: voskr@jinr.ru
Поступила в редакцию 01.12.2022
После доработки 25.05.2023
Принята к публикации 25.07.2023
- EDN: GHTWMT
- DOI: 10.31857/S0453881123060205
Аннотация
В работе представлен подход для исследования кинетики, механизма и реакционной способности интермедиатов широкого класса окислительно-восстановительных реакций, для которых лимитирующей стадией является редокс-распад промежуточного комплекса. Подход применен к изучению реакции окисления церием(IV) щавелевой кислоты (H2Ox) в сернокислой среде как части автоколебательной реакции Белоусова−Жаботинского (БЖ-реакции), катализируемой ионами церия. С использованием экспериментальной, математической и вычислительной техники, обычно применяемой для исследования комплексов металлов в устойчивом состоянии окисления (СО), кинетически обобщенной авторами на случай комплексов металлов переменной валентности, определены характеристики промежуточных комплексов церий(IV)-оксалатной реакции, дан вывод общего уравнения ее скорости на основе совокупности уравнений, описывающих быстрое установление предравновесий в системе и последующий неравновесный процесс. Предложена количественная модель процесса, включающая два параллельных реакционных пути, для которых идентифицированы и охарактеризованы два различных промежуточных церий(IV)-оксалатных комплекса, обладающие близкой реакционной способностью, которая может быть обусловлена близостью строения их внутренних координационных сфер и внутрисферным механизмом переноса электрона в комплексах. На основе разработанной модели построена диаграмма выходов всех основных форм церия(IV) в условиях БЖ-реакции, которая свидетельствует о необходимости учета образования в этих условиях промежуточных комплексов состава CeOHOx$_{n}^{{3\, - \,2n}}$ (n = 1, 2) в процессе окисления щавелевой кислоты. Основным отличием представленной модели церий(IV)-оксалатной реакции как части БЖ-реакции от предшествующих моделей является явный учет участия в реакции промежуточных комплексов церия(IV) с анионами щавелевой кислоты и сульфатного фона.
ВВЕДЕНИЕ
Взаимодействие церия(IV) с относительно низкомолекулярными органическими соединениями является областью активных исследований в связи с широким применением церия(IV) в различных областях химии и технологии как катализатора многочисленных реакций [1–7], комплексообразователя и одноэлектронного окислителя [8–11]. Особый интерес представляет окисление сульфатом церия(IV) дикарбоновых кислот (CH2)r(COOH)2 ($r \geqslant 0$) в контексте активно изучаемой автоколебательной реакции Белоусова–Жаботинского, катализируемой ионами церия [12–17]. В своей классической версии, согласно [18], БЖ-реакция схематически может быть представлена в виде:
(I)
${{{\text{M}}}^{{q + }}} + {\text{R}} \to \,~{{{\text{M}}}^{{\left( {q\, - \,1} \right) + }}} + {\text{\;P,}}$(II)
${{{\text{M}}}^{{\left( {q\, - \,1} \right) + }}} + {\text{BrO}}_{3}^{ - } \to {{{\text{M}}}^{{q + }}} + {\text{\;P'}}{\text{.}}$В большинстве работ в соответствии с общей схемой окисления церием(IV) органических соединений, представленной в [32], для стадии (I) БЖ-реакции принято предположение свободно-радикального механизма. При разработке FKN-механизма БЖ-реакции на примере реакции (III) авторами [31] было отмечено, что более детальное исследование кинетики процесса
(III)
$\begin{gathered} 6{\text{C}}{{{\text{e}}}^{{4 + }}} + {\text{C}}{{{\text{H}}}_{2}}{{\left( {{\text{COOH}}} \right)}_{2}} + 2{{{\text{H}}}_{2}}{\text{O}} = \\ = ~6{\text{C}}{{{\text{e}}}^{{3 + }}} + 6{{{\text{H}}}^{ + }} + {\text{\;HCOOH\;}} + {\text{\;}}2{\text{C}}{{{\text{O}}}_{2}} \\ \end{gathered} $В более поздних работах [34–36] по изучению механизма БЖ-реакции в силу идентичности кинетики реакции (I) кинетике Михаэлиса−Ментен также отмечалась возможность образования на стадии (I) промежуточного комплекса предположительно с соотношением M : R = 1 : 1, скорость распада которого лимитирует скорость окисления дикарбоновых кислот:
(IV)
$\begin{gathered} {{{\text{M}}}^{{q + }}} + {{{\text{H}}}_{2}}{\text{L}}\mathop \rightleftharpoons \limits^{{{\beta }}_{1}^{{{\text{ef}}}}} \,\,{{[{\text{M}}{{{\text{H}}}_{2}}{\text{L}}]}^{{q + }}}~\xrightarrow{{{{k}_{1}}}} \\ \to {{{\text{M}}}^{{\left( {q\, - \,1} \right) + }}} + {\text{\;}}{{{\text{H}}}^{ + }} + ~{\text{H}}{{{\text{L}}}^{ \bullet }}{\text{\;}}{\kern 1pt} {\text{.}} \\ \end{gathered} $Предварительно система церий(IV)–щавелевая кислота была рассмотрена в работах [39–45] с кинетической [39–43, 45] и термодинамической [44] точек зрения. В [39] промежуточные комплексы церий(IV)–оксалатной реакции обнаружены не были. В [40, 41] (см. здесь ссылки на более ранние работы) был постулирован механизм, включающий образование церий(IV)-оксалатного комплекса предположительно с соотношением М : R = 1 : 1, распад которого лимитирует скорость реакции. Этот комплекс был идентифицирован в [42]. В работе [43] отмечено участие в реакции церий(IV)–оксалатных интермедиатов с М : R = 1 : 1, 1 : 2 и оценены значения их эффективных (зависящих от pH) констант устойчивости ${{\beta }}_{n}^{{{\text{ef}}}}$ (n = 1, 2) при фиксированном значении pH. Термодинамически в работе [44] удалось охарактеризовать лишь один промежуточный церий(IV)-оксалатный комплекс c мольным соотношением М : R = 1 : 2221. Участие высших комплексов (М : R = 1 : 3, 1 : 4) наблюдалось для данной реакции лишь при значениях pH 3–6 [45]. В работах по исследования БЖ-реакции с участием церия(IV) и щавелевой кислоты [20–29] было отмечено определенное сходство механизмов церий(IV)-малонатной и церий(IV)-оксалатной БЖ-реакций [29], дан критический обзор более ранних ее моделей [26], изучены более тщательно самые важные радикальные стадии, влияющие на осцилляторный режим реакции, предложен уточненный набор констант скоростей ее модели. В [20] с использованием элементов FKN-механизма модифицирована модель церий(IV)-оксалатной БЖ-реакции работы [27], описываемая 24 уравнениями, отмечена роль в БЖ-реакции гидроксосульфатных комплексов церия(IV), участие которых признавалось в ней со времен разработки FKN-механизма, однако ни в одну из моделей этой реакции образование указанных комплексов не было включено [20].
Принимая во внимание результаты, полученные в [20–29], в настоящей работе система Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox изучена при более низких, чем в [44], значениях pH; с учетом замечаний [20, 31] в представленной работе в модели церий(IV)-оксалатной реакции в явном виде рассмотрено образование гидроксосульфатных комплексов церия(IV) и смешанных церий(IV)-сульфатнооксалатных интермедиатов. Исследование механизма церий(IV)-оксалатной реакции проведено в соответствии с подходом, предложенным авторами [47].
Cогласно литературным данным изучаемой реакции гипотетически соответствуют четыре основных типа механизма: RMech(I) – свободно-радикальный механизм c прямой генерацией радикала ${{{\text{R}}}^{ \bullet }}$ в процессе (I), без предшествующего образования промежуточного комплекса [32, 39 и др.]; RMech(II) – механизм с быстро устанавливающимся предравновесием образования интермедиата типа MR, редокс-распад которого лимитирует скорость редокс-процесса (постулирован в [40, 41 и др.], схема (IV) ); RMech(III) – механизм с образованием двух промежуточных комплексов типа MR и MR2, согласно [43]; а также RMech(IV) – механизм с образованием и редокс-распадом одного промежуточного комплекса типа MR2 [44]. Образование высших комплексов MR3, MR4 в интервале pH 3–6 [46] приниматься во внимание не будет, так как в указанной работе реакция проводилась в экспериментальных условиях, резко отличающихся от таковых в остальных работах.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
В работе использовали щавелевую кислоту ΗΟOCCOOH марки “х. ч.” и тетрагидрат сульфата церия(IV) Ce(SO4)2·4H2O квалификации “ч. д. a.” Определенную величину ионной силы I = 2 растворов создавали сульфатом аммония (“ч. д. а.”). Концентрацию растворов кислоты уточняли pH-метрическим титрованием раствором NaΟΗ, не содержащим иона ${\text{CO}}_{3}^{{2 - }}.$ Содержание церия(IV) в соли и в свежеприготовленном растворе определяли обратным титрованием солью Мора в присутствии ферроина перед началом эксперимента и по его окончании. Моментом начала реакции считали момент переворачиванием сосуда-смесителя, в который помещали исходные компоненты (τ = 0). Начальную величину оптической плотности реакционной смеси металла и лиганда D0 находили путем линейной экстраполяции кинетических кривых в полулогарифмических координатах lgD–τ к начальному времени τ = 0, так как изменение логарифма оптической плотности во времени подчинялось уравнению прямой до глубины протекания реакции 90%. Начальную скорость наблюдаемого редокс-процесса $ - {{\dot {D}}^{0}} \equiv - \partial D{\text{/}}\partial {{\tau }}{{|}_{{{{\tau }}\, = \,0}}},$ c–1, оценивали по номограммам в тех же координатах по тангенсу угла наклона прямой ${{\gamma }} = $ (D0 − Di)/(τ0 − τi) = = const, а также рассчитывали посредством линейного МНК. Большинство вычислений в работе проводили с использованием пакета программ [48]. Регистрацию оптической плотности D растворов осуществляли регистрирующим спектрофотометром SPECORD UV VIS (“Analytik Jena AG”, Германия), оснащенным термостатируемым кюветным держателем для прямоугольных кварцевых кювет, с длиной оптического пути l = 1 см в диапазонах длин волн ${{\lambda }}$ 260−330 и 330−550 нм с учетом кинетики наблюдаемого в системе редокс-процесса, а также фотоэлектроколориметром KF-5 (“Zalimp”, Польша) с регистрирующим устройством МЭА-4 и термостатируемой ячейкой для стандартных кювет с l = 1 см. Температуру реакционной смеси контролировали с точностью ±0.5 K. Измерение pH в смеси компонентов и в растворах сульфата церия(IV) проводили с помощью pH-метра-милливольтметра pH-673.М (“Аналитприбор”, Грузия). Эксперимент планировали как исследование образования и редокс-распада комплексов металлов переменной валентности с использованием метода ${{D}^{0}},{{\dot {D}}^{0}}{\text{ - pH}}$ (метода интерпретации зависимости D0 от pH, расширенного его дифференциально-кинетическим аналогом, методом ${{\dot {D}}^{0}}$-pH) (табл. 1), который, наряду с термодинамическими параметрами образования промежуточных комплексов, позволяет изучать кинетические параметры их внутримолекулярного редокс-распада и формальную кинетику окислительно-восстановительного процесса в целом, а также с применением его кинетического аналога, метода ${{\dot {D}}^{0}},{{D}^{0}}{\text{ - pH}}$ (табл. 2), и модифицированных методов определения стехиометрии комплексов металлов в неустойчивой СО. Начальную равновесную концентрацию промежуточного комплекса 1 : n рассчитывали по формулам $c_{n}^{0}$ = $\alpha _{n}^{0}$cM при cM ≤ cR и $c_{n}^{0}$ = $\alpha _{n}^{0}$cR при cM ≥ cR, $\alpha _{n}^{0}$ = (D0− DM)/( $D_{\infty }^{0}$ − DM), при использовании термодинамических методов и с помощью выражений $\bar {c}_{n}^{0} = {{\bar {\alpha }}}_{n}^{0}{{c}_{{\text{M}}}}$ (cM ≤ cR), $\bar {c}_{n}^{0} = {{\bar {\alpha }}}_{n}^{0}{{c}_{{\text{R}}}}$ (cM ≥ cR), ${{\bar {\alpha }}}_{n}^{0} = - ({{\dot {D}}^{0}} - {{\dot {D}}_{{\text{M}}}}){\text{/}}\left( {\dot {D}_{\infty }^{0} - {{{\dot {D}}}_{{\text{M}}}}} \right)~$ при применении их кинетических аналогов. Здесь DM – оптическая плотность раствора иона металла, ${{\dot {D}}_{{\text{M}}}} \approx 0$ – скорость ее изменения, cM и cR – концентрации исследуемых растворов церия(IV) и щавелевой кислоты, ${{\alpha }}_{n}^{0}$ (${{\bar {\alpha }}}_{n}^{0}$) – выход комплекса в момент времени τ = 0. Знак черты над символом здесь и далее означает величину, определенную кинетическим методом. Максимальное начальное значение оптической плотности реакционной смеси $D_{\infty }^{0}$ и скорости ее изменения $\dot {D}_{\infty }^{0}~~$ (c–1) находили в рамках методов ${{D}^{0}},{{\dot {D}}^{0}}{\text{ - pH}}$, ${{\dot {D}}^{0}},{{D}^{0}} - {\text{pH}}$. Для выбора рабочей длины волны при проведении измерений с помощью указанных методов учитывали поведение частной производной −∂ΔD0 (pH, λ)/∂λ = f(pH, λ), ΔD0 = = (D0−DM) как функции λ. Основные измерения выполняли на длине волны 400 нм, где эта функция с увеличением pH достигала максимума. Для pH, близкого к нулю, его величины рассчитывали. В расчетах термодинамических характеристик церий(IV)-оксалатных комплексов применяли значения логарифмов общих констант протонизации щавелевой кислоты lgB1 = 3.87 и lgB2 = 5.35, определенных для значения I = 2 [42]. Мольное соотношение M : R = 1 : n в комплексе, образующемся в момент смешения компонентов реакционной смеси, находили модифицированным методом изомолярных серий D0–y по диаграммам свойство–состав, где y = cR/(cR+ cM) − мольная доля органического соединения, n = y/(1− y).
Таблица 1.
Константы образования, константы скорости и энергия активации внутримолекулярного редокс-распада промежуточных комплексов ${\text{CeOHOx}}_{n}^{{{\text{3}}\, - \,{\text{2}}n}}$, n = 1 (1), n = 2 (2), определенные методом ${{D}^{0}},{{\dot {D}}^{0}}{\text{ - pH}}$ при избытке церия(IV) (1) и избытке H2Ox (2)*
| $10{{\Delta }}{{D}^{0}}$ | ${\text{lg}}\left( { - {{{\dot {D}}}^{0}}} \right)$ | pH | $\lg {{\beta }}_{n}^{{{\text{ef}}}}$ | $\lg {{{{\beta }}}_{n}}$ | $\lg {{K}_{n}}$ | $\lg {{k}_{n}}$ | $\lg k_{n}^{'}$ | ${{E}_{n}},$ кДж/моль |
|---|---|---|---|---|---|---|---|---|
| 1. Комплекс CeOHOx+: ${{c}_{{{\text{M}}~}}} = 2.98 \times {{10}^{{ - 3}}},$${{c}_{{\text{R}}}} = 1.65 \times {{10}^{{ - 3}}}$ моль/л | ||||||||
| 0.46 0.55 0.65 0.72 0.98 1.22 1.34 1.46 |
–2.36 –2.34 –2.24 –2.21 –2.19 –2.19 –2.17 –2.14 |
0.12 0.19 0.24 0.29 0.36 0.55 0.64 0.74 |
2.54 2.74 2.81 2.87 3.15 3.28 3.41 3.80 |
7.71 7.76 7.70 7.65 7.82 7.67 7.53 7.74 |
2.34 2.25 2.29 2.21 2.41 2.15 2.16 2.32 |
–1.73 –1.75 –1.72 –1.72 –1.73 –1.73 –1.75 –1.74 |
–2.27 –2.30 –2.24 –2.24 –2.27 –2.27 –2.30 –2.27 |
83.7 83.1 83.4 85.1 83.7 83.7 83.1 83.5 |
| 2. Комплекс ${\text{CeOHOx}}_{2}^{ - }$: ${{c}_{{{\text{M}}~}}} = 1.4 \times {{10}^{{ - 3}}}$, ${{c}_{{\text{R}}}} = 3.3 \times {{10}^{{ - 3}}}$ моль/л | ||||||||
| 0.35 0.50 0.58 0.67 0.91 1.38 1.50 1.62 1.68 |
–2.79 –2.59 –2.49 –2.47 –2.43 –2.33 –2.29 –2.20 –2.19 |
0.14 0.21 0.25 0.28 0.33 0.52 0.64 0.79 0.84 |
4.64 4.98 5.17 5.29 5.47 6.27 6.61 7.27 7.40 |
14.91 14.94 14.97 14.96 14.95 14.94 14.82 14.97 14.96 |
4.08 4.14 4.17 4.77 4.15 4.19 4.05 4.11 4.04 |
–1.72 –1.69 –1.68 –1.70 –1.69 –1.75 –1.76 –1.70 –1.72 |
–2.52 –2.40 –2.47 –2.48 –2.48 –2.53 –2.54 –2.49 –2.45 |
83.3 84.0 82.6 84.0 82.6 83.6 82.3 82.2 82.6 |
* Определено при значениях $I = 2$, $T = 292.0$ K, $T{\kern 1pt} '$ $ = 282.1$ K, ${{\lambda }}~ = 400$ нм, $l = 1$ см. Примечание. $z = 2,$ $~\lg {{{{\beta }}}_{1}} = ~\,7.70 \pm 0.09,$ $~\lg {{K}_{1}} = 2.31 \pm 0.10,$ $~\lg {{k}_{1}} = - 1.73 \pm 0.07,$ $\lg k_{1}^{'} = - 2.27 \pm 0.02,$ ${{E}_{1}} = 83.60 \pm 0.60$ кДж/моль (1); $z = 4,$ $~\lg {{{{\beta }}}_{2}} = \,~14.93 \pm 0.05,$ $~\lg {{K}_{2}} = 4.12 \pm 0.05,$ $\lg {{k}_{2}} = - 1.71 \pm 0.03,$ $\lg k_{2}^{'} = - 2.48 \pm 0.04,$ ${{E}_{2}} = 83.00 \pm 0.70$ кДж/моль (2).
Таблица 2.
Кинетические, оптические и термодинамические характеристики промежуточных комплексов CeOHOx$_{n}^{{3\, - \,2n}},$ n = 1 (1), n = 2 (2), определенные методом ${{\dot {D}}^{0}},{{D}^{0}}{\text{ - pH}}$ при избытке церия(IV) (1), избытке H2Ox (2)*
| ${{10}^{3}} \times {{\dot {D}}^{0}}$, $~{{с}^{{ - 1}}}$ | $10{{D}^{0}}$ | pH | $\lg {{\bar {\beta }}}_{n}^{{{\text{ef}}}}$ | $\lg f_{2}^{n}$ | $\lg {{{{\bar {\beta }}}}_{n}}$ | $\lg {{\bar {K}}_{n}}$ | $\lg {{{{\bar {\varepsilon }}}}_{n}}$ | $\lg {{\bar {k}}_{n}}$ |
|---|---|---|---|---|---|---|---|---|
| 1. Комплекс CeOHOx+: ${{c}_{{{\text{M}}~}}} = 2.98 \times {{10}^{{ - 3}}},$${{c}_{{\text{R}}}} = 1.65 \times {{10}^{{ - 3}}}$ моль/л | ||||||||
| –4.42 –4.61 –5.80 –6.20 –6.41 –6.52 –6.73 –7.20 |
2.36 2.34 2.24 2.21 2.19 2.19 2.17 2.14 |
0.12 0.19 0.24 0.29 0.36 0.55 0.64 0.74 |
2.56 2.70 2.89 2.90 3.08 3.27 3.40 3.90 |
5.08 4.98 4.90 4.83 4.74 4.34 4.11 3.80 |
7.64 7.68 7.79 7.73 7.82 7.61 7.51 7.70 |
2.34 2.32 2.41 2.31 2.36 2.17 2.12 2.42 |
2.46 2.49 2.48 2.48 2.42 2.46 2.48 2.48 |
–1.75 –1.78 –1.77 –1.77 –1.71 –1.75 –1.77 –1.77 |
| 2. Комплекс ${\text{CeOHOx}}_{2}^{ - }$: ${{c}_{{{\text{M}}~}}} = 1.4 \times {{10}^{{ - 3}}},$${{c}_{{\text{R}}}} = 3.3 \times {{10}^{{ - 3}}}$ моль/л | ||||||||
| –1.63 –2.60 –3.20 –3.42 –3.73 –4.71 –5.09 –6.31 –6.40 |
2.31 2.50 2.94 2.99 3.13 3.26 3.32 3.48 3.52 |
0.14 0.21 0.25 0.28 0.33 0.52 0.64 0.79 0.84 |
4.68 9.97 9.80 9.67 9.48 8.67 8.21 7.72 7.56 |
10.2 4.90 5.15 5.25 5.49 6.29 6.61 7.28 7.43 |
14.88 14.87 14.95 14.92 14.97 14.96 14.82 14.98 14.99 |
4.17 4.21 4.19 4.17 4.21 4.17 4.11 4.14 4.11 |
2.49 2.35 2.48 2.47 2.48 2.45 2.44 2.41 2.43 |
–1.79 –1.66 –1.79 –1.78 –1.79 –1.77 –1.75 –1.72 –1.74 |
* Определено при значениях $I = 2$, $T = 292.0$ K, ${{\lambda }}~ = 400$ нм, $l = 1$ см. Примечание. $z = 2,$ $~\lg {{{{\bar {\beta }}}}_{1}} = ~\,7.69 \pm 0.10,$ $\lg {{\bar {K}}_{1}} = 2.31 \pm 0.11,$ $\lg {{{{\bar {\varepsilon }}}}_{1}} = 2.47 \pm 0.02,$ $\lg {\text{\;}}{{\bar {k}}_{1}} = - 1.76 \pm 0.02$ (1), $z = 4,$ $~\lg {{{{\bar {\beta }}}}_{2}} = ~\,14.91 \pm 0.05,$ $\lg {{\bar {K}}_{2}} = 4.16 \pm 0.04,$ $\lg {{{{\bar {\varepsilon }}}}_{2}} = 2.44 \pm 0.04,$ $\lg {\text{\;}}{{\bar {k}}_{2}} = - 1.75 \pm 0.04$ (2).
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
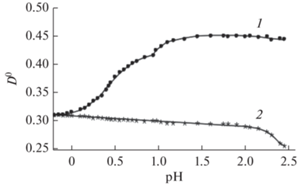
На рис. 1 показана эволюция спектра поглощения системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox в момент смешения реагентов с увеличением начальной концентрации щавелевой кислоты при фиксированном значении pH растворов. Наличие в спектрах поглощения системы изобестической точки (λmax = 298 нм) указывает на возможность образования в ней в начальный момент как минимум двух видов промежуточных соединений (N ≥ 2). Анализ диаграмм свойство–состав в рамках модифицированного метода изомолярных серий (рис. 2) подтверждает результаты спектрофотометрических измерений. Как видно из рис. 2, положение экстремума на оси состава соответствует образованию в системе в области рН ≤ 1.08 промежуточного комплекса M(H2 −xOx)$_{n}^{{q\, - \,nx}}$ c мольным соотношением M : R = 1 : 1 (y = 0.5, n = 1) и доминированию в системе при рН ≥ 1.5 комплекса с мольном соотношением M : R = 1 : 2 (y = 0.67, n = 2). Ступенчатый характер диаграммы ${{D}^{0}}{\kern 1pt} - {\kern 1pt} {\text{pH}}$ (рис. 3) также свидетельствует о присутствии в системе двух комплексов (N = 2). Результаты прямого определения состава комплексов M(H2 − xOx)$_{n}^{{q\, - \,nx}}$ (n = 1, 2) по диаграммам свойство–состав согласуются с косвенными данными кинетических исследований об образовании в процессе окисления церием(IV) щавелевой кислоты двух интермедиатов с соотношениями M : R = 1 : 1 и 1 : 2 [43]. Отметим, что гипотезы о механизмах RMech(I), RMech(II), RMech(IV) противоречат полученным результатам установления числа и состава указанных комплексов, что свидетельствует в пользу RMech(Ш) как наиболее вероятного механизма церий(IV)-оксалатной реакции в условиях проведенных экспериментов.
Рис. 1.
Спектры поглощения системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox в момент ${{\tau }} = 0$ при I = 2, pH 2.8, значениях cM = 7.9 × × 10−5 моль/л и значениях cR, равных 2.0 × 10⁻⁴ (1), 4.0 × × 10−4 (2), 6.0 × 10⁻⁴ (3), 8.0 × 10⁻⁴ моль/л (4).
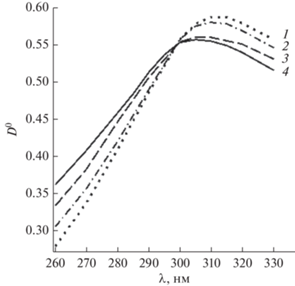
Рис. 2.
Диаграммы ${{\Delta }}{{D}^{0}}$–состав для изомолярных серий растворов системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox (cM + R = = 3.3 × 10⁻³ моль/л, I = 2, T = 295.5 K, λ = 400 нм; y – мольная доля H2Ox) при рН 1.08 (1) и 1.50 (2).
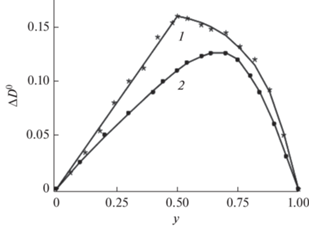
Рис. 3.
Диаграммы: D0 –pH (1), DM–pH (2) для системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox при cM = cR = 1.65 × 10⁻³ моль/л, I = 2, T = 292 K, λ = 400 нм.
Число протонов (z = xn), вытесненных из молекул щавелевой кислоты в процессе комплексообразования при установлении предравновесий
(V)
$\begin{gathered} {{{\text{M}}}^{{q + }}} + n{{{\text{H}}}_{2}}{\text{Ox}}{\text{\;}}\mathop \rightleftharpoons \limits^{{{K}_{n}},{{{\overline {~K} }}_{n}}} {\text{M}}({{{\text{H}}}_{{2\, - \,x}}}{\text{Ox}})_{n}^{{q\, - \,nx}} + \\ + \,\,xn{{{\text{H}}}^{ + }},\,\,n\,\,~ = ~\,\,1,\,~\,2, \\ \end{gathered} $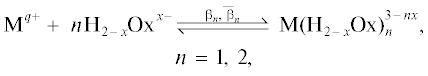
(1)
$\begin{gathered} {{K}_{n}} = {{\beta }}_{n}^{{{\text{ef}}}}{{\left[ {{{{\text{H}}}^{ + }}} \right]}^{{xn}}},\,\,{{{\bar {K}}}_{n}} = {{\bar {\beta }}}_{n}^{{{\text{ef}}}}{{\left[ {{{{\text{H}}}^{ + }}} \right]}^{{xn}}}, \\ {{{{\beta }}}_{n}} = {{\beta }}_{n}^{{{\text{ef}}}}f_{x}^{n},\,\,{{{{{\bar {\beta }}}}}_{n}} = {{\bar {\beta }}}_{n}^{{{\text{ef}}}}f_{x}^{n}, \\ \end{gathered} $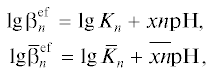
(3)
$\begin{gathered} {{\beta }}_{n}^{{{\text{ef}}}} = c_{n}^{0}{\text{/}}\left[ {\left( {{{c}_{{\text{M}}}} - c_{n}^{0}} \right){{{\left( {{{c}_{{\text{R}}}} - c_{n}^{0}} \right)}}^{n}}} \right],{{\bar {\beta }}}_{n}^{{{\text{ef}}}} = \hfill \\ = \bar {c}_{n}^{0}{\text{/}}\left[ {\left( {{{c}_{{\text{M}}}} - \bar {c}_{n}^{0}} \right){{{\left( {{{c}_{{\text{R}}}} - \bar {c}_{n}^{0}} \right)}}^{n}}} \right]. \hfill \\ \end{gathered} $В качестве формы присутствия церия(IV) в исследуемых комплексах согласно ряду работ ([49, 50] и др.) была принята моногидроксоформа CeOH(SO4)$_{3}^{{3 - }}$ (далее, до уравнения (8) используем аббревиатуру CeOH3+). Как следует из анализа зависимости (2), ион CeOH3+ вытесняет из каждой молекулы щавелевой кислоты при образовании комплексов CeOH(H2 − xOx)$_{n}^{{3\, - \,nx}}$ (n = 1, 2) по два протона (x = 2; рис. 4, кривые 1, 2; табл. 1, 2). Таким образом, предравновесия (V), (VI), устанавливающиеся в момент смешения реагентов, могут быть записаны в виде:
(VII)
$\begin{gathered} {\text{CeO}}{{{\text{H}}}^{{3 + }}} + n{{{\text{H}}}_{2}}{\text{Ox\;}}\mathop \rightleftharpoons \limits^{{{K}_{n}}} {\text{CeOH}}({\text{Ox}})_{n}^{{3\, - \,2n}} + \\ + \,\,2n{{{\text{H}}}^{ + }},\,\,n = 1,\,\,~2,~~~ \\ \end{gathered} $(VIII)
$\begin{gathered} {\text{CeO}}{{{\text{H}}}^{{3 + }}} + n{\text{O}}{{{\text{x}}}^{{2 - }}}{\text{\;}}\mathop \rightleftharpoons \limits^{{{{{\beta }}}_{n}}} {\text{CeOH}}({\text{Ox}})_{n}^{{3\, - \,2n}}, \\ n = 1,2. \\ \end{gathered} $Рис. 4.
Диаграммы для системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox при I = 2, T = 292 K, λ = 400 нм: 1 – $\beta _{1}^{{{\text{ef}}}}$–pH (cM = = 2.98 × 10⁻³ моль/л, cR = 1.65 × 10⁻³ моль/л); 2 –$\beta _{2}^{{{\text{ef}}}}$–pH (cM = 1.4 × 10⁻³ моль/л, cR = 3.3 × × 10−3 моль/л); 3 – $ - {{\dot {D}}^{0}}$–$c_{1}^{0}$ (cM = 2.98 × 10⁻³ моль/л, cR = 1.65 × × 10−3 моль/л); 4 – $ - {{\dot {D}}^{0}}$–$c_{2}^{0}$ (cM = 1.4 × × 10−3 моль/л, cR = 3.3 × 10⁻³ моль/л).
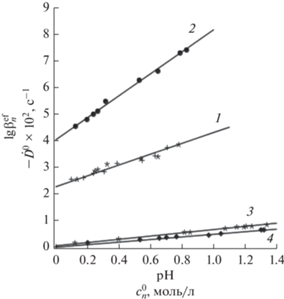
Для исследования редокс-процесса в системе анализ нелинейных зависимостей $ - {{\dot {D}}^{0}} = f\left( {{\text{pH}}} \right)$ дополняли анализом зависимости $ - {{\dot {D}}^{0}} = {{\varphi }}\left( {c_{n}^{0}} \right):$
(4)
$ - {{\dot {D}}^{0}} = A + k_{n}^{{{\text{obs}}}}{{\left( {c_{n}^{0}} \right)}^{{{{n}_{{\text{c}}}}}}} = A + l\varepsilon _{n}^{{{\text{ex}}}}{{k}_{n}}{{\left( {c_{n}^{0}} \right)}^{{{{n}_{{\text{c}}}}}}},\,\,n = 1,\,\,~2,$(IX)
$\begin{gathered} {\text{CeO}}{{{\text{H}}}^{{3 + }}}{\text{\;}} + {\text{\;}}{{{\text{H}}}_{2}}{\text{Ox\;\;}}~{\text{\;}}\mathop \rightleftharpoons \limits^{{{K}_{1}}} {\text{CeOHO}}{{{\text{x}}}^{ + }} + \\ + \,\,2{{{\text{H}}}^{ + }}~\xrightarrow{{{{k}_{1}}}}~{\text{C}}{{{\text{е}}}^{{3 + }}}{\text{\;}} + {{{\text{H}}}_{2}}{\text{O}}\,\,{\text{ + }}\,\,{\text{HO}}\mathop {\text{x}}\nolimits^\centerdot {\text{\;}}\,{\text{,}} \\ \end{gathered} $(X)
$\begin{gathered} {\text{CeO}}{{{\text{H}}}^{{3 + }}} + {\text{\;}}2{{{\text{H}}}_{2}}{\text{Ox\;\;}}\mathop \rightleftharpoons \limits^{{{K}_{2}}} {\text{\;CeOHOx}}_{2}^{ - } + \\ + \,\,4{{{\text{H}}}^{ + }}\xrightarrow{{{{k}_{2}}}}~~{\text{C}}{{{\text{е}}}^{{3 + }}} + {{{\text{H}}}_{2}}{\text{O}} + {\text{\;HO}}{{{\text{x}}}^{\centerdot }}{\text{\;}}\, + {\text{\;}}{{{\text{H}}}_{2}}{\text{Ox}}.{\text{\;}} \\ \end{gathered} $Рис. 5.
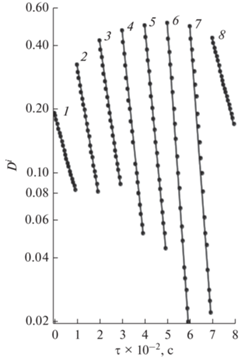
Кинетические кривые для системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox (cM + R = 6.5 × 10⁻³ моль/л, I = 2, T = = 282.5 K, λ = 400 нм, pH 0.62 в полулогарифмических координатах (τi+ 1 – τi = 5 c, i = 1, …, 20).
Концентрационные константы ${{K}_{n}},$ ${{{{\beta }}}_{n}}$ (n = 1, 2)
(5)
$\begin{gathered} {{K}_{n}} = \frac{{\left[ {{\text{CeOHO}}{{{\text{x}}}_{n}}} \right]{{{[{\text{H}}]}}^{{2n}}}}}{{\left[ {{\text{CeOH}}} \right]{{{[{{{\text{H}}}_{2}}{\text{Ox}}]}}^{n}}}}{\text{ = }}\,{{\beta }}_{n}^{{{\text{ef}}}}{{[{\text{H}}]}^{{{\text{2}}n}}}, \hfill \\ {{{{\beta }}}_{n}} = \frac{{\left[ {{\text{CeOHO}}{{{\text{x}}}_{n}}} \right]}}{{\left[ {{\text{CeOH}}} \right]{{{[{{{\text{H}}}_{2}}{\text{Ox}}]}}^{n}}}}{\text{ = }}\,{{\beta }}_{n}^{{{\text{ef}}}}{{f}_{x}}^{n}, \hfill \\ \end{gathered} $Расчет величин логарифмов констант скорости внутримолекулярного редокс-распада первого порядка по комплексу проводили методами ${{D}^{0}},{{\dot {D}}^{0}}{\text{ - pH,}}$ ${{\dot {D}}^{0}},{{D}^{0}}{\text{ - pH}}$ в соответствии с уравнениями
(5)
$\begin{gathered} \lg {{k}_{n}} = \lg k_{n}^{{{\text{obs}}}} - \lg \left( {l\varepsilon _{n}^{{{\text{ex}}}}} \right), \\ \lg k_{n}^{{{\text{obs}}}} = \lg \left( { - {{{\dot {D}}}^{0}}} \right) - \lg c_{n}^{0}, \\ \end{gathered} $(6)
$\begin{gathered} \lg ~{{{\bar {k}}}_{n}} = \lg {{\left( {k_{n}^{{{\text{obs}}}}} \right)}^{{{\text{ex}}}}} - \lg \left( {l{{{{{\bar {\varepsilon }}}}}_{n}}} \right), \\ \lg {{\left( {k_{n}^{{{\text{obs}}}}} \right)}^{{{\text{ex}}}}} = \lg \dot {D}_{\infty }^{0} - \lg {{c}_{{\text{M}}}}. \\ \end{gathered} $(7)
${{E}_{n}} = 2.303{\text{R}}\left( {\lg k_{n}^{'} - \lg {{k}_{n}}} \right)T{\kern 1pt} 'T{\text{/}}\left( {T{\kern 1pt} ' - T} \right)$Как видно из табл. 1, 2, рассчитанные методами ${{D}^{0}},{{\dot {D}}^{0}}{\text{ - pH}}$ и ${{\dot {D}}^{0}},{{D}^{0}}{\text{ - pH}}$ значения $\lg {{k}_{n}},~$ $\lg ~{{\bar {k}}_{n}}$ хорошо согласуются между собой. Определенные независимым методом наискорейшего градиентного спуска [51] при pH 1.12, ${{c}_{{{\text{M}}~}}} = 2.5 \times {{10}^{{ - 3}}}$ моль/л, ${{c}_{{\text{R}}}} = 5.0 \times {{10}^{{ - 3}}}$ моль/л величины $\lg {{k}_{1}} = - 1.74$, $\lg {{k}_{2}} = - 1.72$ подтверждают полученные для комплексов ${\text{CeOHOx}}_{n}^{{3\, - \,2n}}$ усредненные значения логарифмов констант скорости $\overline {\lg {{k}_{1}}} $ = −1.75 ± 0.05, $\overline {\lg {{k}_{2}}} $ = −1.73 ± 0.03. Величины $\lg {{k}_{n}}$ для обоих промежуточных комплексов близки друг к другу, как и соответствующие величины аррениусовской энергии активации ${{E}_{1}}$ = 83.60 ± 0.60 кДж/моль, ${{E}_{2}}$ = 83.00 ± 0.70 кДж/моль (табл. 1). Порядок значений энергии активации, согласно [52], типичен для окисления церием(IV) органических кислот в БЖ-реакции. Близость между собой значений $\lg {{k}_{n}}$ (n = 1, 2) комплексов ${\text{CeOHOx}}_{n}^{{3\, - \,2n}}$ (рис. 6, линия 1) согласуется с близостью значений $\lg {{k}_{n}}$ моно- (n = = 1, z = nx = 2) и бискомплексов (n = 2, z = nx = 4) церия(IV) c лимонной кислотой CeOHCitr$_{n}^{{3\, - \,2n}}$ (n = 1, 2) [53], а также близостью последних к значениям $\lg {{k}_{1}}$ комплексов CeOHHk−xR3 −x c α-оксикарбоновыми кислотами, проявляющими при комплексообразовании дентатность выше двух, яблочной H3Malt (х = 3) и винной H4Tart (х = 4) кислотами (рис. 6, линия 2).
Рис. 6.
Эффект независимости lg kn от lg βn для промежуточных комплексов CeOHOx+, ${\text{CeOHOx}}_{2}^{ - }$ (1), а также CeOHQuin+, CeOHCitr+, CeOHLact+, CeOHMalt0, CeOHTart−, CeOHCitr$_{2}^{ - }$ (слева направо) (2), и обратная линейная корреляция между lgk1 и lgβ1 для комплексов CeOHOx+, CeOHMaln+, CeOHQuin+, CeOHCitr+, CeOHLact+, CeOHAlk+ c бидентатными лигандами (слева направо) (3) в сульфатной среде при I = 2, T = 292 K, λ = 400 нм.
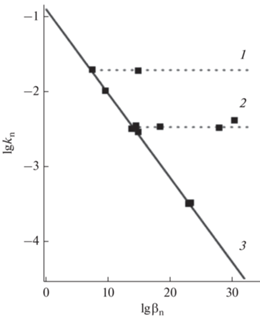
Тогда как для монокомплексов с бидентатными лигандами (х = 2) – анионами щавелевой Ox2−, малоновой Maln2−, лимонной Citr2−, хинной Quin2− карбоновых кислот и предельных многоатомных спиртов Alk2− (глицерина, ксилита, сорбита) – наблюдается обратная линейная корреляционная зависимость между $\lg {{k}_{1}}$ и $\lg {{{{\beta }}}_{1}}$ (рис. 6, линия 3) [38], для монокомплексов с оксикарбоновым кислотами, проявляющими дентатность выше двух (х = 3, 4), а также бискомплексов с лимонной и щавелевой кислотами (z = 4) в сульфатной среде имеет место эффект независимости $\lg {{k}_{n}}$ от $\lg {{{{\beta }}}_{n}}$ (рис. 6, линии 1, 2).
Данный эффект можно объяснить образованием в сульфатной среде смешанолигандных комплексов типа (NH4)rCeOH(SO4)3L$_{n}^{{r\, - \,3\, - \,xn}},$ координационное насыщение внутренней сферы которых достигается уже при z = 2 (т.к. координационное число церия(IV) равно девяти [54]). Функциональные группы лигандов (или же сами лиганды при n > 1), остающиеся во внешней сфере комплексов, по-видимому, уже не влияют на скорость внутрисферного переноса электрона в комплексе. Вероятно, именно общим строением внутренней координационной сферы промежуточных комплексов, в которой происходит внутрисферный электронный перенос, можно объяснить независимость его скорости от числа функциональных групп лигандов, остающихся во внешней сфере комплексов при z > 2, как в случае комплекса ${\text{CeOHOx}}_{2}^{ - }$ (рис. 6, линия 1), так и комплексов с α-оксикабоновыми кислотами (рис. 6, линия 2). Выявленный эффект можно рассматривать как признак внутрисферного механизма переносе электрона в указанных комплексах.
Таким образом, полученные в работе результаты позволяют записать начальные стадии изучаемой церий(IV)-оксалатной реакции, протекающие по двум параллельным путям, в виде схемы:
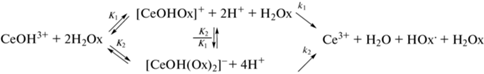
Общее уравнение начальной скорости окисления церием(IV) щавелевой кислоты с двумя промежуточными комплексами, обладающими приблизительно одинаковой реакционной способностью, с учетом комплексообразования c анионами фона в изученном интервале pH сульфатной среды может быть представлено, согласно (VII), (VIII), (3)−(5), в виде:
(8)
$\begin{gathered} - \frac{{\partial {{c}_{M}}}}{{\partial \tau }} = \left( {{{k}_{1}}{{K}_{1}} + {{k}_{2}}{{K}_{2}}\left[ {{{H}_{2}}Ox} \right]{{{\left[ {{{H}^{ + }}} \right]}}^{{ - 2}}}} \right) \times \,\,[CeOH(S{{O}_{4}})_{3}^{{3 - }}]\left[ {{{H}_{2}}Ox} \right]{{\left[ {{{H}^{ + }}} \right]}^{{ - 2}}} = \\ = \left( {{{k}_{1}}{{\beta }}_{1}^{{{\text{ef}}}} + {{k}_{2}}{{\beta }}_{2}^{{{\text{ef}}}}\left[ {{{{\text{H}}}_{2}}{\text{Ox}}} \right]} \right)\left[ {{\text{CeOH}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{3 - }}} \right]\left[ {{{{\text{H}}}_{2}}{\text{Ox}}} \right] = \\ ~ = {{k}^{{{\text{ef}}}}}\left[ {{\text{CeOH}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{3 - }}} \right]\left[ {{\text{O}}{{{\text{x}}}^{{2 - }}}} \right] = \left( {{{k}_{1}}{{{{\beta }}}_{1}} + {{k}_{2}}{{{{\beta }}}_{2}}\left[ {{\text{O}}{{{\text{x}}}^{{2 - }}}} \right]{{{\left[ {{{{\text{H}}}^{ + }}} \right]}}^{{ - 2}}}} \right) \times \\ \times \left[ {{\text{CeOH}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{3 - }}} \right]\left[ {{\text{O}}{{{\text{x}}}^{{2 - }}}} \right]. \\ \end{gathered} $Оно может быть записано в форме, в явном виде учитывающей основные предравновесия, быстро устанавливающиеся в системе в момент смешения реагентов:
(9)
$\begin{gathered} - \frac{{\partial {{c}_{M}}}}{{\partial \tau }} = \left\{ {\left( {{{k}_{1}}{{\beta }_{1}} + {{k}_{2}}{{\beta }_{2}}\frac{{[O{{x}^{{2 - }}}]}}{{1 + {{B}_{1}}[H] + {{B}_{2}}{{{[H]}}^{2}}}}} \right)} \right. \times \\ \times \,\,\frac{{{{\kappa }_{{1S{{O}_{4}}}}}{{\kappa }_{{2S{{O}_{4}}}}}{{\kappa }_{{3S{{O}_{4}}}}}{{\beta }_{{1h}}}{{K}_{w}}[{{H}_{2}}O]}}{{(1 + {{B}_{1}}[H] + {{B}_{2}}{{{[H]}}^{2}})[H]}}{{\left. {\left( {\frac{{{{c}_{{S{{O}_{4}}}}}}}{{1 + {{B}_{{1S{{O}_{4}}}}}[H]}}} \right)} \right\}}^{3}}\, \times \\ \times \,\,[C{{e}^{{4 + }}}][O{{x}^{{2 - }}}]. \\ \end{gathered} $Ассоциированная с кинетическим уравнением (9) детальная схема и модель начальных стадий процесса могут быть описаны совокупностью уравнений (XII)–(XXIII):
(XII)
${{{\text{H}}}_{2}}{\text{O}}\mathop \rightleftharpoons \limits^{{{K}_{{\text{w}}}}} {{{\text{H}}}^{ + }} + {\text{O}}{{{\text{H}}}^{ - }},\,\,p{{K}_{{\text{w}}}} = 15.74,$(XIII)
${\text{SO}}_{4}^{{2 - }} + {{{\text{H}}}^{ + }}\mathop \rightleftharpoons \limits^{{{B}_{{1{\text{s}}{{{\text{o}}}_{4}}}}}} {\text{HSO}}_{4}^{ - },\,\,\lg {{B}_{{1{\text{s}}{{{\text{o}}}_{4}}}}} = 1.00,$(XIV)
${\text{O}}{{{\text{x}}}^{{2 - }}} + {{{\text{H}}}^{{ + {\text{\;}}}}}{\text{\;}}\mathop \rightleftharpoons \limits^{{{B}_{1}}} {\text{HO}}{{{\text{x}}}^{ - }},{\text{\;lg}}{{B}_{1}} = 3.87,$(XV)
${\text{O}}{{{\text{x}}}^{{2 - }}} + 2{{{\text{H}}}^{{ + {\text{\;\;}}}}}\mathop \rightleftharpoons \limits^{{{B}_{2}}} {{{\text{H}}}_{2}}{\text{Ox, }}\lg {{B}_{2}} = 5.35,$(XVI)
$\begin{gathered} {\text{C}}{{{\text{e}}}^{{4 + }}} + {\text{SO}}_{4}^{{2 - }}\mathop \rightleftharpoons \limits^{{{\kappa }_{{1{\text{s}}{{{\text{o}}}_{4}}}}}} {\text{\;CeSO}}_{4}^{{2 + }}, \\ \lg {{\kappa }_{{1{\text{s}}{{{\text{o}}}_{4}}}}} = {\text{ }}4.54, \\ \end{gathered} $(XVII)
$\begin{gathered} {\text{CeSO}}_{4}^{{2 + }} + {\text{SO}}_{4}^{{2 - }}\mathop \rightleftharpoons \limits^{{{\kappa }_{{2{\text{s}}{{{\text{o}}}_{4}}}}}} ~\,{\text{Ce}}{{({\text{S}}{{{\text{O}}}_{4}})}_{2}},\,\, \\ \lg {{\kappa }_{{2{\text{s}}{{{\text{o}}}_{4}}}}} = 2.30, \\ \end{gathered} $(XVIII)
$\begin{gathered} {\text{Ce}}{{({\text{S}}{{{\text{O}}}_{4}})}_{2}} + {\text{SO}}_{4}^{{2 - }}\mathop \rightleftharpoons \limits^{{{\kappa }_{{3{\text{s}}{{{\text{o}}}_{4}}}}}} ~\,{\text{Ce}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{2 - }},\,\, \\ \lg {{\kappa }_{{3{\text{s}}{{{\text{o}}}_{4}}}}} = 1.30, \\ \end{gathered} $(XIX)
$\begin{gathered} {\text{Ce}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{2 - }} + {\text{O}}{{{\text{H}}}^{ - }}\mathop \rightleftharpoons \limits^{{{{{\beta }}}_{{1{\text{h}}}}}} \,~{\text{CeOH}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{3 - }}{\text{,}} \\ \lg {{{{\beta }}}_{{1{\text{h}}}}} = {\text{ }}13.90, \\ \end{gathered} $(XX)
$\begin{gathered} {\text{CeOH}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{3 - }} + {\text{O}}{{{\text{x}}}^{{2 - }}}\mathop \rightleftharpoons \limits^{{{{{\beta }}}_{1}}} \\ \rightleftharpoons {\text{CeOH}}{{({\text{S}}{{{\text{O}}}_{4}})}_{3}}{\text{O}}{{{\text{x}}}^{{5 - }}},\,\,\,\,\lg {{{{\beta }}}_{1}} = 7.70, \\ \end{gathered} $(XXI)
$\begin{gathered} {\text{CeOH}}{{({\text{S}}{{{\text{O}}}_{4}})}_{3}}{\text{O}}{{{\text{x}}}^{{5 - }}}~\xrightarrow{{{{k}_{1}}}}{\text{Ce}}({\text{S}}{{{\text{O}}}_{4}})_{2}^{ - }{\text{\;}} + \\ + \,\,{\text{PRODUCTS,}}\,\,\,\,\lg {{k}_{1}} = - 1.75, \\ \end{gathered} $(XXII)
$\begin{gathered} {\text{CeOH}}({\text{S}}{{{\text{O}}}_{4}})_{3}^{{3 - }} + 2{\text{O}}{{{\text{x}}}^{{2 - {\text{\;\;\;}}}}}\mathop \rightleftharpoons \limits^{{{{{\beta }}}_{2}}} \\ \rightleftharpoons \,\,~{\text{CeOH}}{{({\text{S}}{{{\text{O}}}_{4}})}_{3}}{\text{Ox}}_{2}^{{7 - }},\,\,\,\,\lg {{{{\beta }}}_{2}} = 14.92, \\ \end{gathered} $(XXIII)
$\begin{gathered} {\text{CeOH}}{{({\text{S}}{{{\text{O}}}_{4}})}_{3}}{\text{Ox}}_{2}^{{7 - }}\xrightarrow{{{{k}_{2}}}}{\text{Ce}}({\text{S}}{{{\text{O}}}_{4}})_{2}^{ - }{\text{\; + }} \\ {\text{ + }}\,\,{\text{PRODUCTS,}}~{\text{\;}}\,\,\,\,{\text{lg}}{{k}_{2}} = - 1.73. \\ \end{gathered} $Представленную выше химическую модель с рассчитанными параметрами можно рассматривать
как количественную модель начальных стадий исследуемого редокс-процесса и применять
ее для решения обратных задач приведенных выше химических равновесий и кинетики, таких
как тестирование предложенной модели, построение диаграмм выхода частиц и др. Табл. 3 демонстрирует один из примеров такого тестирования. Значения невязок, представленные
в таблице, показывают хорошее соответствие расчетных и экспериментальных данных для
системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox. С помощью программы “Выход комплекса” [48], использования найденных значений констант устойчивости церий(IV)-оксалатных комплексов
($\lg {{{{\beta }}}_{1}} = 7.70,$ $\lg {{{{\beta }}}_{2}} = 14.92$) и констант протонизации щавелевой кислоты ($\lg {{B}_{1}} = 3.87$, $\lg {{B}_{2}} = 5.35$) в работе были вычислены выходы ${{\alpha }}_{n}^{0}$ ($n = 0,{\text{\;}}1,~\,2$) основных форм церия(IV) CeOH3+, CeOHOx+, ${\text{CeOHOx}}_{2}^{ - }$ для системы Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox (рис. 7) в условиям, наиболее часто создаваемых для проведения БЖ-реакции со щавелевой кислотой
(1 M H2SO4 [25$ - $29], 3 M H2SO4 [20], ${{c}_{{{\text{R}}~}}} \leqslant {\text{\;}}$0.5 моль/л). Рис. 7 подтверждает схему (XI)
и может свидетельствовать о том, что в условиях БЖ-реакции процесс окисления щавелевой
кислоты также реализуется с участием двух интермедиатов, ${\text{CeOHOx}}_{2}^{ + }$ и ${\text{CeOHOx}}_{2}^{ - }$  при рН около −0.3; ${{\alpha }}_{1}^{0} > {{\alpha }}_{2}^{0}$ при рН приблизительно от −0.7 до −0.8) [20].
Таблица 3.
Значения невязок Δi между экспериментальными Di и рассчитанными (Di)cal значениями оптической плотности в системе Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox*
| ${{{{\tau }}}^{i}},~с$ | ${{D}^{i}}$ | ${{({{D}^{i}})}^{{{\text{cal}}}}}$ | ${{\Delta }^{i}}$ |
|---|---|---|---|
| 0 05 10 15 20 25 30 35 40 45 50 55 60 65 70 75 80 85 90 |
0.650 0.601 0.560 0.482 0.442 0.400 0.365 0.328 0.299 0.269 0.245 0.225 0.203 0.183 0.163 0.147 0.132 0.115 0.102 |
0.660 0.590 0.550 0.490 0.440 0.400 0.360 0.330 0.300 0.270 0.250 0.220 0.200 0.180 0.170 0.140 0.125 0.115 0.103 |
0.010 –0.011 –0.010 0.008 –0.002 –0.000 –0.005 0.002 0.001 0.001 0.005 –0.005 –0.003 –0.003 0.007 –0.007 –0.007 –0.000 0.002 |
Рис. 7.
Диаграмма выхода частиц: CeOH3+ (1), ${\text{CeOHOx}}_{2}^{ + }$ (2), ${\text{CeOHOx}}_{2}^{ - }$ (3) в системе Ce4+–${\text{SO}}_{4}^{{2 - }}$–H2Ox при cR = 0.3 моль/л, I = 2.
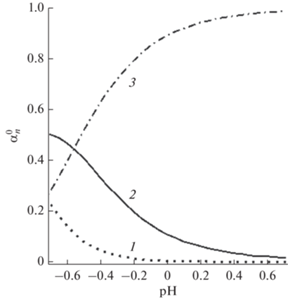
Заметим, что тогда как выход значительно более термодинамически устойчивых комплексов с α-оксикарбоновыми кислотами (прежде всего, с лимонной кислотой, CeOHCitr$_{n}^{{3\, - \,2n}},$ n = 1, 2) в условиях БЖ-реакции пренебрежимо мал, что практически исключает их участие в механизме окисления оксикарбоновых кислот в этих условиях [53], свидетельствуя в пользу свободно-радикального механизма RMech(I), выход сравнительно малоустойчивых комплексов церия(IV) с дикарбоновыми кислотами (прежде всего, со щавелевой кислотой) достигает в условиях БЖ-реакции высоких значений ($\mathop \sum \nolimits_{n = 1}^2 {{\alpha }}_{n}^{0}~~$≈ 0.98), и образование церий(IV)-оксалатных интермедиатов CeOHOx$_{n}^{{3\, - \,2n}}$, n = 1, 2 (механизм RMech(III)) следует учитывать при более детальном описании “органической части” БЖ-реакции с участием сульфата церия(IV) и щавелевой кислоты.
ЗАКЛЮЧЕНИЕ
Таким образом, из указанных четырех гипотетических механизмов окисления сульфатом церия(IV) щавелевой кислоты полученным результатам исследования церий(IV)-оксалатной реакции соответствует механизм типа RMech(III) с двумя промежуточными комплексами, обладающими следующими экспериментально определенными стехиометрией, термодинамическими и кинетическими параметрами: ${\text{CeOHOx}}_{2}^{ + }$ ($\lg {{K}_{1}} = 2.31,$ $\lg {{{{\beta }}}_{1}} = \,~7.70,$ $~\lg {{k}_{1}} = - 1.75,\,\,~{{E}_{1}} = 83.60$ кДж/моль); ${\text{CeOHOx}}_{2}^{ - }$ $\left( {\lg } \right.{{K}_{2}} = 4.14,$ $\lg {{{{\beta }}}_{2}} = \,~14.92,$ lg k2 = –1.73 $ \pm $ $ \pm $ 0.06, ${{E}_{2}} = 83.00 \pm 0.70$ кДж/моль). Механизмы RMech(I), RMech(II), RMech(IV) могут быть в данном случае исключены из рассмотрения.
Обнаруженный эффект близости реакционной способности обоих интермедиатов в сульфатной среде может быть следствием сходства строения их внутренних координационных сфер (см. выше), а также внутрисферного механизма переноса электрона в обоих промежуточных комплексах, на скорость которого анионы внешней координационной сферы комплексов практически не влияют. Эффект специфичен для сульфатной среды и подтверждается в ней на примере целой группы комплексов церия(IV) с органическими соединениями (рис. 6, линия 2).
Показано, что идентифицированные интермедиаты определяют два параллельных мономолекулярных пути церий(IV)-оксалатной реакции в исследованном интервале pH (схема ХI ); рассмотрено общее уравнение скорости (9) церий(IV)-оксалатной реакции, соответствующее совокупности уравнений (XII)–(XXIII); вычислены неизвестные термодинамические и кинетические параметры реакционной модели (XII)–(XXIII); c использованием полученных параметров рассчитана диаграмма выходов основных форм церия(IV) в условиях, обычно создаваемых для проведения БЖ-реакции (рис. 7), которая согласуется со схемой (ХI) .
Таким образом, в общем случае для реакций указанного класса подход позволяет:
– экспериментально определить стехиометрию модели на основе определения числа (N), стехиометрии (n, x) промежуточных комплексов и числа определяемых ими реакционных путей $\left( {N{\kern 1pt} '} \right);$
– вычислить ее неизвестные термодинамические и кинетические параметры;
– создать количественную модель процесса (QMod) с рассчитанными параметрами;
– вывести общее уравнение скорости процесса (REq) на основе совокупности уравнений, описывающих быстрое установление предравновесий в системе в момент смешения реагентов, и последующий лимитирующий скорость реакции неравновесный процесс;
– делать выводы о соответствующем наиболее вероятном реакционном механизме (RMech) на основе полученной информации об интермедиатах и реакционных путях процесса.
Схематически данную процедуру исследования (с использованием кинетически расширенных термодинамических методов ${{D}^{0}},\,\,{{\dot {D}}^{0}}{\text{ - }}y~$ и ${{D}^{0}},\,\,{{\dot {D}}^{0}}{\text{ - pH}}$) можно представить как последовательность решения двух обобщенных обратных задач, $ - {\mathbf{I}}~~{\text{и}}$ $ - {\mathbf{II}}$ (физико-химических методов исследования [55], $ - {\mathbf{I}} = \left( { - {\text{I}}, - {{\bar {I}}}} \right)~:{{D}^{0}},{{\dot {D}}^{0}} \to c_{n}^{{\text{o}}},$ $\dot {c}_{n}^{{\text{o}}};$ а также химических равновесий и их моделирования, $ - {\mathbf{II}} = \left( { - {\text{II}}, - \overline {{\text{II}}} } \right)~:c_{n}^{{\text{o}}}$, $\dot {c}_{n}^{{\text{o}}} \to {{K}_{n}},~\,{{k}_{n}};{\text{QMod}})$ c подзадачами $ - {{{\mathbf{I}}}_{{1,2}}},$ $ - {\mathbf{I}}{{{\mathbf{I}}}_{{1,2}}})$:
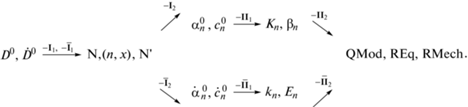
Для кинетических аналогов указанных методов $({{\dot {D}}^{0}},\,\,{{D}^{0}}{\text{ - }}y~$ и ${{\dot {D}}^{0}},\,\,{{D}^{0}}{\text{ - pH)}}$ схема может быть представлена аналогичным образом.
Список литературы
Issa G., Dimitrov M., Ivanova R., Kormunda M., Henych J., Tolasz J., Kovachev D., Tsoncheva T. // Reac. Kinet. Mech. Catal. 2022. V. 135. № 2−3. P. 105.
Dalanta F., Kusworo T.D. // Chem. Eng. J. 2022. V. 434. Article ID 134687.
Матышак В.А., Сильченкова О.Н., Ильичев А.Н., Корчак В.Н. // Кинетика и катализ. 2021. Т. 62. № 3. С. 354. (Matyshak V.A., Sil’chenkova O.N., Ilichev A.N., Korchak V.N. // Kinet. Catal. 2021. V. 62. № 3. P. 404.)
Chen X., Yang H., Au C., Tian S., Xiong Y., Chang Y. // Chem. Eng. J. 2020. V. 390. P. 124480.
Матус Е.В., Шляхтина А.С., Сухова О.Б., Исмагилов И.З., Ушаков В.А., Яшник С.А., Никитин А.П., Bharali P., Керженцев М.А., Исмагилов З.Р. // Кинетика и катализ. 2019. Т. 60. № 2. С. 245. (Matus E.V., Shlyakhtina A.S., Sukhova O.B., Ismagilov I.Z., Ushakov V.A., Yashnik S.A., Nikitin A.P., Bharali P., Kerzhentsev M.A., Ismagilov Z.R. // Kinet. Catal. 2019. V. 60. № 2. P. 221.)
Ye B., Chen Z., Li X., Liu J., Wu Q., Yang C., Hu H., Wang R. // Front. Environ. Sci. Eng. 2019. V. 13. № 6.
Садливская М.В., Михеева Н.Н., Зайковский В.И., Мамонтов Г.В. // Кинетика и катализ. 2019. Т. 60. № 4. С. 464. (Sadlivskaya M.V., Mikheeva N.N., Zaikovskii V.I., Mamontov G.V. // Kinet. Catal. 2019. V. 60. № 4. P. 432.)
Лопатин С.И., Шугуров С.М., Курапова О.Ю. // Журн. общей химии. 2021. V. 91. № 10. С. 1568. (Lopatin S.I., Shugurov S.M., Kurapova O.Y. // Russ. J. Gen. Chem. 2021. V. 91. № 10. P. 2008.)
Zhang J., Wenzel M., Schnaars K., Hennersdorf F., Schwedtmann K., Maerz J., Rossberg A., Kaden P., Kraus F., Stumpf T., Weigand J.J. // Dalton Trans. 2021. V. 50. P. 3550.
Jacobsen J., Wegner L., Reinsch H., Stock N. // Dalton Trans. 2020. V. 49. P. 11396.
Козлова Т.О., Баранчиков А.Е., Иванов В.К. // Журн. неорган. химии. 2021. Т. 66. № 12. С. 1647. (Kozlova T.O., Baranchikov A.E., Ivanov V.K. // Russ. J. Inorg. Chem. 2021. V. 66. № 12. P. 1761.)
Čupić Ž., Lente G. // Reac. Kinet. Mech. Catal. 2022. V. 135. № 3. P. 1137.
Muzika F., Górecki J. // Reac. Kinet. Mech. Catal. 2022. V. 135. № 3. P. 1187.
Pribus M., Orlik M., Valent I. // Reac. Kinet. Mech. Catal. 2022. V. 135. P. 1211.
Chern M.S., Watanabe N., Okamoto Y., Umakoshi H. // Membrane. 2021. V. 46. № 4. P. 233.
Мальфанов И.Л., Ванаг В.К. // Успехи химии. 2021. Т. 90. № 10. С. 1263. (Mallphanov I.L., Vanag V.K. // Russ. Chem. Rev. 2021. V. 90. № 10. P. 1263.)
Voskresenskaya O.O. / Proc. 2nd Intern. Conf. on Kinetics, Mechanisms and Catalysis, 20−22 May 2021, Budapest, Hungary. P. 122.
Kasperek G.T., Bruice T.C. // Inorg. Chem. 1971. V. 10. P. 382.
Zhabotinsky A.M. / In: Oscillations and Traveling Waves in Chemical Systems. Eds. Field R.G., Burger M. New York: Interscience, 1985. P. 379.
Chern M.S., Faria R.B. // ACS Omega. 2019. V. 4. P. 11581.
Gao J., Zhang Y., Ren J., Wu Yang W. // J. Mex. Chem. Soc. 2013. V. 57. № 1. P. 25.
Machado P.B., Faria R.B. // J. Phys. Chem. A. 2010. V. 114. № 10. P. 3742.
Pereira J.A.M., Faria R.B. // Quim. Nova. 2007. V. 30. № 3. P. 541.
Rastogi R.P., Prem Chand, Pandey M.K., Das M. // J. Phys. Chem. A. 2005. V. 109. P. 4562.
Pereira J.A.M., Faria R.B. // J. Braz. Chem. Soc. 2004. 15. P. 976.
Pelle K., Wittmann M., Lovric K., Noszticzius Z., Turco Liveri M.L., Lombardo R. // J. Phys. Chem. A. 2004. V. 108. P. 7554.
Hlavačova J., Ševčík P. // Chem. Phys. Lett. 1991. V. 182. P. 588.
Field R.J., Boyd P.M. // J. Phys. Chem. 1985. V. 89. P. 3707.
Noszticzius Z., Bodiss J. // J. Am. Chem. Soc. 1979. V. 101. P. 3177.
Györgyi L., Turányi T., Field R.J. // J. Phys. Chem. A. 1990. V. 94. P. 7162.
Field R.J., Körös E., Noyes R.M. // J. Am. Chem. Soc. 1972. V. 94. P. 8649.
Richardson W.H. / In: Organic Chemistry. Ed. A.T. Blomquist. New York, London: Academic Press, 1965. V. 5. Ch. IV. P. 244.
Sengupta K.K., Aditya S. // Z. Phys. Chem. (NF). 1963. Bd. 38. S. 25.
Yu Y.-O., Jwo J.-J. // J. Chin. Chem. Soc. 2000. V. 47. P. 433.
Kvernberg P.O., Hansen E.W., Pedersen B., Rasmussen A., Ruoff P. // J. Phys. Chem. A. 1997. V. 101. P. 2327.
Tsai R.-F., Jwo J.-J. // Int. J. Chem. Kinet. 2001. V. 33. P. 101.
Rustici M., Lombardo R., Mangone M., Sbriziolo C., Zambrano V., Turco Liveri M.L. // Faraday Discuss. 2001. V. 120. P. 47.
Voskresenskaya O. Kinetic and Thermodynamic Stability of Cerium(IV) Complexes with a Series of Aliphatic Organic Compounds. New York: Nova Science Publishers, Inc., 2013. 171 p.
Dodson V.H., Blach A.Y. // J. Amer. Chem. Soc. 1957. V. 79. P. 1325.
Van den Berg J.A., Breet E.L.G., Pienaar J.J. // S. Afr. J. Chem. 2000. V. 53. № 2. P. 119.
Лузан A.A., Яцимирский K.Б. // Журн. неорган. химии. 1968. Т. 13. С. 3216.
Воскресенская О.О., Скорик Н.А. // Журн. физ. химии. 2015. Т. 89. № 10. С. 1619. (Voskresenskaya O.О., Skorik N.A. // Russ. J. Phys. Chem. A. 2015. V. 89. P. 1821.)
Соколовская И.П., Малкова В.И. // Сиб. хим. журн. 1992. № 5. С. 51.
Вахрамова Г.П., Печурова Н.И., Спицын В.И. // Вестн. МГУ. 1974. № 6. С. 682.
Перминов П.С., Федоров С.T., Maтюхa В.Ф., Милов Б.Б., Крот Н.Н. // Журн. неорган. химии. 1968. Т. 13. С. 651.
Леванов А.В., Исайкина О.Я., Грязнов Р.А. // Кинетика и катализ. 2022. Т. 63. № 2. С. 207. (Levanov A.V., Isaikina O.Ya., Gryaznov R.A. // Kinet. Catal. 2022. V. 63. № 2. P. 180.)
Темкин О.Н., Брук Л.Г., Зейгарник А.В. // Кинетика и катализ. 1993. Т. 34. С. 445.
Skorik N.A., Chernov E.B. Calculations with the Use of Personal Computers in the Chemistry of Complex Compounds. Tomsk: TSU Publisher, 2009. 90 p.
Binnemans K. / Handbook on the Physics and Chemistry of Rare Earts, V. 36. Ed. Gschneidner K.A. North-Holland: Elsevier, 2006. P. 281.
Singh R.S., Jha P.N., Prasad R.K. // Proc. Nation. Sci., 1987. V. LVII. № III. P. 272.
Nazareth J.L. The Newton−Cauchy Framework. A Unified Approach to Unconstrained Nonlinear Minimization. Berlin: Springer-Verlag, 1994. 108 p.
Neumann B., Steinbock O., Müller S., Dalal Nar S. // J. Phys. Chem. A. 1996. V. 100. P. 12342.
Voskresenskaya O.O., Skorik N.A. // Russ. J. Phys. Chem. A. 2023. V. 97. № 4. P. 663.
Casari B.M., Lander V. // Acta Crystallogr. C. 2007. V. 63. № 4. P. i25.
Vilkov L.V., Pentin Yu.A. Physical Methods of Investigation in Chemistry. Structural Methods and Optical Spectroscopy. Moscow: Vysshaya Shkola, 1987. 367 p.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00