

Кинетика и катализ, 2023, T. 64, № 6, стр. 749-760
Первое применение палладий-фосфорных катализаторов в прямом синтезе пероксида водорода: причины промотирующего действия фосфора
Л. Б. Белых a, *, Н. И. Скрипов a, Т. П. Стеренчук a, В. В. Акимов b, В. Л. Таусон b, М. Н. Лихацкий c, Е. А. Миленькая a, Т. А. Корнаухова a, Ф. К. Шмидт a
a ФГБОУ ВО Иркутский государственный университет
664003 Иркутск, ул. К. Маркса, 1, Россия
b ФГБУН Институт геохимии им. А.П. Виноградова СО РАН
664033 Иркутск, ул. Фаворского, 1А, Россия
c Институт химии и химической технологии СО РАН, обособленное подразделение ФИЦ КНЦ СО РАН,
660036 Красноярск, Академгородок, 50, стр. 24, Россия
* E-mail: belykh@chem.isu.ru
Поступила в редакцию 21.03.2023
После доработки 25.04.2023
Принята к публикации 16.05.2023
- EDN: KRESHI
- DOI: 10.31857/S0453881123060023
Аннотация
На основе совокупности данных рентгеновской фотоэлектронной спектроскопии (РФЭС), рентгенофазового анализа (РФА), просвечивающей электронной микроскопии высокого разрешения (ПЭМ ВР) и масс-спектрометрии с индуктивно связанной плазмой (МС ИСП) рассмотрены основные причины промотирующего действия фосфора на свойства палладиевых катализаторов P-d–P/ZSM-5 в прямом синтезе Н2О2 из Н2 и О2 в мягких условиях. Показано, что введение фосфора в состав катализатора влияет на дисперсность, электронное состояние палладия в поверхностном слое и поверхностную концентрацию фосфат- и фосфит-ионов. Увеличению выхода Н2О2 благоприятствует рост дисперсности Pd–P-катализаторов, ингибирование побочного процесса разложения Н2О2 поверхностными фосфат- и фосфит-ионами и уменьшение растворимости водорода в твердых растворах фосфора в палладии.
ВВЕДЕНИЕ
Пероксид водорода – высокоэффективный и экологически безопасный окислитель – широко используется в различных сферах: в целлюлозно-бумажной, текстильной, электронной промышленностях, в производстве СМС и получении оксида пропилена. Из-за развития отраслей, использующих Н2О2, и перехода на бесхлорные технологии ежегодное потребление Н2О2 возрастает в среднем на 3–4%: от 1 млн т в 1970 г. до 6 млн т в 2020 г [1]. Согласно прогнозу Global Market Insights Inc., к 2026 г. мировой рынок производства Н2О2 превысит 6.2 млрд долларов в год [2]. Основной промышленный способ получения Н2О2 – антрахиноновый метод (метод Ридла–Пфлейдерера) – удовлетворяет возросший мировой спрос на Н2О2 [3]. Но H2O2 по-прежнему является довольно дорогостоящим соединением (около 500 долларов США за тонну 50% H2O2) [1].
Прямой синтез пероксида водорода из Н2 и О2 рассматривается как один из альтернативных методов промышленному процессу автоокисления антрахинона и является атомселективным и экологически безопасным. В отличие от метода Ридла–Пфлейдерера, он может быть рентабелен и для малых производств. Но основной проблемой прямого синтеза Н2О2 остается низкая селективность по целевому продукту.
Наиболее эффективный монометаллический катализатор прямого синтеза Н2О2 – палладий. Однако палладий, наряду с основной реакцией (уравнение (I)), с одной стороны, значительно ускоряет параллельный процесс образования воды (уравнение (II)):
(I)
${{{\text{H}}}_{{\text{2}}}} + {{{\text{O}}}_{{\text{2}}}} = {{{\text{H}}}_{{\text{2}}}}{{{\text{O}}}_{{\text{2}}}},$(II)
${{{\text{H}}}_{{\text{2}}}} + {\text{1/2}}{{{\text{O}}}_{{\text{2}}}} = {{{\text{H}}}_{{\text{2}}}}{\text{O}}{\text{.}}$С другой стороны, палладий эффективно катализирует разложение (уравнение (III)) и гидрирование (уравнение (IV)) Н2О2:
(III)
${{{\text{H}}}_{{\text{2}}}}{{{\text{O}}}_{{\text{2}}}} = {{{\text{H}}}_{{\text{2}}}}{\text{O}} + {\text{1/2}}{{{\text{O}}}_{{\text{2}}}},$(IV)
${{{\text{H}}}_{{\text{2}}}}{{{\text{O}}}_{{\text{2}}}} + {{{\text{H}}}_{{\text{2}}}} = {\text{2}}{{{\text{H}}}_{{\text{2}}}}{\text{O}}{\text{.}}$Поэтому повышение эффективности катализаторов прямого синтеза Н2О2 остается актуальной научной проблемой.
Для достижения высокой селективности и производительности по H2O2 необходимо предотвратить хемосорбцию молекулярного кислорода и пероксида водорода, т.е. диссоциацию связи О=О в молекуле О2 и НО–ОН в молекуле Н2О2 [1]. Это достигается введением модифицирующих добавок (галогенидов и/или неорганических кислот [1]), применением биметаллических сплавов (Pd–Au, Pd–Pt, Pd–Ru, Pd–Rh и Pd–Ir) для варьирования размера ансамбля Pd [4–6] и соотношения Pd0 : Pdδ+ [7], регулированием размера и формы нанокластеров Pd [8], модифицированием носителя [1, 9]. Значительный вклад в понимание процесса прямого синтеза Н2О2 вносит квантово-химическое моделирование механизмов прямой и побочных реакций [10, 11].
Кристаллические фосфиды и сульфиды металлов относятся к новым альтернативным материалам в области катализа [12–15]. При этом р-элемент в виде атомов фосфора может не только влиять на размер металлического ансамбля, геометрическое расположение атомов металла, но, в отличие от металлических модификаторов, оказывать более сильное воздействие на электронное состояние активного компонента. Основной целью настоящей работы явилось установление причин модифицирующего действия фосфора на свойства Pd–P-катализаторов, нанесенных на цеолитный носитель Na-ZSM-5, в прямом синтезе Н2О2.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Реагенты (ацетилацетон, фосфор), растворители (бензол, N,N-диметилформамид (ДМФА), этанол) предварительно очищали по стандартным методикам [16]. Pd(acac)2 синтезировали по методике [17], перекристаллизовывали из ацетона. В качестве носителя применяли цеолит Na-ZSM-5 (удельная поверхность – 340 м2/г, общий объем пор – 0.19 см3/г, объем микропор – 0.14 см3/г, средний диаметр пор – 2.2 нм), который перед получением катализатора предварительно прокаливали в муфеле при 500°C в течение 4 ч. Для прямого синтеза использовали смесь синтетического воздуха (20.9% О2 (99.999%) и 79.1% N2 (99.999%)) и водорода (99.999%).
Pd–P-катализаторы получали восстановлением Pd(acac)2 (0.0885 г, 2.91 × 10⁻⁴ моль) водородом в среде ДМФА (50 мл) в присутствии белого фосфора (P : Pd = 0.3 или 1.0) и цеолита Na-ZSM-5 (1 г) при 80°C и давлении водорода 2 атм. После охлаждения реакционной системы до комнатной температуры образец катализатора отделяли декантацией в атмосфере аргона, промывали бензолом и высушивали 3 ч при 60°C/2 Торр. При P : Pd = 0.3 выход составил 1.033 г. Элементный анализ, мас. %: Pd – 2.61, P – 0.28. Условное обозначение: Pd–0.3Р/ZSM-5(1). При P : Pd = 1.0 выход был 0.8848 г. Элементный анализ, мас. %: Pd – 1.73, P – 0.65. Условное обозначение: Pd–1.0Р/ZSM-5(1). Аналогичным образом получали катализатор 1 мас. % Pd/ZSM-5(1), но без добавления фосфорного модификатора.
Дополнительно были приготовлены Pd–P-катализаторы нанесением Pd–P-частиц из коллоидных растворов на цеолитный носитель (1 г). Методики синтеза коллоидных растворов Pd–P-частиц описаны в [18]. При P : Pd = 0.3 выход составил 0.7570 г. Элементный анализ, мас. %: Pd – 2.40, P – 0.244. Условное обозначение: Pd–0.3Р/ZSM-5(2). При P : Pd = 1.0 выход был 1.0517 г. Элементный анализ, мас. %: Pd – 0.31, P – 0.32. Условное обозначение: Pd–1.0Р/ZSM-5(2).
Прямой синтез Н2О2 проводили в термостатируемом стеклянном реакторе полупериодического действия в мягких условиях (10°C, 1 атм.) при интенсивном перемешивании с помощью магнитной мешалки C-Mag HS7 (“IKA”, Германия) в нейтральной среде или в смешанном растворителе этанол : водный раствор HCl (40 : 10), периодически отбирали пробы жидкой и газовой фаз. Смешение газов осуществляли с помощью смесителя СГ-2 (ООО “НЕОСИБ”, Россия), устанавливая объемную скорость подачи газов 30 мл/мин при объемном соотношении газов H2 : O2 : N2 = 1 : 5.7 : 21.7. Концентрацию Н2О2 определяли спектрофотометрически после образования пероксидного комплекса с TiOSO4 (по полосе поглощения 407 нм). Состав газовой фазы анализировали на хроматографе “Хроматэк-Кристалл 5000” (“Хроматэк”, Россия), снабженном колонкой CaA и катарометром, по методу внутреннего стандарта. В качестве внутреннего стандарта использовали азот. Газ-носитель – аргон.
Побочные процессы (разложение или гидрирование) Н2О2 также проводили при 10°C в термостатируемом сосуде в атмосфере азота (разложение) или водорода (гидрирование).
Анализ катализаторов методом масс-спектрометрии с индуктивно связанной плазмой (МС ИСП) выполнен на масс-спектрометре высокого разрешения ELEMENT 2 (“Finnigan MAT”, Германия) после предварительного разложения образцов азотной кислотой.
Размер частиц катализатора определяли с помощью просвечивающей электронной микроскопии (ПЭМ), снимки получали на электронном микроскопе Tecnai G2 (“FEI”, США) при ускоряющем напряжении 200 кВ. Каплю суспензии катализатора в гексане наносили на науглероженную медную сетку (200 меш.) и сушили при комнатной температуре в боксе в инертной атмосфере. Для определения среднего размера обрабатывали участок, содержащий не менее 100–200 частиц.
Рентгенофазовый анализ образцов выполнен на дифрактометре D8 ADVANCE (“Bruker”, Германия), Cu-излучение, 40 кВ, 40 мА, Ni-фильтр.
Рентгеновские фотоэлектронные спектры (РФЭС) получали на фотоэлектронном спектрометре PHOIBOS 150 MCD 9 (“SPECS”, Германия), используя монохроматизированное AlKα-излучение рентгеновской трубки (1486.74 эВ). Обзорный спектр записывали с шагом 1 эВ при энергии пропускания энергоанализатора 20 эВ, спектры высокого разрешения (узкие сканы) – с шагом 0.1 эВ и энергией пропускания 10 эВ. Привязку спектров осуществляли по линии углерода С1s (285.0 эВ). Неоднородную подзарядку устраняли, облучая образец медленными электронами. Экспериментальные данные обрабатывали по программе CasaXPS. Спин-орбитальное расщепленные дублетных линий Pd3d5/2-3/2 и P2p3/2-1/2 аппроксимировали двумя лоренц-гауссиановскими кривыми с междублетными расстояниями 5.26 и 0.84 эВ соответственно при соотношении площадей 3/2 для Pd3d5/2-3/2 и 2/1 для P2p3/2-1/2. Полуширину спектральных линий на половине максимума (FWHM) принимали согласно литературным данным для аналогичных веществ и условий получения спектров ≤1.5 эВ. Полагали, что если FWHM превышает 1.5 эВ, то эти линии следует аппроксимировать несколькими кривыми, соответствующими разным химическим формам элемента. Поскольку спектральная линия кислорода О1s сильно перекрывается с линией палладия Pd3p3/2, число химических форм палладия и положение их линий согласовывали со второй дублетной линией Pd3p1/2 в обзорном спектре, учитывая, что междублетное расстояние между этими линиями равно 27.6 эВ.
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
Модифицирование палладиевых катализаторов элементным фосфором на стадии их формирования повышает выход Н2О2 в прямом синтезе. При этом фосфор влияет как на активность (а), так и селективность (S) Pd–P-частиц. В частности, введение даже небольших количеств элементного фосфора увеличивает производительность палладиевых катализаторов по Н2О2 в 2.6–4.4 раза (рис. 1а). Для наиболее эффективного из рассмотренных катализатора Pd–1.0P/ZSM-5(1) ее значение достигает 336 моль$_{{{{{\text{H}}}_{2}}{{{\text{O}}}_{2}}}}$ кгPd–1 ч–1 и превышает производительность многих палладиевых катализаторов по Н2О2 в мягких условиях [19]. В частности, по удельной скорости образования Н2О2 (a) в мягких условиях катализатор Pd–1.0P/ZSM-5(1) превосходит такие катализаторы, как Pd/XC-72 (dPd = 4.7 нм, a = 129 моль кг–1 ч–1; S = 74%; модификатор – 28 мM HCl) [20], Pd2Sn/TiO2 (dPd = 13.4 нм, а = 60.8 моль кг–1 ч–1; S = 80.7%, P = = 100 бар), 1% Pd/AC (d = 5.4 нм, а = 62 моль кг–1 ч–1, S = 66%, модификатор – 1 мл 10% H2SO4, 1 мл 0.1 моль л–1 KBr) [21], 1% Pd-5% Ce/AC (dPd = 3.2 нм, а = 89 моль кг–1 ч–1, S = 69%, модификатор – 1 мл 10% H2SO4, 1 мл 0.1 моль л–1 KBr), но уступает им по селективности.
Рис. 1.
Влияние отношения P : Pd на активность и селективность катализаторов в прямом синтезе пероксида водорода (а), в побочных процессах разложения и “гидрирования” Н2О2 в этаноле (б) и в среде этанол : водный раствор HCl = 40 : 10 (в).
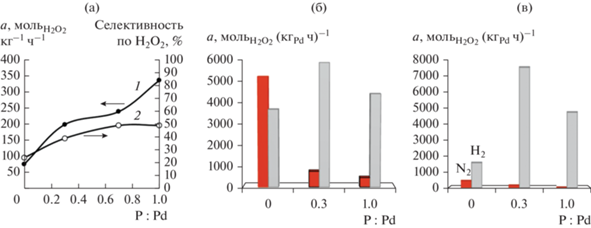
Следует отметить, что селективность по Н2О2 возрастает от 23% для немодифицированного фосфором палладиевого катализатора до 46–49% для Pd–P-образцов (рис. 1а). Столь значительное промотирующее действие фосфора на свойства палладиевых катализаторов в прямом синтезе Н2О2 может быть вызвано рядом причин: изменением размера, формы, фазового состава, качественного и/или количественного состояния поверхностного слоя каталитически активных частиц.
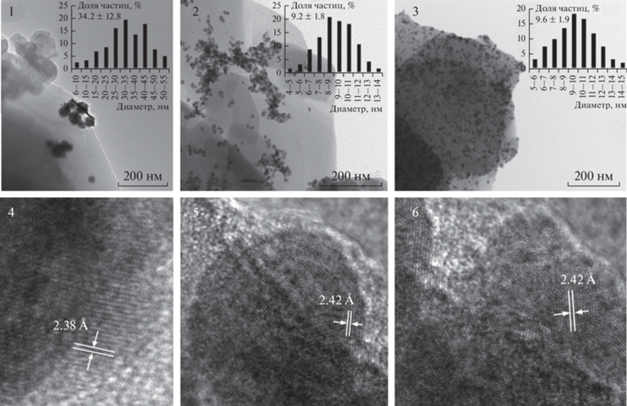
По данным ПЭМ фосфор увеличивает дисперсность палладиевых катализаторов, уменьшая размер частиц от 34.2 ± 13.7 нм (1% Pd/ZSM-5) до 9.2 ± 1.8 нм (3% Pd–0.3Р/ZSM-5(1) или 9.6 ± 1.9 нм (3% Pd–1.0Р/ZSM-5(1)) (рис. 2). На первый взгляд, рост производительности по Н2О2 под действием Pd–P-катализаторов может быть вызван повышением дисперсности. Однако значения частоты оборотов прямого синтеза Н2О2 в присутствии модифицированных (TOF = 36 ч–1) и немодифицированных фосфором (TOF = 7.7 ч–1) катализаторов значительно различаются. Кроме того, с ростом отношения P : Pd от 0.3 до 1.0 средний размер Pd–P-частиц практически не изменяется, но выход Н2О2 при этом увеличивается. Следовательно, промотирующий эффект фосфора не может быть обусловлен только повышением дисперсности. Введение фосфора на стадии формирования влияет также на состояние поверхности катализатора.
Рис. 2.
Снимки ПЭМ и ПЭМ ВР катализаторов: Pd/ZSM-5 (1), Pd–0.3P/ZSM-5(1) (2, 4), Pd–1.0P/ZSM-5(1) (3, 5, 6).
Для установления влияния фосфора на состояние поверхностного слоя образцы катализаторов исследовали методом РФЭС. Количество химических форм каждого элемента и степень его окисления определены из спектров высокого разрешения (табл. 1).
Таблица 1.
Основные данные РФЭС образцов катализаторов
| Катализатор | Линия РФЭС | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Pd3d5/2 | P2p | O1s | Al2p3/2 | Si2p3/2 | Na1s | |||||||
| Pd0 | Pdδ+ | Pd2+ | ${{{\text{H}}}_{{\text{2}}}}{\text{PO}}_{3}^{ - }$ | PO$_{4}^{{3 - }}$ | PdxP | Al–O–Si | Als | Alb | Sis | Sib | Na+ | |
| Pd/ZSM-5(1) | 335.4 (0.05) | 336.3 (0.05) |
338.2 (0.02) |
– | – | – | 533.6 (33.9) |
73.7 (0.43) |
74.9 (0.66) |
102.8 (8.64) |
103.9 (7.84) |
–а |
| Pd–0.3Р/ZSM-5(1) | 335.4 (0.36) | 336.6 (0.40) |
338.2 (0.09) |
133.8 (0.35) |
135.2 (0.24) |
– | 533.7 (21.14) |
73.7 (0.32) |
75.3 (0.48) |
103.1 (5.58) |
104.4 (5.46) |
–а |
| Pd–0.3Р/ZSM-5(1) (прокал.) | 335.5 (0.71) |
336.2 (0.16) |
338.1 (0.06) |
133.8 (0.28) |
– | 129.5 (0.07) |
533.3 (30.7) |
73.7 (0.41) |
74.8 (0.44) |
102.9 (10.7) |
103.7 (7.2) |
1074.1 (1.42) |
| Pd–0.3Р/ZSM-5(2) | 335.3 (0.21) |
336.4 (0.23) |
337.9 (0.05) |
133.6 (0.26) |
135.1 (0.22) |
– | 533.3 (29.33) |
74.1 (0.46) |
75.5 (0.31) |
103.0 (7.99) |
104.2 (7.37) |
–а |
| Pd–1.0Р/ZSM-5(1) | 335.4 (0.78) |
336.6 (0.19) |
338.2 (0.13) |
133.3 (1.3) |
134.2 (1.4) |
– | 533.2 (29.6) |
74.2 (0.62) |
75.2 (0.2) |
102.8 (9.3) |
103.7 (5.4) |
1073.5 (2.84) |
| Pd–1.0Р/ZSM-5(2) | 335.5 (0.06) |
336.7 (0.05) |
338.5 (0.02) |
133.7 (0.27) |
– | 128.4 (0.1) |
533.5 (26.1) |
74.3 (0.55) |
75.5 (0.25) |
103.0 (8.7) |
104.0 (8.3) |
1074.2 (1.54) |
РФЭ-спектр Pd3d катализатора Pd/ZSM-5 представлен тремя дублетами с энергиями связи (Есв) Pd3d5/2 и Pd3d3/2, равными 335.4 и 340.6 эВ, 336.3 и 341.6 эВ, 338.2 и 343.4 эВ (рис. 3а). Они соответствуют трем химическим формам палладия: Pd(0) (Есв(Pd3d5/2) = 335.4 эВ [22, 23]), Pdδ+ (Есв(Pd3d5/2) = 336.3 эВ, 0 < δ < 2 [24]) и Pd2+ (Pd(acac)2 (Есв(Pd3d5/2) = 338.2 эВ [25]). На поверхности катализатора Pd/ZSM-5 преобладают первые две химические формы палладия, находящиеся в соотношении 1 : 1, на которые приходится 83% Pdпов (рис. 3а). В большинстве случаев смещение энергии связи Pd3d5/2 в пределах 1 эВ в сторону больших энергий от массивного металла соответствует разным состояниям нанокластеров Pd из-за размерного эффекта (эффекта конечного состояния) и/или взаимодействия с поверхностными группами носителя. Смещение энергии связи более чем на 1 эВ по отношению к металлической форме характерно для окисленных химических форм. Несмотря на близость значений энергии связи Pd3d5/2 (336.3 эВ) к литературным данным для PdO, электронодефицитная форма палладия (Pdδ+), на наш взгляд, не может быть отнесена к оксиду палладия ни в виде объемной фазы (Есв(Pd3d5/2) = = 336.8–337.0 эВ [22]), ни в виде наночастиц (Есв(Pd3d5/2) = 336.5 ± 0.3 эВ [2, 26]) или двумерных слоев PdO (Есв(Pd3d5/2) = 335.5 эВ и Есв(О1s) = = 528.9 эВ [27]). Отсутствие в РФЭ-спектре энергий связи PdO (Есв(Pd3р3/2) = 534.2 эВ, Есв(O1s) = 530.5 эВ [22, 20 ]) позволяют исключить как образование поверхностного 2D-оксида палладия, так и наночастиц PdO (рис. 4в). В работе [19] значение энергии связи Есв(Pd3d5/2) = 336.3 эВ приписывают к одиночному атому Pd, адсорбированному на поверхности носителя TiO2 (O–Pd/TiO2). Возможно было бы также отнести Есв(Pd3d5/2) = 336.3 эВ к адсорбированным одиночным атомам Pd–O и/или к находящимся в каналах цеолита малым кластерам палладия (для кластеров Pd10 значение Есв(Pd3d5/2) = 336.1 эВ [28]). Однако на ПЭМ-снимках катализатора Pd/ZSM-5 видны только высококонтрастные наночастицы палладия со средним размером 34.2 ± 13.7 нм, расположенные на внешней стороне цеолита, и не проявляются мелкие кластеры внутри каналов и пор цеолита (рис. 2). Согласно данным работы [29], при содержании палладия больше 0.7 мас. % (SiO2/Al2O3 = 23.3) происходит агрегирование частиц Pd на внешней стороне цеолита Na-ZSM-5. Исходя из изложенного выше, наиболее вероятно связать появление частичного положительного заряда у Pdδ+ c адсорбцией наночастиц Pd на поверхности цеолита.
Рис. 3.
РФЭ-спектры Pd3d (а) и P2р (б) катализаторов Pd/ZSM-5 (1), Pd–0.3P/ZSM-5(1) до (2) и после прокаливания (3), Pd–1.0P/ZSM-5(1) (4) и Pd–1.0P/ZSM-5(2) (5). Ломаная линия соответствует экспериментальному спектру, линия, огибающая экспериментальный спектр, соответствует сумме компонентов разложения линии РФЭС, тонкие линии – компонентам разложения линии РФЭС на химические формы палладия или фосфора.
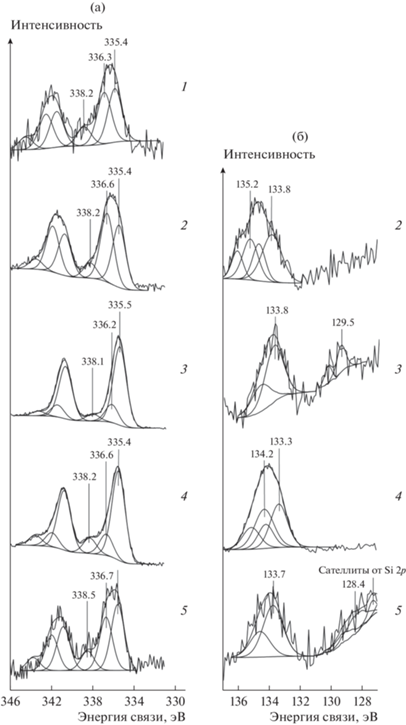
Рис. 4.
РФЭ-спектры Al2p3/2 (а), Si2p3/2 (б) и O1s (в) катализаторов Pd/ZSM-5 (1), Pd–0.3P/ZSM-5(1) (2), Pd–1.0P/ZSM-5(1) (3). Ломаная линия соответствует экспериментальному спектру, линия, огибающая экспериментальный спектр, соответствует сумме компонентов разложения линии РФЭС, тонкие линии – компонентам разложения линии РФЭС на химические формы алюминия, кремния или кислорода.
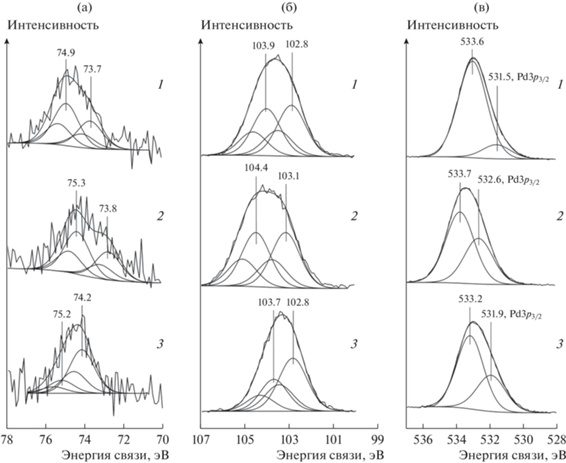
РФЭ-спектры Si2p, Al2p и О1s немодифицированного катализатора Pd/ZSM представлены на рис. 4. Химические состояния элементов, составляющих алюмосиликатный каркас цеолитов (Al, Si и O), вблизи поверхности могут существенно отличаться от их состояний в объеме. Чтобы подчеркнуть это различие, конкретную химическую поверхностную форму помечают подстрочной литерой s (surface), а в объеме каркаса – литерой b (body) (табл. 1). Пики алюминия, кремния и кислорода в РФЭ-спектрах Al2p (Есв(Al2p) = 73.7 эВ (Al–Os) и 74.9 эВ (Al–Ob)), Si2p (Есв(Si2p) = 102.8 эВ (Si–Os) и 103.9 эВ (Si–Ob)) и О1s (Есв(О1s) = 533.0 эВ (Al–О–Si)) соответствуют тетраэдрическим координированным фрагментам [AlO4] и [SiО4] в каркасе цеолита Na-ZSM-5 [30].
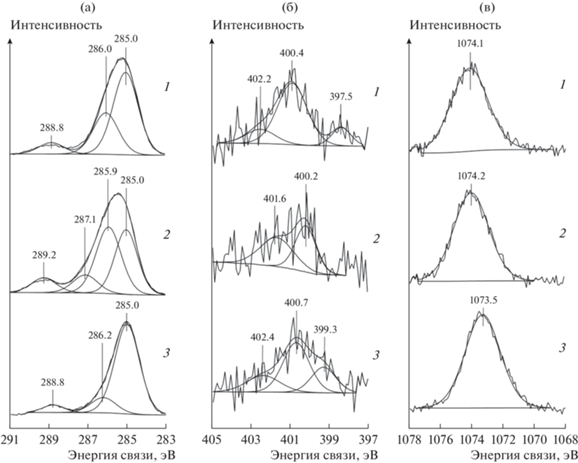
Наряду с ожидаемыми элементами (Pd, Si, Al, O, Na) в РФЭ-спектре катализатора Pd/ZSM-5 присутствуют также С и N (рис. 5). Углерод практически всегда находится в небольших количествах (не более 1 ат. %) даже на поверхности чистых веществ, не содержащих данного элемента, в результате адсорбции СО2 и других веществ из воздуха в процессе нанесения образца на подложку. В нашем случае количество углерода велико (около 29%). Это позволяет утверждать, что С-содержащие соединения находились в самом образце. Энергии связи Есв(С1s) = 288.8 эВ (С=О) и Есв(С1s) = 285.0 эВ (С–С и С–Н (–СН3, –СН2)) соответствуют ацетилацетону (асасН), который образуется в результате восстановления Pd(acac)2 водородом на стадии формирования катализатора [31]. В небольших концентрациях на поверхности присутствует N,N-диметилформамид (ДМФА) – растворитель, в котором был проведен синтез катализатора (О=С–N, Есв(N1s) = 400.2 эВ, Есв(С1s) = = 286.0 эВ) и продукт его частичного гидролиза следами воды в растворителе – диметиламин (H–С–N, Есв(N1s) = 397.5 эВ, Есв(С1s) = 286.0 эВ).
Рис. 5.
РФЭ-спектры С1s (а), N1s (б) и Na1s (в) катализаторов Pd/ZSM-5 (1), Pd–0.3P/ZSM-5(1) (2), Pd–1.0P/ZSM-5(1) (3). Ломаная линия соответствует экспериментальному спектру, линия, огибающая экспериментальный спектр, соответствует сумме компонентов разложения линии РФЭС, тонкие линии – компонентам разложения линии РФЭС на химические формы углерода, азота или натрия.
Состояние поверхностного слоя модифицированных фосфором палладиевых катализаторов имеет как ряд общих черт, так и отличий от катализатора Pd/ZSM-5. РФЭ-спектр Pd3d катализатора Pd–0.3Р/ZSM-5(1) также представлен тремя дублетами с энергиями связи Pd3d5/2 и Pd3d3/2, равными 335.4 и 340.7, 336.6 и 341.8, 338.2 и 343.5 эВ (рис. 3а). Они соответствуют палладию в восстановленном (Pd(0), Есв(Pd3d5/2) = 335.4 эВ) и окисленном состоянии (Pdδ+, 0 < δ < 2, Есв(Pd3d5/2) = 336.6 эВ; Pd2+, Есв (Pd3d5/2) = 338.2 эВ). Среди трех поверхностных форм палладия вновь преобладают две: Pd(0) и Pdδ+, которые присутствуют практически в равных соотношениях (табл. 1). Их доля составляет 89.5%. Энергия связи электронодефицитной формы палладия Есв(Pd3d5/2) = 336.6 эВ в образце Pd–0.3Р/ZSM-5(1) на 0.3 эВ превышает соответствующее значение энергии у катализатора Pd/ZSM-5. Дополнительный анализ РФЭ-спектров Р2p3/2 и O1s образца Pd–0.3Р/ZSM-5(1) позволяет исключить образование на его поверхности палладия в форме фосфида Pd (Есв(Pd3d5/2) = 335.6–336.3 эВ, Есв(P2р3/2) = 129.0–129.8 эВ [32, 33]) или оксида Pd (рис. 3б). Положение уровня P2p в исследуемом образце катализатора (Есв(P2р3/2) = 133.8 и 135.2 эВ) соответствует только фосфору в окисленном состоянии (${{{\text{Н}}}_{{\text{2}}}}{\text{PO}}_{3}^{ - }$ и ${\text{PO}}_{4}^{{3 - }}$) [25]. Окисленные формы фосфора (${{{\text{Н}}}_{{\text{2}}}}{\text{PO}}_{3}^{ - }$ и ${\text{PO}}_{4}^{{3 - }}$) могли образовываться как на стадии синтеза катализатора в результате протекания следующих реакций (уравнения (V)–(IX)) [34]:
(VI)
$\begin{gathered} 3Pd{{(acac)}_{2}} + {\text{2P}} + {\text{6}}{{{\text{H}}}_{{\text{2}}}}{\text{O}} = \\ = 3Pd(0) + 2{{H}_{3}}P{{O}_{3}} + 6Hacac, \\ \end{gathered} $(VII)
$\begin{gathered} Pd{{(acac)}_{2}} + {{H}_{3}}P{{O}_{3}} + {{{\text{H}}}_{{\text{2}}}}{\text{O}} = \\ = Pd(0) + {{H}_{3}}P{{O}_{4}} + 2Hacac, \\ \end{gathered} $(VIII)
$\begin{gathered} HC(O)N{{(C{{H}_{3}})}_{2}} + {{H}_{2}}O\xrightarrow{{{{{\text{H}}}_{{\text{3}}}}{\text{P}}{{{\text{O}}}_{{\text{4}}}}}}HCOOH + \\ + \,\,NH{{(C{{H}_{3}})}_{2}}, \\ \end{gathered} $(IX)
$\begin{gathered} HN{{(C{{H}_{3}})}_{2}} + {{H}_{3}}P{{O}_{4}} = \\ = [N{{H}_{2}}{{(C{{H}_{3}})}_{2}}]{{H}_{2}}P{{O}_{4}}, \\ \end{gathered} $Близость поверхностных концентраций Pdδ+ (Есв(Pd3d5/2) = 336.6 эВ) и ${{{\text{Н}}}_{{\text{2}}}}{\text{PO}}_{3}^{ - }$(Есв(P2р3/2) = = 133.8 эВ) не исключает образование поверхностного соединения Pd–O–P(O)(OH)2 в результате неполного гидролитического окисления поверхностных фосфидов палладия в воздушной среде (табл. 1). Кроме того, близкие к эквимольным поверхностные концентрации азота (0.27 ат. %, Есв(N1s) = 401.9 эВ) и фосфора (0.24 ат. %, Есв(Р2р3/2) = 135.2 эВ) указывают на стабилизацию наночастиц палладия дигидрофосфатом диметиламмония (уравнение (IX)) (табл. 1, рис. 3, 5).
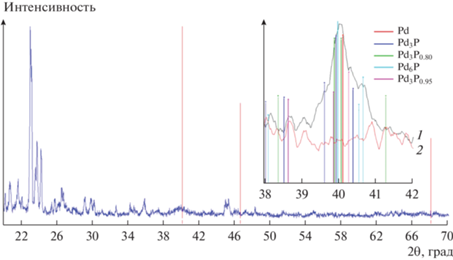
Для проверки данной гипотезы и установления фазового состава Pd–Р-частиц катализатор Pd–Р/ZSM-5(1) изучен методом РФА. На дифракционной кривой исходного катализатора Pd–0.3Р/ZSM-5(1) кроме рефлексов цеолита Na–ZSM-5 наблюдается только уширенный рефлекс в области углов отражения 2θ 35°–45° (рис. 6). Центр тяжести широкого пика совпадает с межплоскостным расстоянием Pd(111) (d/n = 2.245 Å, I/I0 = 100, # 00-046-1043). В этой же области дифракции проявляются рефлексы фосфидов, обогащенных палладием. Причиной уширения рефлекса на рентгенограмме может быть дефектность структуры, в том числе и в результате химической неоднородности, а также переход макроскопического тела в наноразмерное состояние. В качестве показателя структурной упорядоченности вещества обычно используют значение областей когерентного рассеяния (ОКР), характеризующих величину участков кристалла с регулярной структурой, т.к. даже степень разориентации между соседними ячейками в 1°–2° нарушает когерентность рассеянного пучка [35]. Значение ОКР катализатора Pd–0.3Р/ZSM-5(1) составляет 7.4 нм. Эта величина меньше среднего размера частиц (ПЭМ, 9.2 ± 1.8 нм) на 17%. Поэтому уширение рефлекса на дифракционной кривой катализатора Pd–0.3Р/ZSM-5(1) можно связать как с размером кристаллитов Pd, так и с нарушением их структурной упорядоченности. Оно возможно в результате внедрения фосфора в кристаллическую решетку палладия и образования твердых растворов на стадии формирования катализатора. Регистрация на рентгенограмме отдельных линий фосфидов палладия состава Pd3P, Pd3P0.95, Pd3P0.8 и Pd6P методом РФА после прокаливания образца Pd–0.3P/ZSM-5(1) в инертной атмосфере (аргон) при 400°C 4 ч (рис. 6) подтверждает образование твердых растворов Pd–P на стадии формирования катализатора.
Рис. 6.
Рентгенограмма исходного катализатора Pd–0.3P/ZSM-5(1). Вертикальными линиями показано положение рефлексов кристаллического палладия. На вставке – узкая область рентгенограммы после прокаливания катализатора Pd–0.3P/ZSM-5(1).
Следует отметить, что термообработка катализатора Pd–0.3Р/ZSM-5(1) позволила не только идентифицировать кристаллические фосфиды методом РФА, но и обнаружить на поверхности катализатора Pd и P в форме фосфидов (Есв(Pd3d5/2) = = 335.5 эВ, Есв(P2р3/2) = 129.5 эВ) (рис. 3а). Регистрация в Р3р-спектре пика с Есв(P2р3/2) = 129.5 эВ говорит о частичном переносе электронной плотности от палладия к фосфору. Но отношение Pd : P в (PdхP)пов. (х = 10.4) в 1.3 раза превышает значение, соответствующее наиболее обогащенному палладием фосфиду (Pd15P2). Столь существенное различие в составах объемного и поверхностного фосфидов может быть связано как с обогащением поверхности Pd–P-частиц Pd(0) на стадии синтеза катализатора, так и с частичным гидролитическим окислением фосфора. На это указывает пик с Есв(P2р3/2) = 133.8 эВ в спектре Р2p катализатора Pd–0.3P/ZSM-5(1) после прокаливания. Следует отметить, что ранее методом РФЭС в поверхностном слое Pd–P-частиц (P : Pd = 0.3), выделенных из коллоидного раствора, были идентифицированы химические формы палладия и фосфора, относящиеся к фосфидам палладия [31]. В то же время после нанесения их на цеолит Na-ZSM-5 (образец Pd–0.3P/ZSM-5(2)) поверхностные фосфиды палладия не обнаружены (табл. 1). Об аналогичных наблюдениях для катализатора Pd3P/SiO2 сообщалось в работе [32]. Следовательно, из-за небольшой концентрации фосфора в виде фосфидов и легкости его окисления на поверхности исходного образца Pd–0.3Р/ZSM-5(1) фосфор находится в окисленном состоянии: ${{{\text{Н}}}_{{\text{2}}}}{\text{PO}}_{3}^{ - }$ и ${\text{PO}}_{4}^{{3 - }}.$ Учитывая условия прямого синтеза Н2О2, логично предполагать, что пассивация поверхности Pd–0.3P/ZSM-5(1) с образованием поверхностных соединений в виде Pd–O–P(O)(OH)2 и/или аммонийных солей фосфорной и фосфористой кислот будет происходить и в реакторе.
Таким образом, в результате восстановления Pd(acac)2 водородом в присутствии белого фосфора и цеолита Na-ZSM-5 образуются наночастицы твердого раствора PdxP, которые расположены на внешней поверхности носителя. На поверхности Pd–P-наночастиц палладий находится преимущественно в двух химических формах: Pd0 и Pdδ+. Они присутствуют в эквимольных соотношениях.
С ростом отношения P : Pd в катализаторе выход Н2О2 в прямом синтезе возрастает (рис. 1). Наиболее эффективным из рассмотренных катализаторов является Pd–1.0Р/ZSM-5(1). По данным ПЭМ ВР и РФА, Pd–P-частицы в образце Pd–1.0Р/ZSM-5(1) квазиаморфны (рис. 2). По данным МС ИСП, отношение Р : Pd в образце равно 1.3. Уменьшение степени кристалличности и рост отношения P : Pd в объеме Pd–P-частиц является первым отличием данного образца катализатора. Несмотря на большее содержание фосфора в образце, в поверхностном слое Pd–1.0Р/ZSM-5(1) фосфор вновь представлен двумя окисленными формами: ${{{\text{Н}}}_{{\text{2}}}}{\text{PO}}_{3}^{ - }$ (Есв(P2р3/2) = 133.3 эВ) и ${\text{PO}}_{4}^{{3 - }}$ (Есв(P2р3/2) = 134.2 эВ) (рис. 5). Поверхностные фосфиды палладия отсутствуют. Но среди трех химических форм палладия на поверхности катализатора Pd–1.0Р/ZSM-5(1) преобладает только одна – Pd(0) (Есв.(Pd3d5/2) = 335.4 эВ). На ее долю приходится 71% (рис. 3а). При этом соотношение поверхностных концентраций P : Pd возрастает от 0.78 (Pd–0.3Р/ZSM-5(1)) до 2.45 (Pd–1.0Р/ZSM-5(1)) (табл. 1). Преобладание палладия в восстановленном состоянии и более чем трехкратное различие в соотношении поверхностных концентраций Р и Pd является вторым отличием наиболее эффективного катализатора Pd–1.0Р/ZSM-5(1) от образца Pd–0.3Р/ZSM-5(1). Следует отметить, что, по данным РФЭС, только на поверхности катализатора Pd–1.0Р/ZSM-5(2), полученного нанесением Pd–P-частиц из коллоидного раствора, удалось обнаружить палладий и фосфор в виде твердого раствора PdxP (x = 0.6, Есв(Pd3d5/2) = 335.5 эВ, Есв(P2р3/2) = 128.4 эВ) (рис. 3).
Вопрос о причине модифицирующего действия фосфора неоднозначен. Снижение селективности реакции прямого синтеза Н2О2 происходит в результате протекания трех побочных реакций: синтез H2O из Н2 и О2, разложение и гидрирование Н2О2 (уравнения (II)–(IV)). Несмотря на многочисленные исследования в этой области, природа активного центра, ответственного за расщепление связи в молекуле кислорода, разложение Н2О2 и образование побочного продукта Н2О на данный момент точно не установлена [36]. Обычно предполагается, что такие ингибиторы, как галогенид-ионы, с одной стороны, отравляют центры, отвечающие за хемосорбцию О2 и Н2О2. С другой стороны, влияя на электронное строение катализатора, они ингибируют обратное донирование электронов на 2π*-орбитали O2 и тем самым подавляют хемосорбцию молекулы кислорода. При этом в отсутствие протонов галогенид-ионы, вводимые в виде солей, а не кислот, снижают только разложение Н2О2, но не воздействуют на скорость его гидрирования. Следовательно, центры, ответственные за гидрирование и разложение Н2О2, различны. В разложении Н2О2 более активны координационно ненасыщенные атомы палладия, расположенные на ребрах и в углах полиэдров [37, 38], в гидрировании Н2О2 – грани Pd(111) [11], которые более благоприятны также для хемосорбции и H2, и О2. В прямом синтезе Н2О2, по данным [10, 38], более активны грани Pd(111), а согласно [11] – PdH(211).
Дополнительными экспериментами нами было показано, что введение фосфора в состав катализатора влияет на два побочных процесса. Несмотря на более высокую дисперсность Pd–P-частиц, скорость разложения Н2О2 в атмосфере азота падает в 7 или 11 раз в сравнении с немодифицированным образцом, но скорость гидрирования, наоборот, увеличивается в 1.6 или 1.2 раза при P : Pd = 0.3 или 1.0 соответственно (рис. 2б, 2в). Ингибирующее действие фосфора на свойства Pd–P-катализаторов в разложении Н2О2 можно объяснить присутствием фосфат- и фосфит-анионов в поверхностном слое Pd–P-частиц. Действительно, при близком размере частиц с увеличением отношения P : Pd от 0.3 до 1 поверхностная концентрация фосфат- и фосфит-анионов возрастает, а скорость разложения Н2О2 падает.
В то же время в атмосфере водорода скорость превращения Н2О2 (она включает и гидрирование, и разложение) под действием катализаторов Pd–nP/ZSM-5(1) даже выше в сравнении с немодифицированным образцом. Т.е. Pd–P-частицы являются эффективными катализаторами гидрирования Н2О2. Более того, при проведении этих побочных реакций в присутствии Pd–P или Pd-образцов в смешанном растворителе этанол–водный раствор HCl соляная кислота нивелирует промотирующий эффект фосфора в водороде. Если в атмосфере азота разложение Н2О2 под действием Pd–P-катализаторов при наличии HCl подавляется практически полностью, то скорость превращения Н2О2 в водороде, наоборот, возрастает. По активности (в расчете на массу Pd) в “гидрировании” Н2О2 Pd–P-частицы превосходят катализатор Pd/ZSM-5 в 3 раза. Необходимо учесть, что модифицированные и немодифицированные образцы отличаются дисперсностью. Значения частоты оборотов реакции превращения Н2О2 в водороде под действием 1% Pd/ZSM-5 (TOF = 116 мин–1), 3% Pd–0.3Р/ZSM-5(1) (TOF = = 124 мин–1) и 3% Pd–1.0Р/ZSM-5(1) (TOF = = 82 мин–1) близки, но селективность по Н2О2 разная. Это позволяет предполагать, что вхождение фосфора в состав катализатора влияет также и на третий побочный процесс – образование Н2О из водорода и кислорода (уравнение (II)). По данным [39], степень диссоциации O2 меньше на изолированных атомах Pd. Образование же твердых растворов фосфора в палладии, с одной стороны, уменьшает размер ансамбля. С другой стороны, в условиях прямого синтеза палладий присутствует в форме гидрида [40]. Известно [41], что селективность Pd-катализаторов прямого синтеза H2O2 зависит от концентрации растворенного в нем водорода. Более высокий выход H2O2 наблюдался под действием наночастиц Pd в виде фазы α-PdHx. Избыток водорода в фазе β-PdHx приводит к образованию H2O вместо H2O2. Растворение же фосфора в палладии снижает концентрацию растворенного водорода [42].
ЗАКЛЮЧЕНИЕ
Изучены причины промотирующего действия фосфора на свойства палладиевых катализаторов в прямом синтезе пероксида водорода в мягких условиях. Показано, что повышение дисперсности, ингибирование разложения Н2О2 поверхностными фосфат- и фосфит-ионами, образование твердых растворов фосфора в палладии, и, как следствие этого, уменьшение размера ансамбля палладия и растворимости водорода в палладии благоприятствуют увеличению выхода пероксида водорода под действием Pd–P-катализаторов.
Список литературы
Menegazzo F., Signoretto M., Ghedini E., Strukul G. // Catalysts. 2019. V. 9. № 3. P. 251.
Blanco-Brieva G., Desmedt F., Miquel P., Campos-Martin J.M., Fierro J.L.G. // Catalysts. 2022. V. 12. P. 796.
Lewis R.J., Koy M., Macino M., Das M., Carter J.H., Morgan D.J., Davies T.E., Ernst J.B., Freakley S.J., Glorius F., Hutchings G.J. // J. Am. Chem. Soc. 2022. V. 144. P. 15431.
Barnes A., Lewis R.J., Morgan D.J., Davies T.E., Hutchings G.J. // Catal. Sci. Technol. 2022. V. 12. P. 1986.
Wang S., Gao K., Li W., Zhang J. // Appl. Catal. A: Gen. 2017. V. 531. P. 89.
Deguchi T., Yamano H., Takenouchi S., Iwamoto M. // Catal. Sci. Technol. 2018. V. 8. P. 1002.
Yoon J., Han G.-H., Lee M.W., Lee S.-H., Lee S.H., Lee K.-Y. // Appl. Surf. Sci. 2022. V. 604. 154464.
Shi Y., Elnabawy A.O., Gilroy K.D., Hood Z.D., Chen R., Wang C., Mavrikakis M., Xia Y. // ChemCatChem. 2022. V. 14. e202200475.
Blanco-Brieva1 G., Montiel-Argaiz M., Desmedt F., Miquel P., Campos-Martin J.M., Fierro G.J.L. // Top. Catal. 2017. V. 60. P. 1151.
Han G.H., Lee S.H., Hwang S.Y., Lee K.Y. // Adv. Energy Mater. 2021. V. 11. № 27. 2003121.
Chen L., Medlin J.W., Gronbeck H. //ACS Catal. 2021. V. 11. P. 2735.
Liu Y., McCue A.J., Li D. //ACS Catal. 2021. V. 11. P. 9102.
Ван Я., Нуждин А.Л., Шаманаев И.В., Бухтиярова Г.А. // Кинетика и катализ. 2022. Т. 63. № 6. С. 743.
Журенок А.В., Марковская Д.В., Потапенко К.О., Черепанова С.В., Сараев А.А., Герасимов Е.Ю., Козлова Е.А. // Кинетика и катализ. 2022. Т. 63. № 3. С. 294.
Belykh L.B., Skripov N.I., Sterenchuk T.P., Kornaukhova T.A., Milenkaya E.A., Schmidt F.K. // Mol. Catal. 2022. V. 528. 112509.
Гордон А., Форд Р. Спутник химика. Москва: Мир, 1976. 572 с. (Gordon A.J., Ford R.A. The Chemist’s Companion. New-York: Wiley & Sons, 1972.)
Matthews J.C., Nashua N.H., Wood L.L. USA. Patent 3.474.464, 1969.
Скрипов Н.И., Белых Л.Б., Стеренчук Т.П., Корнаухова Т.А., Миленькая Е.А., Шмидт Ф.К. // Кинетика и катализ. 2022. Т. 63. № 2. С. 223. (Skripov N.I., Belykh L.B., Sterenchuk T.P., Kornaukhova T.A., Milenkaya E.A., Schmidt F.K. // Kinet. Catal. 2022. V. 63. № 2. P. 197.)
Yu S., Cheng X., Wang Y., Xiao B., Xing Y., Ren J., Lu Y., Li H., Zhuang H., Chen G. // Nature Commun. 2022. V. 13. P. 4737.
Hu B., Deng W., Li R., Zhang Q., Wang Y., Delplanque-Janssens F., Paul F., Desmedt F., Miquel P. // J. Catal. 2014. V. 319. P. 15.
Liang W., Fu J., Chen H., Zhang X., Deng G. // Mater. Lett. 2021. V. 283. 128857.
Смирнов М.Ю., Калинкин А.В., Симонов П.А., Бухтияров В.И. // Кинетика и катализ. 2022. Т. 63. № 5. С. 602.
Lou Y., Ma J., Hu W., Dai Q., Wang L., Zhan W., Guo Y., Cao X.-M., Guo X.-M., Hu P., Lu G. // ACS Catal. 2016. V. 6. № 12. P. 8127.
Устюгов А.В., Корыпаева В.В., Обейдат З.З., Путин А.Ю., Шварц А.Л., Брук Л.Г. // Кинетика и катализ. 2022. Т. 63. № 2. С. 258.
Белых Л.Б., Стеренчук Т.П., Скрипов Н.И., Акимов В.В., Таусон В.Л., Романченко А.С., Гвоздовская К.Л., Санжиева С.Б., Шмидт Ф.К. // Кинетика и катализ. 2019. Т. 60. № 6. С. 788. (Belykh L.B., Sterenchuk T.P., Skripov N.I., Akimov V.V., Tauson V.L., Romanchenko A.S., Gvozdovskaya K.L., Sanzhieva S.B., Shmidt F.K. // Kinet. Catal. 2019. V. 60. № 6. P. 808.)
Lei J., Niu R., Wang S., Li J. // Solid State Sci. 2020. V. 101. 106097.
Gabasch H., Unterberger W., Hayek K., Klotzer B., Kleimenov E., Teschner D., Zafeiratos S., Havecker M., Knop-Gericke A., Schlog R., Han J., Ribeiro F.H., Aszalos-Kiss B., Curtin T., Zemlyanov D. // Surf. Sci. 2006. V. 600. P. 2980.
Wu T., Kaden W.E., Kunkel W.A., Anderson S.L. // Surf. Sci. 2009. V. 603. P. 2764.
Koyano G., Yokoyama S., Misono M. // Appl. Catal. A: Gen. 1999. V. 188. P. 301.
Akolekar D.B., Bhargava S.K. // J. Mol. Catal. A: Chem. 2005. V. 236. P. 77.
Белых Л.Б., Скрипов Н.И., Акимов В.В., Таусон В.Л., Степанова Т.П., Шмидт Ф.К. // ЖОХ. 2013. Т. 83. № 12. С. 1974.
Neyyathala A., Flecken F., Hanf S. // ChemPlusChem. 2023. V. 88. e202200431.
Xiong R., Zhao W., Wang Z., Zhang M. // Mol. Catal. 2021. V. 500. 111332.
Скрипов Н.И., Белых Л.Б., Белоногова Л.Н., Уманец В.А., Рыжкович Е.Н., Шмидт Ф.К. // Кинетика и катализ. 2010. Т. 51. № 5. С. 739. (Skripov N.I., Belykh L.B., Belonogova L.N., Umanets V.A., Ryzhkovich E.N., Schmidt F.K. // Kinet. Catal. 2010. V. 51. № 5. P. 714.)
Khoshkhoo M.S., Scudino S., Thomas J., Gemming T., Wendrock H., Eckert J. // Mater. Lett. 2013. V. 108. P. 343.
Lewis R.J., Hutchings G.J. // ChemCatChem. 2019. V. 11. P. 298.
Cao K., Yang H., Bai S., Xu Y., Yang C., Wu Y., Xie M., Cheng T., Shao Q., Huang X. // ACS Catal. 2021. V. 11. P. 1106.
Jeong H.E., Kim S., Seo M.-G., Lee D.-W., Lee K.-Y. // J. Mol. Catal. A: Chem. 2016. V. 420. P. 88.
Adams J.S., Kromer M.L., Rodríguez-López J., Flaherty D.W. // J. Am. Chem. Soc. 2021. V. 143. P. 7940.
Chen L., Medlin J.W., Gronbeck H. // ACS Catal. 2021. V. 11. P. 2735.
Deschner B.J., Doronkin D.E., Sheppard T.L., Zimina A., Grunwaldt J.-D., Dittmeyer R. // J. Phys. Chem. C. 2021. V. 125. P. 3451.
Flanagan B.T.B., Biehl G.E., Clewley J.D., Kundqvist S., Anderson Y. // J.C.S. Faraday I. 1980. V. 76. P. 196.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00