

Кинетика и катализ, 2023, T. 64, № 6, стр. 737-748
Различение линейного и нелинейного (кооперативного) механизмов активации субстратов в “безлигандных” “безмедных” условиях реакции Соногаширы
Е. В. Ларина a, А. А. Курохтина a, Н. А. Лагода a, А. Ф. Шмидт a, *
a ФГБОУ ВО Иркутский государственный университет, химический факультет
664033 Иркутск,
ул. К. Маркса, 1, Россия
* E-mail: aschmidt@chem.isu.ru
Поступила в редакцию 05.03.2023
После доработки 02.05.2023
Принята к публикации 03.05.2023
- EDN: KUKDLB
- DOI: 10.31857/S0453881123060102
Аннотация
В работе представлены результаты сравнительного исследования дифференциальной селективности реакции Соногаширы с парой конкурирующих арилацетиленов в т.н. “безлигандных” “безмедных” условиях при варьировании природы и концентрации общих для конкурирующих субстратов арилгалогенидов и основания. Изменение величины дифференциальной селективности, обнаруженное при варьировании природы арилгалогенидов, согласуется с тем, что активация арилгалогенида и арилацетилена осуществляется последовательно по линейному с точки зрения химической кинетики механизму. Обнаруженное отсутствие влияния природы и концентрации основания на селективность реакции в условиях конкуренции арилацетиленов указывает на практически необратимую стадию их активации.
ВВЕДЕНИЕ
Реакции сочетания, катализируемые палладием, представляют собой мощный синтетический метод образования новых С–С-связей и на сегодняшний день стали незаменимым инструментом в современном органическом синтезе, в академических лабораториях и промышленном производстве [1]. Перекрестное сочетание арилгалогенидов с алкинами в присутствии палладия, известное как реакция Соногаширы, – широко используемый на практике способ получения различных фармацевтических препаратов, полимерных продуктов с заданными свойствами, сложных молекул, обладающих биологической активностью, а также наноматериалов [2–4]. Наиболее распространенный вариант проведения этого процесса предполагает применение в качестве сокатализатора соединений Сu(I) (до 10% от количества участвующих в реакции субстратов) [5]. В таких каталитических системах комбинация солей меди с алкином приводит к формированию промежуточного ацетиленида меди, который впоследствии вступает в реакцию трансметаллирования с палладиевым центром, что ведет к образованию дизамещенных арилацетиленов. Однако использование добавок меди нежелательно вследствие токсичности, а также из-за усложнения процедуры очистки получаемых продуктов [6]. Кроме того, в таких условиях интенсифицируется протекание побочного окислительного гомосочетания алкина по типу Глазера с формированием 1,3-диинов [7], что снижает выход целевых продуктов перекрестного сочетания.
Имеется достаточно большое количество примеров реализации и т.н. “безмедного” варианта кросс-сочетания, который, тем не менее, в подавляющем большинстве случаев требует введения добавок сильных органических (в частности, фосфиновых, аминовых или карбеновых) лигандов (см, например, [8–10]). Кроме того, очень распространенным является вариант с одновременным добавлением меди и фосфина/амина [5, 11]. На наш взгляд, наиболее оптимальными с точки зрения практического использования являются т.н. “безлигандные” каталитические системы, не предполагающие присутствия добавок сильных донорных органических лигандов (фосфинов, аминов, карбенов и т.д.), и, следовательно, более доступные и при этом не требующие усложнения экспериментальных процедур (тщательной осушки реагентов, отсутствия кислорода воздуха, очистки продуктов). В настоящее время число примеров успешного применения “безлигандных” “безмедных” систем для эффективного проведения реакции Соногаширы достаточно ограничено [12–15].
Несмотря на то, что первые сообщения о реализации “безмедного” варианта реакции Соногаширы датируются 1975 г. [16, 17], механизм каталитического цикла образования продукта реакции остается неясным. Согласно имеющимся литературным данным, в “безмедных” условиях реакции Соногаширы [18, 19] наиболее общепринятый вариант образования дизамещенного алкина предполагает последовательную активацию сочетающихся арилгалогенида и арилацетилена одним активным палладиевым центром, т.е. по линейному с точки зрения химической кинетики механизму (схема 1 а). Ранее предполагалось, что применение соединений меди необходимо для активации алкина, который только после активации медным сокатализатором способен вступать в реакцию с активированным палладием арилгалогенидом [5]. Такой механизм, подразумевающий активацию двух сочетающихся субстратов различными типами каталитически активных соединений (в данном случае меди и палладия) в двух сопряженных каталитических циклах, получил название кооперативного катализа. При этом его реализация не обязательно требует присутствия двух отличных друг от друга по природе металлов. В недавно опубликованных работах [10, 20, 21] были приведены результаты, позволяющие предположить, что при использовании каталитических систем без добавок соединений меди активация алкина и арилгалогенида может осуществляться различными соединениями палладия в двух отдельных сопряженных каталитических циклах (схема 1 б). Доказательства реализации подобного кооперативного механизма катализа в родственных реакциях кросс-сочетания Мицороки–Хека и Сузуки–Мияуры были получены нами ранее при исследовании закономерностей дифференциальной селективности (ДС) в условиях конкуренции пары субстратов [22–24]. Таким образом, гипотеза о протекании катализа реакции Соногаширы в “безмедных” условиях путем активации сочетающихся арилгалогенида и арилацетилена отличными друг от друга типами палладиевых частиц в сосуществующих каталитических циклах (схема 1 б) не является в этом смысле уникальной.
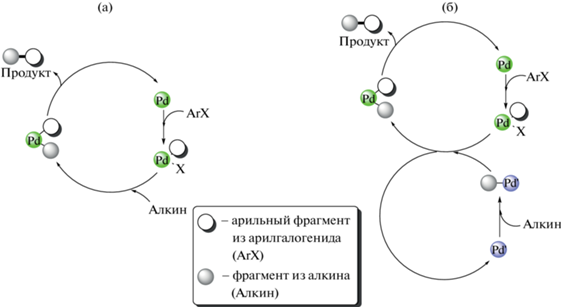
Схема 1 . Механизм “безмедного” варианта реакции Соногаширы в предположении линейного (а) и нелинейного (кооперативного) (б) механизмов образования продуктов (лиганды при палладии опущены).
Нужно отметить, что формулировка гипотезы механизма любой каталитической реакции невозможна только на основании данных о составе и строении обнаруженных компонентов реакционной смеси при использовании ex situ и/или in situ методов детектирования. Сам по себе факт обнаружения того или иного соединения в условиях реакции не дает никакой информации о его роли в катализе. Для того, чтобы сделать надежные выводы о каталитической активности или неактивности какого-либо детектированного соединения необходимо установление временных зависимостей концентрации таких частиц и сопоставление их с аналогичными зависимостями расходования субстратов и/или накопления продуктов. Насколько нам известно, примеры использования таких данных для подтверждения или опровержения гипотезы кооперативного катализа реакции Соногаширы в литературе отсутствуют. В связи с этим установление механизма активации субстратов и образования целевого продукта в “безлигандных” “безмедных” условиях реакции Соногаширы является актуальной задачей. В настоящей работе представлены результаты исследования механизма превращения субстратов в условиях “безмедного” “безлигандного” варианта реакции Соногаширы с проверкой возможности протекания реакции по кооперативному механизму.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Все эксперименты проводили без использования инертной атмосферы. Отбираемые пробы реакционной смеси анализировали на газожидкостном хроматографе Кристалл 5000.2 (“Хроматэк”, Россия, ДИП, колонка HP-5 15 м) и хромато-масс-спектрометре GC-MS QP-2010 Ultra (“Shimadzu”, Япония) с ионизацией электронным ударом (энергия ионизации – 70 эВ, колонка GsBP-5MS размером 0.25 мкм × 0.25 мм × 30 м, газ-носитель – гелий) с программированным нагревом от 110 до 260°C. Полученные масс-спектры сравнивали с библиотечными (библиотеки сравнения Wiley, NIST, NIST05). Значения аналитических выходов продуктов определяли методом внутреннего стандарта (нафталин) с применением экспериментальных и расчетных факторов отклика, определяемых по аутентичным образцам и по уравнениям материального баланса реакции соответственно. Материальный баланс реакции рассчитывали в каждой пробе реакционной смеси с учетом количества израсходовавшихся субстратов и образовавшихся в результате реакции целевых продуктов – дизамещенных арилацетиленов (толанов) 1а, 1б (суммарный выход 9–82% от теоретически возможного), а также побочных 1,3-диинов 2а–2в (суммарный выход 2–25%, высокие выходы наблюдались в условиях, когда основная реакция образования дизамещенных арилацетиленов практически не протекала) (схема 2 ). Отклонения баланса от теоретического значения не превышали 5%. Образование 1,3-диинов типа 2 в количествах, превосходящих стехиометрические по палладию, требует реокисления палладия, которое в условиях реакции, наиболее вероятно, происходит путем взаимодействия с присутствующим в реакторе кислородом воздуха. Проведение реакции в атмосфере аргона приводило к резкому снижению выходов продуктов окисления до 3%, что примерно эквивалентно количеству палладия в реакции.
Для оценки воспроизводимости каждый эксперимент выполняли 3 раза. Математическую обработку кинетических данных и построение фазовых траекторий осуществляли с помощью средств программы “Microsoft Excel 2007” [25]. Для построения фазовых траекторий использовали полиномиальную аппроксимацию экспериментальных данных, позволяющую установить совпадение/несовпадение фазовых траекторий при варьировании условий проведения реакции.
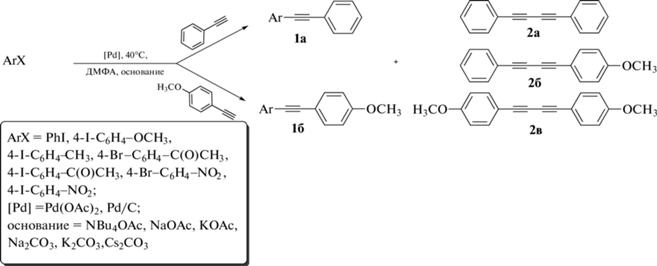
Схема 2 . Реакция Соногаширы с конкурирующими арилацетиленами в “безлигандных” “безмедных” условиях.
Каталитические эксперименты
В конкурентной реакции Соногаширы конкурирующие фенилацетилен и 4-этиниланизол (по 0.495 ммоль каждого), арилгалогенид (1 ммоль, если не указано иное) и нафталин в качестве внутреннего стандарта для хроматографии (0.6 ммоль) растворяли при комнатной температуре в 3 мл N,N-диметилформамида (ДМФА). Полученный раствор вводили в стеклянный реактор, снабженный резиновой мембраной и магнитным мешальником, содержащий ацетат тетрабутиламмония (ТБАА) (1.5 ммоль, если не указано иное) в качестве основания и Pd(OAc)2 либо 4% Pd/C (0.02 ммоль) в качестве предшественника катализатора. Далее начинали реакцию, помещая реактор в предварительно нагретую до 40°C масляную баню при перемешивании (480 об./мин). Пробы реакционной смеси периодически отбирали из реактора с помощью шприца с металлической иглой, для хроматографического анализа 100 мкл пробы реакционного раствора экстрагировали 100 мкл смеси толуол/вода (1/1). Продолжительность реакции составляла 1–3 ч.
В качестве общего реагента для конкурирующих арилацетиленов использовали следующие арилгалогениды: иодбензол (0.495–1.98 ммоль), 4-иоданизол (1 ммоль), 4-иодтолуол (1 ммоль), 4-бромацетофенон (1 ммоль), 4-иодацетофенон (1 ммоль), 4-бромнитробензол (1 ммоль), 4-иоднитробензол (1 ммоль).
В экспериментах с варьированием природы основания использовали следующие реагенты: ТБАА (0.75–3 ммоль), NaOAc (1.5 ммоль), KOAc (1.5 ммоль), Na2CO3 (1.5 ммоль), K2CO3 (1.5 ммоль), Cs2CO3 (1.5 ммоль).
Приготовление катализаторов
Для получения 4% Pd/C к 20 мл толуола добавляли 1 г углеродного материала (“Сибунит” [26], фракция 0.2–0.25 мм) и ацетат палладия в количестве, соответствующем 4 мас. % (0.09 г.). Перемешивали в течение 30 мин при температуре 90–99°C. Полноту адсорбции ацетата палладия углем контролировали по интенсивности поглощения в растворе при 300 нм. Для формирования на поверхности угля наноразмерных частиц металлического палладия к раствору добавляли 0.04 мл муравьиной кислоты и перемешивали еще 20 мин. Полученный катализатор отфильтровывали, промывали ацетоном и сушили в вакууме.
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
Нет сомнений, что проведение кинетических исследований – это необходимый этап дискриминации возможных гипотез механизмов протекания сложных каталитических реакций [27–30]. Одним из возможных вариантов осуществления таких исследований является нахождение не традиционных закономерностей каталитической активности (скорости реакции), а закономерностей дифференциальной селективности (ДС) реакции. Ранее на примере реакций кросс-сочетания нами было показано, что такой подход является эффективным для установления свойств стадий активации субстратов в каталитическом цикле (обратимая/необратимая, быстрая/медленная) [30–32], а также для различения гипотез линейного и нелинейного с кинетической точки зрения механизма таких стадий [22–24]. Важнейшим преимуществом исследования ДС является то, что в отличие от каталитической активности, определяемой по скорости каталитической реакции, она не зависит от концентрации каталитически активных частиц, а обусловлена только их природой [30]. Поэтому любое изменение ДС, возникающее при направленном варьировании условий проведения процесса, не может быть связано с изменением концентрации активных частиц, и однозначно указывает на смену природы активного катализатора. Поскольку, в отличие от скорости реакции, величина ДС определяется сравнительно небольшим набором селективностьопределяющих стадий, входящих в т.н. узел сопряжения конкурирующих реакций [32, 33], анализ ее возможных изменений позволяет исследовать характер именно этих отдельных (селективностьопределяющих) стадий вне зависимости от сложности каталитического процесса в целом. В частности, такой подход нивелирует влияние процессов формирования–дезактивации катализатора, обуславливающих динамику изменений его количества, обычно не поддающуюся экспериментальному наблюдению.
В качестве параметра, характеризующего величину ДС в условиях конкуренции двух субстратов, удобно использовать отношение скоростей их расходования или накопления соответствующих продуктов [30]. Такое определение ДС, применяемое далее в настоящей работе, отличается от общепринятого, под которым понимается отношение скорости расходования реагента в реакции образования данного продукта $\left( {{{r}_{{P1}}}} \right)$ к общей скорости превращения реагента во все продукты (${{r}_{{P1}}}$ +… ${{r}_{{Pn}}}$). Тем не менее, ДС, находимые этими двумя способами, оказываются однозначно связанными между собой (1). Так, для случая двух продуктов P1 и P2, образующихся из двух конкурирующих субстратов в реакциях с одинаковой стехиометрией, ДС:
(1)
$\begin{gathered} {\text{ДС}} = \frac{{{{r}_{{{\text{P}}1}}}}}{{{{r}_{{{\text{P}}1}}} + {{r}_{{{\text{P}}2}}}}} = \frac{1}{{1 + {{r}_{{{\text{P}}2}}}{\text{/}}{{r}_{{{\text{P}}1}}}}}, \\ \frac{{{{r}_{{{\text{P}}2}}}}}{{{{r}_{{{\text{P}}1}}}}} = \frac{{d\left[ {{\text{P}}2} \right]{\text{/}}dt}}{{d\left[ {{\text{P}}1} \right]{\text{/}}dt}} = \frac{{d\left[ {{\text{P}}2} \right]}}{{d\left[ {{\text{P}}1} \right]}} = \frac{{1 - {\text{ДС}}}}{{{\text{ДС}}}}. \\ \end{gathered} $Анализируя две простейшие схемы линейного и кооперативного механизмов катализа (схема 3 ), можно прийти к выводу, что ДС по конкурирующим алкинам будет определяться природой общего интермедиата, с которым происходит взаимодействие в стадии их конкуренции. Согласно общепринятой схеме реакции Соногаширы, в случае линейного механизма алкины взаимодействуют с σ-арильным комплексом типа ArPdX (схема 3 а, стадии 1, 2), образующимся в результате активации арилгалогенида палладиевым катализатором. В случае кооперативного механизма конкурирующие алкины реагируют с некоторым соединением Pd' (схема 3 б, стадии 3, 4), не участвующим в превращении арилгалогенида. Таким образом, анализ закономерностей ДС при варьировании условий реакции, способных привести к изменению общего для конкурирующих алкинов интермедиата, дает возможность различения двух гипотез активации субстратов (схема 3 а и 3б). Самым очевидным способом направленного воздействия на природу общего интермедиата является смена природы арильного заместителя в общем для конкурирующих алкинов арилгалогениде. В случае линейной последовательности стадий активации субстратов природа общего интермедиата изменится вследствие вхождения арильного заместителя в состав σ-арильного комплекса типа ArPdX. Следовательно, при взаимодействии этого интермедиата с конкурирующими алкинами (схема 3 а, стадии 1, 2) должна поменяться и селективность реакции. В противоположность этому, в кооперативном маршруте природа арильного заместителя арилгалогенида формально не окажет никакого влияния на природу общего интермедиата Pd' (схема 3 б, стадии 3, 4), и селективность должна оставаться неизменной.
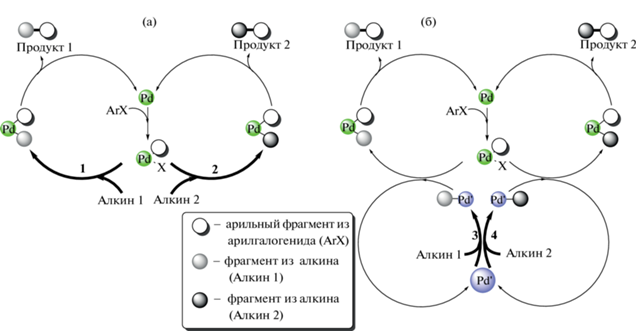
Схема 3 . Механизм “безмедного” варианта реакции Соногаширы с двумя конкурирующими алкинами в приближении линейного (а) и нелинейного (кооперативного) (б) механизмов образования продуктов (лиганды при палладии опущены).
Рассмотрим ситуацию, соответствующую общепринятому в настоящий момент линейному механизму катализа “безмедного” варианта реакции Соногаширы [18, 19], когда два однотипных арилацетилена взаимодействуют с продуктом окислительного присоединения арилгалогенида типа ArPdX (интермедиат X2 на схеме 4 ). В таком случае за окислительным присоединением следует стадия с конкуренцией арилацетиленов и формированием интермедиатов Х3 и Х5 (схема 4 ) с последующим образованием σ-связи между продуктом активации арилгалогенида ArPdX и молекулой арилацетилена путем переноса протона на основание. Образование продуктов реакции происходит в результате восстановительного элиминирования Pd(0).
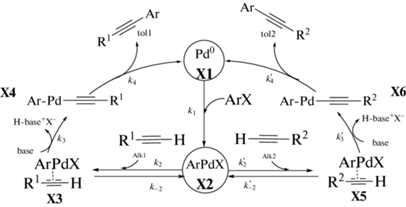
Схема 4 . Образование продуктов “безмедной” реакции Соногаширы (толанов tol1, tol2) в результате превращения двух конкурирующих алкинов (Alk1 и Alk2) и арилгалогенида (ArX) в качестве общего реагента в рамках модели линейного (некооперативного) механизма.
Используя метод квазистационарных концентраций, в рамках гипотезы линейного механизма катализа (схема 4 ) можно получить уравнение, описывающее отношение скоростей образования продуктов tol1 и tol2 из конкурирующих арилацетиленов Alk1 и Alk2 (2):
(2)
$\frac{{{{r}_{{{\text{tol}}1}}}}}{{{{r}_{{{\text{tol}}2}}}}} = \left( {\frac{{{{k}_{3}}{{k}_{2}}}}{{k_{3}^{'}k_{2}^{'}}}} \right)\left( {\frac{{k_{{ - 2}}^{'} + k_{3}^{'}\left[ {{\text{base}}} \right]}}{{{{k}_{{ - 2}}} + {{k}_{3}}\left[ {{\text{base}}} \right]}}} \right)\frac{{\left[ {{\text{Alk}}1} \right]}}{{\left[ {{\text{Alk}}2} \right]}}.$В такой ситуации отношение скоростей конкурирующих реакций будет зависеть от природы общего арилгалогенида (через константы ${{k}_{2}},~{{k}_{{ - 2}}},{{k}_{3}}\,\,{\text{и}}\,\,~k_{2}^{{\text{'}}},~k_{{ - 2}}^{{\text{'}}},~k_{3}^{{\text{'}}}),$ а также от природы (через ${{k}_{3}}\,\,{\text{и\;}}k_{3}^{{\text{'}}})$ и концентрации используемого в реакции основания.
В случае квазиравновесия стадий с участием конкурирующих алкинов, что с математической точки зрения означает реализацию условий ${{k}_{{ - 2}}} \gg {{k}_{3}}\left[ {{\text{base}}} \right];{\text{\;\;}}k_{{ - 2}}^{'} \gg k_{3}^{'}\left[ {{\text{base}}} \right],$ отношение скоростей опишется следующим уравнением:
(3)
$\frac{{{{r}_{{{\text{tol}}1}}}}}{{{{r}_{{{\text{tol}}2}}}}} = \left( {\frac{{{{k}_{3}}{{K}_{2}}}}{{k_{3}^{'}K_{2}^{'}}}} \right)\frac{{\left[ {{\text{Alk}}1} \right]}}{{\left[ {{\text{Alk}}2} \right]}},$Таким образом, отношение скоростей конкурирующих реакций будет зависеть от природы основания (через $k_{3}^{{}}$ и $k_{3}^{'}),$ но не от его концентрации, а также от природы общего для конкурирующих алкинов интермедиата ArPdX (через ${{K}_{2}}$ и $K_{2}^{'}$) и, следовательно, от природы общего арилгалогенида.
Если стадии с участием арилацетиленов протекают практически необратимо, т.е. реализуются условия ${{k}_{{ - 2}}} \ll {{k}_{3}}\left[ {{\text{base}}} \right];~~k_{{ - 2}}^{'} \ll k_{3}^{'}\left[ {{\text{base}}} \right],$ отношение скоростей будет описываться уравнением (4):
(4)
$\frac{{{{r}_{{{\text{tol}}1}}}}}{{{{r}_{{{\text{tol}}2}}}}} = \frac{{{{k}_{2}}}}{{k_{2}^{'}}}\frac{{\left[ {{\text{Alk}}1} \right]}}{{\left[ {{\text{Alk}}2} \right]}}.$В этом случае отношение скоростей образования соответствующих продуктов будет зависеть только от соотношения концентраций конкурирующих алкинов и констант скоростей $k_{2}^{{}}$ и $k_{2}^{'},$ определяемых в том числе природой общего арилгалогенида. Таким образом, вне зависимости от характера стадий с участием арилацетиленов (обратимые, квазиравновесные, или необратимые), отношение скоростей конкурирующих реакций в случае реализации линейного механизма катализа всегда будет обусловлено природой общего арилгалогенида.
Механизм активации субстратов в “безмедном” варианте реакции Соногаширы в рамках “кооперативной” гипотезы может быть аналогичным тому, что предполагается для медьсодержащих каталитических систем [5, 9]. В таком случае активация арилгалогенида, так же, как и в общепринятом линейном механизме, осуществляется в стадии его окислительного присоединения к комплексам Pd(0), а активация арилацетилена – в результате взаимодействия с соединением Pd(II) [9, 21, 34]. Гипотеза активации алкина и арилгалогенида различными соединениями палладия в двух отдельных сопряженных каталитических циклах в условиях использования каталитических систем без добавок соединений меди была предположена в недавно опубликованных работах [10, 20].
Для описания величины ДС по конкурирующим арилацетиленам в приближении нелинейного (кооперативного) механизма образования толанов рассмотрим схему 5 .
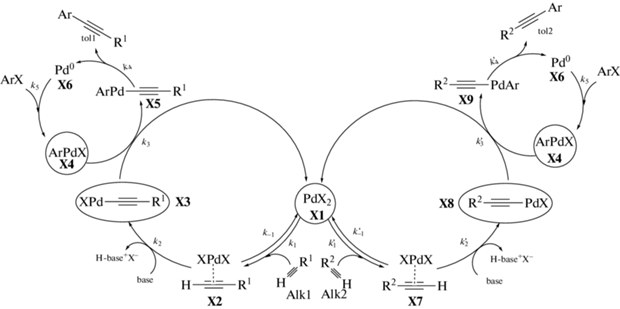
Схема 5 . Образование продуктов “безмедной” реакции Соногаширы (толанов tol1, tol2) в результате превращения двух конкурирующих алкинов (Alk1 и Alk2) и арилгалогенида (ArX) в качестве общего реагента в рамках модели нелинейного (кооперативного) механизма.
В этом случае отношение скоростей образования соответствующих толанов, полученное в приближении метода квазистационарных концентраций, будет выражаться следующим образом:
(5)
$\frac{{{{r}_{{{\text{tol}}1}}}}}{{{{r}_{{{\text{tol}}2}}}}} = \left( {\frac{{{{k}_{2}}{{k}_{1}}}}{{k_{2}^{'}k_{1}^{'}}}} \right)\left( {\frac{{k_{{ - 1}}^{'} + k_{2}^{'}\left[ {{\text{base}}} \right]}}{{{{k}_{{ - 1}}} + {{k}_{2}}\left[ {{\text{base}}} \right]}}} \right)\frac{{\left[ {{\text{Alk}}1} \right]}}{{\left[ {{\text{Alk}}2} \right]}}.$Как следует из уравнения (5), в случае реализации квазистационарности концентраций интермедиатов каталитических циклов (схема 5 ) отношение скоростей накопления толанов из конкурирующих арилацетиленов не зависит от природы и концентрации общего арилгалогенида, активация которого палладием протекает в дополнительном цикле, и проявляет чувствительность только к природе общего интермедиата PdX2, концентрации и природе (через константы $k_{2}^{{}}$, $k_{2}^{'})$ основания, а также к отношению концентраций этих субстратов.
В случае квазиравновесия стадий с участием конкурирующих арилацетиленов, когда ${{k}_{{ - 1}}} \gg {{k}_{2}}\left[ {{\text{base}}} \right];$ $~k_{{ - 1}}^{'} \gg k_{2}^{'}\left[ {{\text{base}}} \right]{\kern 1pt} ,$ отношение скоростей превращения конкурирующих субстратов будет определяться природой основания (через константы ${{k}_{2}},$ $k_{2}^{'}){\kern 1pt} :$
(6)
$\frac{{{{r}_{{{\text{tol}}1}}}}}{{{{r}_{{{\text{tol}}2}}}}} = \left( {\frac{{{{k}_{2}}{{K}_{1}}}}{{k_{2}^{'}K_{1}^{'}}}} \right)\frac{{\left[ {{\text{Alk}}1} \right]}}{{\left[ {{\text{Alk}}2} \right]}}.$Если стадии с участием арилацетиленов практически необратимы $\left( {{{k}_{{ - 1}}} \ll {{k}_{2}}\left[ {{\text{base}}} \right];~~k_{{ - 1}}^{'} \ll k_{2}^{'}\left[ {{\text{base}}} \right]} \right){\kern 1pt} :$
(7)
$\frac{{{{r}_{{{\text{tol}}1}}}}}{{{{r}_{{{\text{tol}}2}}}}} = \frac{{{{k}_{1}}}}{{k_{1}^{'}}}\frac{{\left[ {{\text{Alk}}1} \right]}}{{\left[ {{\text{Alk}}2} \right]}},$Следовательно, вне зависимости от характера стадий с участием конкурирующих арилацетиленов (обратимая или необратимая), отношение скоростей конкурирующих реакций с их участием в случае реализации кооперативного механизма катализа не будет чувствительно к природе и концентрации общего арилгалогенида, не участвующего, согласно схеме 5 , в образовании общего для конкурирующих арилацетиленов интермедиата PdX2.
Таким образом, для ответа на вопрос о том, по какому из рассматриваемых механизмов – линейному или кооперативному нелинейному – протекает реакция Соногаширы, необходимо иметь информацию о возможном влиянии на ДС по конкурирующим арилацетиленам природы и концентрации общего арилгалогенида. Кроме того, анализ закономерностей влияния основания на ДС реакции в условиях конкуренции арилацетиленов, как было показано выше, также позволяет получить информацию о характере (обратимая, квазиравновесная, или необратимая) стадии, в которой осуществляется эта конкуренция.
Для качественной и количественной оценки величины ДС ранее было предложено использование так называемых фазовых траекторий реакции, представляющих собой зависимости концентраций конкурирующих субстратов либо образующихся из них продуктов друг от друга [30, 32]. Поскольку отношение скоростей двух конкурирующих реакций однозначно связано с величиной ДС (1), совпадение (или, напротив, несовпадение) фазовых траекторий, наклон которых в любой их точке и есть отношение таких скоростей, однозначно указывает на совпадение (или, соответственно, различие) величин ДС. При этом важным преимуществом такого метода оценки ДС является использование первичных интегральных кинетических данных о концентрациях конкурирующих субстратов и/или соответствующих продуктов реакции, которые могут быть получены с помощью доступных методов ГЖХ или ГХ-МС без проведения процедур их дифференцирования.
Для установления закономерностей ДС в качестве пары конкурирующих субстратов были выбраны фенилацетилен и 4-этиниланизол. Реакцию проводили в присутствии “безлигандной” “безмедной” каталитической системы, содержащей Pd(OAc)2 и ТБАА при 40°C. Такая каталитическая система ранее была предложена в работе [12] и показала свою эффективность для синтеза дизамещенных алкинов с высокой селективностью. Как показал хромато-масс-спектрометрический анализ проб реакционной смеси, в условиях конкурентной реакции наблюдалось образование дизамещенных арилацетиленов (толанов) 1а и 1б, а также 1,3-диинов 2а–2в, являющихся продуктами побочного окислительного сочетания конкурирующих арилацетиленов (схема 2 ). Для решения задачи различения линейного и кооперативного механизмов каталитического цикла реакции Соногаширы достаточно построение фазовых траекторий по продуктам ее реакции толанам 1а и 1б, формирующимся в основном каталитическом цикле.
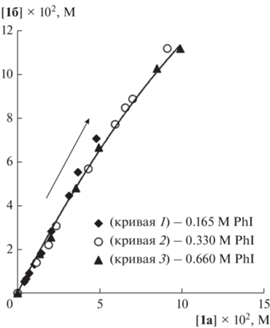
Как следует из полученных данных, фазовые траектории, построенные по концентрациям толанов 1а и 1б, образующихся из иодбензола и конкурирующих арилацетиленов, при варьировании концентрации иодбензола в широком диапазоне (0.165–0.66 М) оставались неизменными (рис. 1).
Рис. 1.
Фазовые траектории реакции Соногаширы между иодбензолом и конкурирующими арилацетиленами в “безлигандных” “безмедных” условиях (схема 2 ), построенные по концентрациям толанов, продуктов типа 1, при варьировании концентрации иодбензола (Pd(OAc)2, 0.5 М ТБАА, стрелкой показано направление реакции).
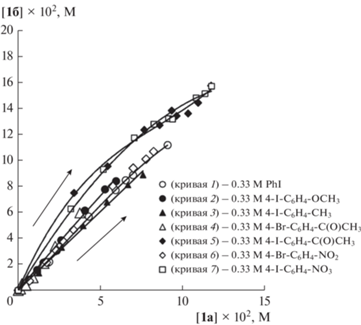
В то же время ДС реакции проявляла чувствительность к варьированию природы общего реагента. Вид и форма фазовых траекторий по получающимся из конкурирующих арилацетиленов толанам 1а и 1б (рис. 2) зависели от природы арилгалогенида как в случае арилиодидов, так и с применением арилбромидов в качестве общих реагентов. Анализ зависимостей позволяет заключить, что на селективность реакции значительное влияние оказывает реакционная способность арилгалогенида. Так, например, в экспериментах с использованием 4-иодацетофенона и 4-иоднитробензола фазовые траектории практически совпадали (кривые 5 и 7 на рис. 2 соответственно), при этом вклад побочного образования 1,3-диинов в общую конверсию субстратов был минимальным. Переход от более реакционноспособного 4-иоднитробензола к 4-бромнитробензолу сопровождался падением скорости расходования арилгалогенида более чем в 5 раз, а также снижением выходов дизамещенных арилацетиленов и увеличением вклада побочного образования 1,3-диинов в превращение конкурирующих арилацетиленов. В данном случае фазовые траектории были различными. Это говорит о том, что селективность реакции Соногаширы зависит от природы общего арилгалогенида (кривые 6 и 7 на рис. 2). Таким образом, экспериментально зафиксированный факт влияния природы арилгалогенида на селективность по толанам (рис. 2) указывает на чувствительность ДС стадии активации арилацетиленов в каталитическом цикле реакции Соногаширы к природе общего арилгалогенида.
Рис. 2.
Фазовые траектории реакции Соногаширы с конкурирующими арилацетиленами в “безлигандных” “безмедных” условиях (схема 2 ), построенные по концентрациям толанов, продуктов типа 1, при варьировании природы арилгалогенида (Pd(OAc)2, 0.5 М ТБАА, стрелкой показано направление реакции).
Анализируя получаемые результаты, необходимо принимать во внимание то, что, поскольку ДC реакции определяется природой каталитически активных соединений [30], наблюдаемые изменения также могут быть обусловлены варьированием относительного вклада нескольких проявляющих активность форм катализатора в конверсию субстрата. Как известно, в таких динамических системах, как реакции кросс-сочетания, арилгалогениды участвуют не только в функционировании основного каталитического цикла образования продуктов, но и в процессах за его пределами [35–37], в результате чего способны влиять на перераспределение палладия между различными потенциально активными формами. Таким образом, возможна ситуация, при которой наблюдаемое изменение ДС при варьировании природы арилгалогенида (рис. 2) обусловлено не только сменой природы палладиевого интермедиата ArPdX, являющегося общим для конкурирующих арилацетиленов в рамках гипотезы линейного механизма, но также и изменением относительных вкладов различных (например, растворенных и твердых) форм палладия в общую конверсию субстратов. Массив экспериментальных данных по исследованию реакций кросс-сочетания позволяет уверенно утверждать, что в случае катализа на гетерогенных частицах палладия варьирование природы исходного предшественника катализатора, например, переход от растворимого к гетерогенному нерастворимому, однозначно скажется на наблюдаемом значении ДС реакции вследствие нелинейной кинетики образования гетерогенных частиц металла из растворенных молекулярных комплексов [37–39]. При этом в используемых нами “безлигандных” “безмедных” условиях при варьировании природы предшественника катализатора состав таких молекулярных комплексов палладия в растворе, т.е. стабилизированных эндогенными галогенид-ионами, анионами основания и/или молекулами растворителя комплексов Pd(0) и Pd(II) [27, 40], не меняется. В конкурентной реакции с иодбензолом при применении растворимого Pd(OAc)2 и нерастворимого гетерогенного Pd/C ДС реакции, несмотря на существенное падение скорости реакции (более чем в 10 раз), оставалась неизменной (рис. 3, кривые 1 и 2). Аналогичная ситуация наблюдалась и в случае использования в качестве арилирующего агента 4-иоднитробензола – фазовые траектории совпадали при переходе от Pd(OAc)2 к Pd/C (рис. 3, кривые 3 и 4). Такой результат свидетельствует об истинно гомогенном характере каталитически активных частиц, ответственных за образование дизамещенных арилацетиленов.
Рис. 3.
Фазовые траектории реакции Соногаширы с конкурирующими арилацетиленами в “безлигандных” “безмедных” условиях (схема 2 ), построенные по концентрациям толанов, продуктов типа 1, при варьировании природы арилгалогенида и предшественника катализатора (Pd(OAc)2 или Pd/C, 0.5 М ТБАА, стрелкой показано направление реакции).
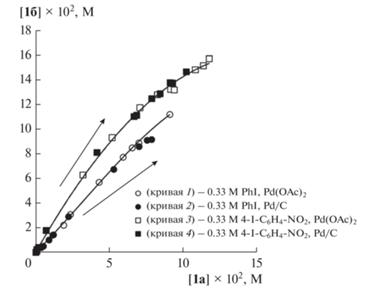
Таким образом, изменение ДС реакции при смене природы арилгалогенидов (рис. 2, 3 (кривые 1 и 3, 2 и 4)) не связано с различными вкладами нескольких каталитически активных форм палладия (гетерогенных и гомогенных), поскольку, наиболее вероятно, реакция протекает с участием молекулярных соединений катализатора в растворе по механизму гомогенного катализа, в том числе и при применении твердых предшественников катализатора.
Кроме того, была изучена чувствительность ДС в условиях конкуренции пары арилацетиленов в реакции с иодбензолом к природе и концентрации используемого основания. Поскольку основание не принимает непосредственного участия в стадиях активации арилацетиленов (схемы 4 и 5 ), возможная зависимость ДС от его природы и концентрации может быть обусловлена обратимостью этих стадий. В предельном случае практически полной необратимости стадий активации субстратов ДС реакции будет определяться только самими этими стадиями [32], следовательно, ни концентрация, ни природа основания не окажут на нее влияния. Данные рассуждения справедливы как для линейного, так и для кооперативного механизмов активации субстратов, согласно уравнениям (2)–(4) (схема 4 ) и (5)–(7) (схема 5 ) соответственно.
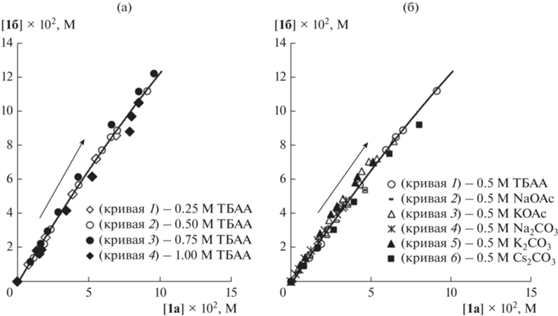
При варьировании концентрации используемого в качестве основания ТБАА фазовые траектории оставались неизменными (рис. 4а). Замена ТБАА на ацетаты и карбонаты Na, K, Cs также не приводила к изменению фазовых траекторий реакции (рис. 4б). Таким образом, отсутствие чувствительности ДС к природе и концентрации основания указывает на необратимый характер стадий с участием конкурирующих арилацетиленов в соответствии с уравнениями (4) и (7).
Рис. 4.
Фазовые траектории реакции Соногаширы с конкурирующими арилацетиленами в “безлигандных” “безмедных” условиях (схема 2 ), построенные по концентрациям толанов, продуктов типа 1, при варьировании концентрации (а) и природы основания (б) (Pd(OAc)2, 0.33 М PhI, стрелкой показано направление реакции).
В табл. 1 представлены данные об адекватности наблюдаемых экспериментально закономерностей ДС (рис. 1–4) теоретически ожидаемым изменениям ДС в рамках гипотез линейного и нелинейного механизмов активации арилацетиленов в реакции Соногаширы. На их основании можно сделать заключение о том, что гипотеза линейного механизма с практически необратимыми стадиями активации арилацетиленов адекватно описывает обнаруженные экспериментально закономерности. При этом, вероятно, реакция протекает с участием молекулярных соединений катализатора в растворе по механизму гомогенного катализа, что, однако, требует дополнительного изучения с проведением специальных экспериментов.
Таблица 1.
Чувствительность (+) и отсутствие чувствительности (–) ДС реакции Соногаширы по образующимся из конкурирующих арилацетиленов толанам 1 к параметрам реакции, наблюдаемая экспериментально и ожидаемая в рамках различных гипотез линейного и кооперативного механизмов катализа*
| ДС по толанам 1а, 1б из соответствующих конкурирующих арилацетиленов | ||||
|---|---|---|---|---|
| эксперимент или гипотеза | варьируемый параметр | |||
| природа ArX | концентрация ArX |
природа основания | концентрация основания |
|
| Экспериментально зафиксированные закономерности ДС (рис. 1–4) | + | – | – | – |
| Линейный механизм, квазистационарность (2) | + | – | + | + |
| Линейный механизм, квазиравновесие (3) | + | – | + | – |
| Линейный механизм, необратимость (4) | + | – | – | – |
| Нелинейный механизм, квазистационарность (5) | – | – | + | + |
| Нелинейный механизм, квазиравновесие (6) | – | – | + | – |
| Нелинейный механизм, необратимость (7) | – | – | – | – |
ЗАКЛЮЧЕНИЕ
Представленные в работе данные о зависимости ДС по конкурирующим арилацетиленам в т.н. “безлигандных” “безмедных” условиях реакции Соногаширы от природы общего арилгалогенида согласуются с тем, что активация сочетающихся арилгалогенида и арилацетилена осуществляется последовательно по линейному механизму. Отсутствие влияния природы и концентрации основания на селективность реакции в условиях конкуренции арилацетиленов позволило сделать заключение о необратимом характере стадии с участием арилацетиленов. Неизменность ДС конкурентной реакции при переходе от гомогенного предшественника катализатора Pd(OAc)2 к гетерогенному Pd/C указывает на ее протекание в растворе по механизму гомогенного катализа с участием молекулярных комплексов палладия.
Список литературы
Rayadurgam J., Sana S., Sasikumar M., Gu Q. // Org. Chem. Front. 2021. V. 8. № 2. P. 384.
Zhu X., Wang D., Huang H., Zhang X., Wang S., Zhua H. // Dye Pigment. 2019. V. 171. P. 107657.
Wang H., Li M., Liu Y., Song J., Li C., Bo Z. // J. Mater. Chem. C. 2019. V. 7. P. 819.
Buskes M.J., Blanco M.J. // Molecules. 2020. V. 25. № 15. P. 3493.
Sonogashira K. // J. Organomet. Chem. 2002. V. 653. № 1–2. P. 46.
Dodson J.R., Hunt A.J., Parker H.L., Yang Y., Clark J.H. // Chem. Eng. Process. 2012. V. 51. P. 69.
Siemsen P., Livingston R.C., Diederich F. // Angew. Chem. Int. Ed. 2000. V. 39. P. 2632.
Mohajer F., Heravi M.M., Zadsirjan V., Poormohammad N. // RSC Adv. 2021. V. 11. № 12. P. 6885.
Chinchilla R., Nájera C. // Chem. Soc. Rev. 2011. V. 40. № 10. P. 5084.
Martek B.A., Gazvoda M., Urankar D., Košmrlj J. // Org. Lett. 2020. V. 22. № 13. P. 4938.
Bakherad M. // Appl. Organomet. Chem. 2013. V. 27. № 3. P. 125.
Urgaonkar S., Verkade J.G. // J. Org. Chem. 2004. V. 69. № 17. P. 5752.
Hong K., Sajjadi M., Suh J.M., Zhang K., Nasrollahzadeh M., Jang H.W., Varma R.S., Shokouhimehr M. // ACS Appl. Nano Mater. 2020. V. 3. № 3. P. 2070.
Sarmah M., Dewan A., Thakur A.J., Bora U. // Tetrahedron Lett. 2016. V. 57. № 8. P. 914.
Gogoi A., Dewan A., Bora U. // RSC Adv. 2015. V. 5. № 1. P. 16.
Cassar L. // J. Organomet. Chem. 1975. V. 93. P. 253.
Dieck H.A., Heck F.R. // J. Organomet. Chem. 1975. V. 93. P. 259.
García-Melchor M., Pacheco M.C., Nájera C., Lledós A., Ujaque G. // ACS Catal. 2012. V. 2. № 1. P. 135.
Ljungdahl T., Bennur T., Dallas A., Emtenäs H., Mårtensson J. // Organometallics. 2008. V. 27. № 11. P. 2490.
Gazvoda M., Virant M., Pinter B., Košmrlj J. // Nature Commun. 2018. V. 9. № 1. P. 1.
Dubey P., Singh A.K. // ChemistrySelect. 2020. V. 5. № 10. P. 2925.
Schmidt A.F., Kurokhtina A.A., Larina E.V., Vidyaeva E.V., Schmidt E.Y., Lagoda N.A. // ChemCatChem. 2020. V. 12. № 21. P. 5523.
Schmidt A.F., Kurokhtina A.A., Larina E.V., Vidyaeva E.V., Lagoda N.A. // Mol. Catal. 2021. V. 499. P. 111321.
Курохтина А.А., Ларина Е.В., Лагода Н.А., Шмидт А.Ф. // Кинетика и Катализ. 2022. Т. 63. С. 614. (Kurokhtina A.A., Larina E.V., Lagoda N.A., Schmidt A.F. // Kinet. Catal. 2022. V. 63. P. 543.)
Excel for Scientists and Engineers: Numerical Methods. 2nd Ed. E.J. Billo. John Wiley & Sons, 2007. 480 p.
Мироненко Р.М., Бельская О.Б., Лихолобов В.А. // Российский химический журнал. 2019. Т. 62. № 1–2. С. 141. (Mironenko R.M., Belskaya O.B., Likholobov V.A. // Rus. J. Gen. Chem. 2020. V. 90. P. 532.)
Biffis A., Centomo P., del Zotto A., Zecca M. // Chem. Rev. 2018. V. 118. P. 2249.
Meek S.J., Pitman C.L., Miller A.J.M. // J. Chem Educ. 2016. V. 93. № 2. P. 275.
Tan Y., Barrios-Landeros F., Hartwig J.F. // J. Am. Chem. Soc. 2012. V. 134. P. 3683.
Schmidt A.F., Kurokhtina A.A., Larina E.V. // Catal. Sci. Technol. 2014. V. 4. P. 3439.
Schmidt A.F., Kurokhtina A.A., Larina E.V., Vidyaeva E.V., Lagoda N.A. // Mol. Catal. 2022. V. 524. P. 112260.
Шмидт А.Ф., Курохтина А.А., Ларина Е.В. // Кинетика и катализ. 2019. Т. 60. № 5. С. 555. (Schmidt A.F., Kurokhtina A.A., Larina E.V. // Kinet. Catal. 2019. V. 60. P. 551.)
Темкин О.Н. // Кинетика и катализ. 2012. Т. 53. С. 326. (Temkin O.N. // Kinet. Catal. 2012. V. 53. P. 313.)
Toledo A., Funes-ardoiz I., Maseras F., Albéniz A.C. // ACS Catal. 2018. V. 8. № 8. P. 7495.
de Vries A.H.M., Mulders J.M.C.A., Mommers J.H.M., Henderickx H.J.W., de Vries J.G. // Org. Lett. 2003. V. 5. P. 3285.
Eremin D.B., Ananikov V.P. // Coord. Chem. Rev. 2017.V. 346. P. 2.
Schmidt A.F., al Halaiqa A., Smirnov V.V. // Synlett. 2006. V. 18. P. 2861.
Finney E.E., Finke R.G. // Ind. Eng. Chem. Res. 2017. V. 56. № 37. P. 10271.
Finke R.G., Ozkar S. // J. Phys. Chem. C. 2019. V. 123. P. 54.
Köhler K., Kleist W., Pröckl S.S. // Inorg. Chem. V. 46. P. 1876.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00