

Кинетика и катализ, 2023, T. 64, № 6, стр. 811-821
Влияние носителя на характеристики Mn-нанесенных катализаторов в O3-каталитическом окислении ЛОС
Д. А. Бокарев a, И. В. Парамошин a, А. В. Рассолов a, С. А. Канаев a, Г. О. Брагина a, А. Ю. Стахеев a, *
a ФГБУН Институт органической химии им. Н.Д. Зелинского РАН
119991 Москва, Ленинский просп., 47, Россия
* E-mail: st@ioc.ac.ru
Поступила в редакцию 30.05.2023
После доработки 21.07.2023
Принята к публикации 21.07.2023
- EDN: KHIYMK
- DOI: 10.31857/S0453881123060035
Аннотация
Исследованы характеристики Mn-нанесенных катализаторов на основе носителей различной природы (SiO2 и цеолита BEA) в процессах разложения озона и озон-каталитического окисления (ОЗКО) летучих органических соединений (ЛОС) на примере н-бутана. Установлено, что SiO2 неактивен в изученных реакциях, и характеристики Mn/SiO2, полностью определяются каталитическими свойствами нанесенного оксида MnOx. В отличие от SiO2 цеолит ВЕА обладает значительной каталитической активностью, хотя и при температуре на 50°C выше, чем Mn/BEA. Полученные данные позволяют заключить, что каталитические характеристики Mn/BEA при 30–100°C также определяются Mn-компонентом катализатора. При более высокой температуре на протекание процесса ОЗКО значительное влияние могут оказывать каталитические свойства ВЕА, что приводит к более высокой конверсии углеводорода при 100–200°C и снижению количества озона, необходимого для протекания процесса ОЗКО на Mn/BEA.
ВВЕДЕНИЕ
Одна из важнейших задач охраны окружающей среды – очистка отходящих газов промышленных предприятий от летучих органических соединений (ЛОС) до требуемых экологических стандартов. К числу наиболее опасных ЛОС относят алканы (С2–С19), алкены (С2–С6), ароматические углеводороды (ксилол, кумол, бензол, фенол, стирол) и др. [1]. Для нейтрализации ЛОС наряду с каталитическим окислением кислородом воздуха [2] в настоящее время большое внимание уделяется озон-каталитическому окислению (ОЗКО), которое позволяет удалять ЛОС даже при комнатной температуре [3]. Это становится возможным за счет разложения О3 и образования высоко реакционноспособного атомарного кислорода [4, 5]:
Анализ литературы показывает, что ОЗКО ЛОС является перспективным методом для нейтрализации ароматических углеводородов, формальдегида, ацетона и т.д. [3, 6, 7]. Кроме того, этот метод может быть применен даже для низкотемпературного окисления алканов, реакционная способность которых значительно ниже, чем у ароматических или непредельных углеводородов [8, 9].
В процессе окисления ЛОС с участием озона в качестве катализаторов обычно используются нанесенные оксиды переходных металлов. Так, в работе [10] авторы изучали процесс ОЗКО бензола и циклогексана на нанесенных на γ-Al2O3 катализаторах. Было обнаружено, что в обоих случаях наиболее активным по сравнению с другими металлами (Ag, Fe, Cu, Co, Ni) является Mn-содержащий образец. Исследование ОЗКО бензола для серии катализаторов Mе/SiO2 (Mе = Mn, Fe, Co, Ni, Cu) также показало, что максимальную активность и селективность по CO2 проявляет Mn/SiO2 [11]. Схожие результаты для нанесенных на цеолит катализаторов состава Mе/13X (Mе = Mn, Ce, Cu, Ag, Co) были получены при изучении реакции окисления толуола в присутствии озона [12]. Каталитическая активность металлов для этих систем изменялась в ряду: Co < Ag < Cu < Ce < Mn. Высокая активность Mn-катализаторов обусловлена протеканием на активных центрах реакции разложения молекулы О3 (ключевой стадии ОЗКО ЛОС) с оптимальной скоростью, по сравнению с другими переходными металлами [13]. При этом важная роль в процессе ОЗКО отводится носителю.
В ряде работ [14–16], посвященных роли носителя (оксидные – Al2O3, TiO2, ZrO2, SiO2 – и цеолитные – Y, USY) с нанесенным 5 мас. % Mn в ОЗКО бензола, было показано, что цеолитные системы перспективны в процессе озон-каталитического окисления. Это подтверждается и последними исследованиями на ZSM-5 [17]. Однако вопрос влияния природы носителя на каталитические характеристики Mn-катализаторов в ОЗКО остается открытым.
Цель настоящей работы заключалась в сопоставлении структурных и каталитических характеристик Mn-катализаторов на основе носителей различной природы (оксидный SiO2 и цеолитный BEA) в процессе разложения озона и ОЗКО летучих органических соединений. В качестве модельного углеводорода был использован н-бутан.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Приготовление катализаторов
В качестве носителя катализаторов применяли цеолит типа BEA (“Zeolyst”, Si/Al = 20, ${\text{NH}}_{4}^{ + }$-форма, SBET = 680 м2/г) и SiO2 (“Хромлаб”, SBET = 120 м2/г). Перед нанесением активного компонента носитель прокаливали в токе воздуха (300 мл/мин) при 550°C в течение 4 ч. Образцы (Mn/SiO2 и Mn/BEA), содержащие 10 мас. % Mn, готовили методом пропитки носителя по влагоемкости водным раствором Mn(NO3)2·4H2O (≥97%, “Sigma Aldrich”, США). Пропитанный материал сушили на воздухе в течение 12 ч, а затем прокаливали при температуре 500°C в течение 2 ч.
Методики проведения физико-химических исследований и каталитических тестов
Рентгенофазовый анализ. Фазовый состав синтезированных катализаторов исследовали методом рентгенофазового анализа (РФА). Дифрактограммы катализаторов и исходных носителей получены на дифрактометре ДРОН-4 (НПП “Буревестник”, Россия) с использованием излучения СuKα (Ni-фильтр, длина волны λ = 1.54059 нм). Съемку вели в диапазоне углов 15°–75° (2θ) с шагом 0.02° (2θ) и выдержкой в точке 3 с.
Средний размер кристаллитов MnOx рассчитывали по формуле Шеррера:
где 0.9 – коэффициент формы (константа Шеррера), λ – длина волны рентгеновского излучения, β – ширина дифракционного рефлекса на полувысоте, θ – угол дифракции.Температурно-программированное восстановление водородом. Исследование катализаторов методом температурно-программируемого восстановления водородом (Н2-ТПВ) выполняли с использованием полуавтоматической проточной установки УСГА-101 (ООО “Унисит”, Россия), снабженной детектором по теплопроводности (катарометром). Калибровку катарометра проводили по восстановлению NiO (99.99%, “Sigma Aldrich”, США). Для ТПВ-исследования навеску катализатора (100 мг) загружали в U-образный кварцевый реактор, по центру которого находилась термопара хромель–алюмель. Образец предварительно продували в токе Ar (99.999%, “Линде Газ Рус”, Россия) (30 мл/мин), нагревая от комнатной температуры до 150°C со скоростью 10°C/мин, после чего выдерживали при заданной температуре в течение 1 ч. Затем образец охлаждали в токе Ar до 50°C и выдерживали при заданной температуре в токе 5% H2/Ar (“Линде Газ Рус”, Россия) (30 мл/мин) до установления стабильной нулевой линии (~20–30 мин). Восстановление образца катализатора осуществляли в токе 5% H2/Ar (30 мл/мин) в режиме нагрева до 700°C со скоростью 10°C/мин. Для удаления из газовой фазы паров воды, образующихся в ходе реакции восстановления, между реактором и детектором устанавливали элемент Пельтье, охлаждающий газовую смесь до –20°C.
Температурно-программируемая десорбция аммиака. Температурно-программируемую десорбцию (ТПД-NH3) проводили на установке проточного типа. Навеску катализатора (100 мг) предварительно нагревали в азоте при 500°C в течение 1 ч, далее охлаждали до 100°C и насыщали аммиаком 1 ч. После насыщения образец продували азотом (200 мл/мин) в течение 1 ч для удаления физически адсорбированного NH3. ТПД-NH3 выполняли при температуре от 100 до 600°C со скоростью нагрева 5°C/мин в токе азота с расходом 200 мл/мин. Количество десорбированного в ходе опыта NH3 регистрировали с помощью Фурье-ИК-спектрометра Gasmet DX4000 (“Temet Instruments Oy”, Финляндия).
Сканирующая электронная микроскопия. Микроструктуру образцов изучали методом сканирующей электронной микроскопии с полевой эмиссией (FE-SEM) на электронном микроскопе SU8000 (“Hitachi”, Япония). Аналитические измерения оптимизировали в рамках описанного ранее в литературе подхода [18]. Перед съемкой образцы помещали на поверхность алюминиевого столика диаметром 25 мм и фиксировали при помощи проводящей графитовой ленты.
Оценка каталитической активности. Каталитические тесты проводили на установке, оснащенной трубчатым кварцевым реактором проточного типа (внутренний диаметр – 10 мм) с неподвижным слоем катализатора (200 мг; фракция 0.4–1.0 мм). Углеводород (н-С4Н10) подавали из баллона 0.98% н‑C4H10/N2 (“Линде Газ Рус”, Россия). Озон генерировали из О2 (99.999%, “Линде Газ Рус”, Россия) с помощью генератора озона YOTA-60-01 (“МедОзон”, Россия). В зависимости от исследуемой реакции в реактор поступала смесь состава 100 ppm н‑С4Н10, 0–1600 ppm O3, 20% О2, 2% Н2О в N2. Общий расход смеси составлял 750 мл/мин. Эксперименты вели при атмосферном давлении в режиме повышения температуры c 30 до 350°C со скоростью нагрева 5°C/мин.
Концентрацию озона до и после реактора измеряли анализатором озона МедОзон-254/5 (“МедОзон”, Россия) с точностью 2%. Для определения концентрации н-C4H10 использовали Фурье-ИК-спектрометр Gasmet DX4000 (“Temet Instruments Oy”, Финляндия). Во избежание попадания остаточного озона в ячейку спектрометра на выходе из реактора установили ловушку с насыщенным водным раствором йодида калия.
Активность катализаторов оценивали по конверсиям (Х) н-C4H10 и O3, рассчитанным в соответствии со следующим уравнением (2):
(2)
$X = \frac{{{{C}_{{{\text{вх}}}}} - {{C}_{{{\text{вых}}}}}}}{{{{C}_{{{\text{вх}}}}}}} \times 100\% ,$Дополнительно были проведены эксперименты по определению эффективности протекания процесса ОЗКО н-бутана на катализаторах BEA, Mn/BEA и Mn/SiO2. Исследования осуществляли в изотермическом режиме при 110°C, постоянной концентрации н-С4Н10 = 100 ppm, 20% О2, 2% Н2О, варьируя концентрацию озона (1600, 800, 450 или 250 ppm). Данные регистрировали после выхода реакции на стационарный режим в течение 30 мин для каждой концентрации озона. В качестве критерия эффективности использовали соотношение количества конвертированного озона к количеству конвертированного углеводорода, которое рассчитывали по формуле (3):
(3)
$\frac{{{{{\text{O}}}_{3}}_{{{\kern 1pt} {\text{конв}}}}}}{{н{\text{ - }}{{{\text{C}}}_{4}}{{{\text{H}}}_{{10{\kern 1pt} }}}_{{{\text{конв}}}}}} = \frac{{C{{{\left[ {{{{\text{O}}}_{3}}} \right]}}_{{{\text{вх}}}}} - C{{{\left[ {{{{\text{O}}}_{3}}} \right]}}_{{{\text{вых}}}}}}}{{C{{{\left[ {{{{\text{C}}}_{4}}{{{\text{H}}}_{{10}}}} \right]}}_{{{\text{вх}}}}} - С{{{\left[ {{{{\text{C}}}_{4}}{{{\text{H}}}_{{10}}}} \right]}}_{{{\text{вых}}}}}}},$РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
Физико-химическое исследование образцов
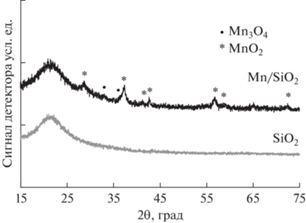
Рентгенофазовый анализ. Для определения фазового состава катализаторов использовали метод РФА. Дифрактограммы, полученные для исходных носителей и Mn-катализаторов на их основе, представлены на рис. 1 и 2.
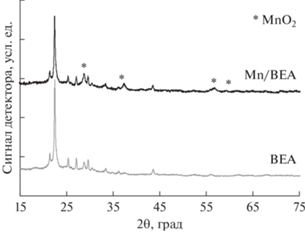
На дифрактограмме исходного цеолита (рис. 1) наблюдается широкий пик при 7.74° (2θ) и более узкие пики при 22°, 25°, 27°, 28° и 29° (2θ), которые характерны для цеолитов типа BEA [19]. Для образца 10%Mn/BEA заметно возрастание интенсивности пика 28.7° (2θ) по сравнению с соседним при 29.5° на дифрактограмме исходного носителя. Аналогично, интенсивность пика 37.2° увеличена в сравнении с линией 36.0° у исходного цеолита, при этом появляется широкий пик 56.6°, отсутствующий на дифрактограмме носителя. Указанные особенности обусловлены характеристическими линиями MnO2. Первый из указанных пиков 28.7° совпадает с положением отражения (110) от фазы MnO2 (ICDD PDF-2 #72-1984), что и приводит к увеличению его интенсивности, линия 37.2° – с положением отражения (101) от MnO2, а пик 56.6° (2θ) может принадлежать отражению (211) от этой фазы. Средний размер частиц MnO2, рассчитанный по формуле Шеррера после вычитания вклада от исходного цеолита, составляет ~14 нм.
На дифрактограмме исходного SiO2 (рис. 2) имеется широкий пик в диапазоне 14°–27° (2θ) с центром 21.5° (2θ), обусловленный фазой SiO2. Для образца 10%Mn/SiO2 небольшие характеристические пики в углах 28.6°, 37.2°, 42.6°, 56.6°, 72.2° (2θ) могут быть проиндексированы на основе тетрагональной структуры MnO2 как отражения (110), (101), (111), (211), (301) соответственно (ICDD PDF-2 #72-1984). Помимо указанных характеристических линий, на дифрактограмме присутствует невысокий пик около 32.9° (2θ). Наиболее вероятным является индексация этого пика как отражения (103) фазы Mn3O4 тетрагональной структуры (ICDD PDF-2 #80-382). В пользу предположения о присутствии фазы Mn3O4 указывает и тот факт, что характеристический пик носителя 37.2° (2θ) имеет плечо со стороны малых углов, что может быть обусловлено характеристическим пиком (211) фазы Mn3O4. Средний размер частиц оксидов, рассчитанный по уравнению Шеррера, составляет ~12 нм как для MnO2, так и для Mn3O4.
Таким образом, для Mn-содержащих образцов, согласно данным РФА, основная часть активного компонента преимущественно находится в форме MnO2. На дифрактограмме образца Mn/SiO2, кроме того, имеется пик, соответствующий фазе Mn3O4.
Температурно-программируемое восстановление. Поскольку ранее в работе [20] было показано, что в ОЗКО важную роль играет соотношение Mn3+/Mn4+, проведено исследование образцов методом Н2-ТПВ (рис. 3).
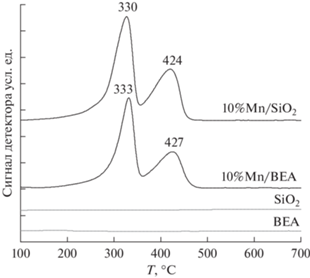
В профилях H2-ТПВ индивидуальных носителей SiO2 и BEA поглощения водорода не наблюдается. Сопоставление результатов для Mn/BEA и Mn/SiO2 с данными РФА позволяет сделать вывод о том, что пики поглощения водорода с максимумами при 330–335°C (T1) и при 420–430°C (T2) соответствуют последовательному восстановлению MnO2 → Mn3O4 → MnO. Это хорошо согласуется с литературными данными для Mn-содержащих образцов [21, 22].
Для Mn/BEA отношение площадей T1/T2 ≈ 3/2 (59%/41%) указывает на то, что основной фазой является MnO2, однако частицы Mn3O4 (~4%) также изначально присутствуют в образце после прокаливания [6]. Количество поглощенного водорода для образца Mn/BEA составляет 1.42 ммоль/г при общем количестве Mn 1.82 ммоль/г, что несколько ниже стехиометрии полного восстановления MnO2 (H2/Mn = 1). Такое расхождение объясняется локализацией части нанесенного марганца в катионных позициях цеолита в виде ионов Mn2+, восстановление которых затруднено [23]. Кроме того, не исключено наличие незначительного количества Mn2O3 [24].
Соотношение площадей T1/T2 для Mn/SiO2 равно 2/1 (64%/36%), что указывает на MnO2 в качестве основной фазы. Общее количество поглощенного водорода составляет 1.79 ммоль/г при количестве марганца 1.82 ммоль/г.
На основании полученных для исследуемых образцов данных можно сделать вывод о том, что в Mn/SiO2 и Mn/BEA активный компонент преимущественно находится в форме MnO2, при этом в Mn/BEA часть марганца находится в катионных позициях цеолита, что подтверждается данными ТПД-NH3 (см. ниже).
Температурно-программируемая десорбция аммиака. Для определения кислотных свойств изучаемых образцов были проведены исследования методом ТПД-NH3. Кривые десорбции аммиака представлены на рис. 4.
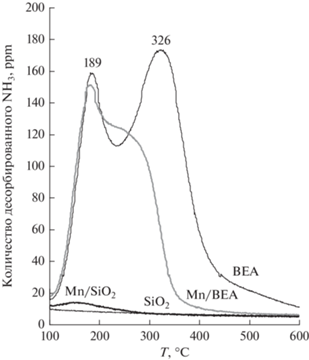
По результатам ТПД-NH3 адсорбции аммиака на SiO2 не наблюдается, что согласуется с тем, что оксид кремния не обладает кислотными свойствами. Для образца 10%Mn/SiO2 на кривой ТПД-NH3 виден малый десорбционный пик (~30 мкмоль/г) с максимумом при 160°C, который можно отнести к слабосвязанному аммиаку, адсорбированному на оксидных частицах.
Для носителя BEA кривая десорбции NH3 представляет собой два четко выраженных пика с максимумами при 189 и 326°C, которые характеризуют слабые и сильные кислотные центры соответственно [25–27]. Общее количество десорбированного аммиака для BEA составляет 504 мкмоль NH3/гкат.
Введение марганца существенно изменяет форму десорбционной кривой. Сохраняется форма первого пика при 189°C, соответствующего слабым кислотным центрам, однако площадь второго пика значительно уменьшается. Это может объясняться сокращением числа сильных кислотных центров в результате обмена части протонов Бренстедовских кислотных центров на катионы Mn2, что, в свою очередь, приводит к снижению количества прочно адсорбированного аммиака [26]. Это предположение хорошо согласуется с данными ТПВ, которые указывают на то, что заметная часть Mn находится в катионных позициях цеолита и не восстанавливается. Общее количество десорбированного аммиака для Mn/BEA составляет 339 мкмоль NH3/гкат.
Сканирующая электронная микроскопия. На рис. 5 представлены СЭМ-изображения исследуемых образцов.
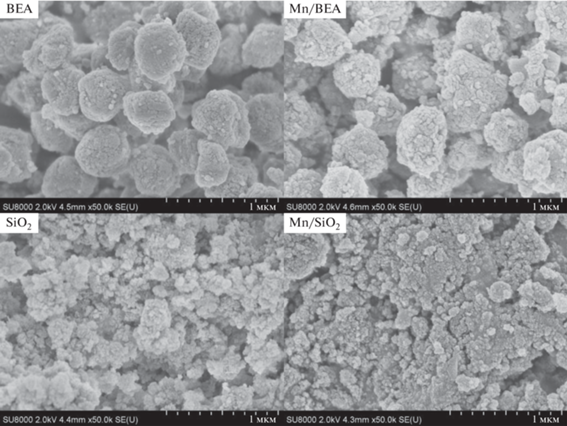
На микрофотографии цеолита BEA отчетливо различимы отдельные крупные микрокристаллиты (0.3–0.5 мкм). Сравнение микрофотографий BEA и Mn/BEA показывает, что частицы нанесенного MnOx равномерно распределены по поверхности кристаллов цеолита. Для образцов SiO2 и Mn/SiO2 наблюдается менее упорядоченная морфология поверхности, что характерно для аморфной структуры диоксида кремния.
Каталитическое разложение озона. Так как образование атомарного кислорода в результате разложения озона является ключевой стадией процесса ОЗКО, представляет значительный интерес оценить активность носителей и Mn-содержащих катализаторов на их основе в этой реакции. На рис. 6 сопоставлены температурные зависимости конверсии озона в присутствии изучаемых образцах. Для оценки влияния газофазного процесса разложения О3 был также проведен эксперимент в пустом реакторе.
Рис. 6.
Температурная зависимость конверсии озона в присутствии н-C4H10: 1 – газофазное разложение, соответствует протеканию некаталитического процесса в газовой фазе (в отсутствии катализатора); 2 – SiO2; 3 – BEA; 4 – Mn/BEA; 5 – Mn/SiO2.
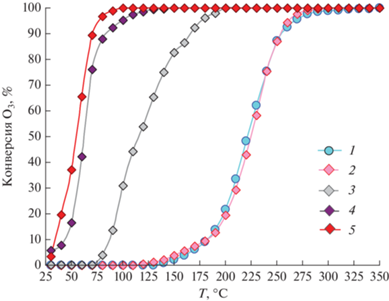
В отсутствие катализатора разложение озона начинается около 130°C, а полная конверсия озона достигается при 270–280°C, что хорошо согласуется с литературными данными [28] и результатами наших предыдущих исследований [20].
Диоксид кремния не обладает какой-либо заметной активностью в исследуемом процессе. На это указывает полное совпадение конверсионных кривых разложения озона при его проведении в пустом реакторе и при загрузке SiO2.
В отличие от SiO2 на цеолитном носителе разложение озона существенно ускоряется, и температура процесса снижается на 90–110°C, что видно по сдвигу конверсионной кривой в область низких температур. Это свидетельствует о значительной активности цеолита в этой реакции. Полученные результаты соответствуют литературным данным, согласно которым наблюдаемый каталитический эффект связан как с микропористой структурой цеолита, что благоприятствует адсорбции озона, так и с наличием сильных кислотных центров, на которых происходит разложение молекулы О3 [29, 30].
Нанесение Mn как на SiO2, так и на цеолит BEA приводит к резкому увеличению активности в разложении О3. В присутствии как Mn/SiO2, так и Mn/BEA конверсия озона наблюдается уже при 30°C, а полное его исчезновение из продуктов реакции происходит при повышении температуры до 120–130°C.
Поскольку на SiO2 озон не разлагается, можно сделать вывод, что высокая активность Mn/SiO2 связана исключительно с каталитическим свойствами частиц оксида марганца, нанесенных на поверхность кремнезема. Что касается Mn/BEA, то, учитывая то, что при проведении реакции на исходном цеолитном носителе ВЕА разложение озона протекает при температуре на 50–70°C выше, чем на Mn/BEA, можно также заключить, что и в присутствии Mn/BEA реакция идет в основном на наночастицах MnOx, а вклад собственной активности цеолитного носителя незначителен.
Каталитические характеристики обоих катализаторов практически идентичны, хотя Mn/SiO2 несколько более активен, чем Mn/BEA, о чем свидетельствует сдвиг конверсионного профиля на ~10°C в область низких температур. Данные физико-химического анализа позволяют предположить, что это связано с различным соотношением Mn3+/Mn4+ в этих двух образцах. Следует также учитывать, что часть Mn в катализаторе Mn/BEA локализуется в катионных позициях цеолитного носителя. Об этом говорит значительное снижение количества прочносвязанного NH3 (рис. 4), указывающее на обмен протонов Бренстедовских кислотных центров на катионы Mn2+.
Озон-каталитическое окисление н-C4H10. Для проведения детального анализа свойств Mn/BEA и Mn/SiO2, а также влияния носителя на протекание ОЗКО н-бутана их каталитические характеристики были исследованы как в традиционном процессе каталитического окисления н-С4Н10 молекулярным кислородом, так и в озон-каталитическом окислении (рис. 7а, 7б). Дополнительно был определен возможный вклад процесса окисления, протекающего в газовой фазе в пустом реакторе.
Рис. 7.
Температурная зависимость конверсии н-C4H10 кислородом воздуха (а) и в присутствии 1600 ppm озона (б): 1 – газофазное разложение, соответствует протеканию некаталитического процесса в газовой фазе (в отсутствии катализатора); 2 – SiO2; 3 – BEA; 4 – Mn/BEA; 5 – Mn/SiO2.
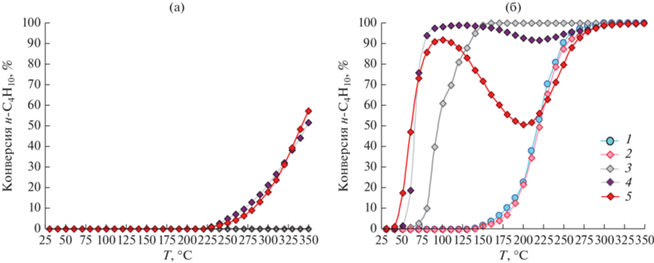
Результаты изучения активности катализаторов в окислении н-бутана молекулярным кислородом показывают, что как на Mn/SiO2, так и на Mn/BEA реакция начинает протекать лишь при температуре выше 230–240°C (рис. 7а). Поскольку исходные носители (SiO2 и BEA) каталитической активностью не обладают, полученные данные позволяют заключить, что окисление происходит на наночастицах оксида марганца. Практически полное совпадение конверсионных кривых для Mn/SiO2 и Mn/BEA говорит о схожести каталитических свойств обоих образцов, что согласуется с результатами физико-химического исследования их структуры.
Для изучения каталитических характеристик в озон-каталитическом окислении в газовый поток, поступающий на катализатор, вводили 1600 ppm озона, в результате чего характер протекания процесса резко менялся.
Даже на исходном SiO2 конверсия углеводорода наблюдается уже при 150–160°C и достигает 100% при 300°C (рис. 7б). Однако сопоставление с результатами, полученными при проведении реакции в пустом реакторе, позволяет заключить, что окисление бутана обусловлено исключительно процессом, протекающим в газовой фазе, о чем свидетельствует совпадение конверсионных кривых. Этот вывод полностью согласуется с результатами экспериментов по разложению озона, которые также показывают, что исходный SiO2 неактивен в его разложении.
Цеолитный носитель, несмотря на то что при проведении реакции окисления молекулярным кислородом конверсия углеводорода в его присутствии не наблюдается, в озон-каталитическом окислении ВЕА проявляет значительную каталитическую активность. Окисление н-С4Н10 на ВЕА фиксируется уже при 70°C, что хорошо согласуется с данными о температуре начала разложения озона на этом образце (рис. 6 и 7), а полная конверсия бутана на цеолитном носителе достигается при 180–200°C. Сопоставление конверсионных кривых, полученных при проведении газофазного окисления бутана озоном и ОЗКО на ВЕА, позволяет заключить, что вклад газофазного процесса в окисление бутана на ВЕА пренебрежимо мал, и основным маршрутом реакции является озон-каталитическое окисление на цеолите. Это хорошо соответствует литературным данным, согласно которым цеолиты обладают собственной активностью в озон-каталитическом окислении различных углеводородов [31, 32] благодаря присутствию в их структуре сильных кислотных центров, играющих важную роль в этом процессе [3].
Наибольшей активностью в озон-каталитическом окислении обладают Mn/BEA и Mn/SiO2. В области температур 25–70°C максимальная конверсия н-бутана наблюдается для Mn/SiO2, что согласуется с его более высокой активностью в разложении озона (рис. 6). Однако при дальнейшем поднятии температуры рост конверсии замедляется, при 100°C она проходит через максимум (~92%), после чего начинает быстро снижаться вплоть до Т ≈ 200°C, при которой конверсия углеводорода не превышает 50%. При Т > 200°C конверсия бутана начинает снова увеличиваться, однако на основании сравнения с конверсионной кривой окисления, полученной в отсутствии катализатора, можно заключить, что фиксируемый рост обусловлен некаталитическим процессом, протекающим в газовой фазе.
Значительное падение конверсии в присутствии Mn/SiO2 при температурах 100–200°C наиболее вероятно связано с конкуренцией процесса рекомбинации атомарного кислорода (реакция III) с озон-каталитическим окислением углеводорода (реакция II) (схема 1 ).
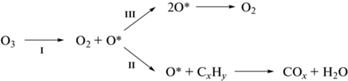
Схема 1 . Маршруты протекания процесса ОЗКО углеводородов.
Наблюдаемое снижение конверсии хорошо согласуется с результатами нашего предыдущего исследования [13], в котором было показано, что избыточная активность катализатора в реакции разложения озона (реакция I) и сопровождающей ее реакции рекомбинации образующегося атомарного кислорода (реакция III) может приводить к обеднению реакционной смеси озоном. Это ограничивает конверсию углеводорода, как и наблюдается в случае Mn/SiO2, активность которого в разложении озона максимальна (рис. 6).
В отличие от Mn/SiO2 образец Mn/BEA проявляет лучшие каталитические свойства в области температур 75–250°C. В его присутствии зависимость конверсии от температуры имеет обычную S-образную форму и достигает 100% при 90–100°C. Незначительное уменьшение степени превращения н-С4Н10 на Mn/BEA начинается лишь при повышении температуры до ~150°C и значительно менее выражено (до 92%).
Следует отметить, что при проведении ОЗКО на исходном цеолитном носителе ВЕА снижения конверсии бутана не происходит во всем температурном интервале. Это говорит о том, что по сравнению с катализаторами Mn/SiO2 и Mn/BEA рекомбинация атомарного кислорода (реакция III) в случае BEA оказывает наименьшее негативное влияние на ОЗКО углеводорода.
Поскольку рекомбинация атомарного кислорода приводит к повышенному расходу озона, представляет значительный интерес сравнить эффективность процесса озон‑каталитического окисления при его проведении в присутствии катализаторов Mn/SiO2, Mn/BEA и исходного цеолита ВЕА. Для этого была выполнена серия каталитических экспериментов при 110°C, в которых концентрацию озона варьировали от 1600 до 250 ppm. Эффективность процесса ОЗКО определяли на основании соотношения количества конвертированного озона к количеству конвертированного углеводорода O3 конв/н-С4Н10 конв, что позволяет оценить число молекул озона, необходимое для окисления одной молекулы углеводорода [12, 33, 34].
Величина параметра O3 конв/н-С4Н10 конв связана с протеканием реакции озон-каталитического окисления следующим образом. Предполагая, что молекула углеводорода окисляется атомарным кислородом, образующимся при разложении озона, и процесс идет в согласии с уравнением
Однако в ряде недавних работ [3, 35] было показано, что взаимодействие с атомарным кислородом приводит к активации молекулы углеводорода путем ее частичного окисления, и полное окисление может происходит с участием молекулярного кислорода. Такое протекание процесса представляет значительный интерес, поскольку ведет к снижению соотношения O3 конв/н-С4Н10 конв, повышая тем самым эффективность всего процесса.
Из рис. 8 видно, что наибольшее соотношение O3 конв/н-С4Н10 конв наблюдается при проведении ОЗКО на Mn/SiO2. В его присутствии конверсия одной молекулы н-бутана при концентрации О3 1600 ppm требует ~18 молекул озона, что указывает на низкую эффективность процесса и согласуется с выводом о значительном влиянии рекомбинации атомарного кислорода на общее протекание О3-каталитического окисления. Снижение концентрации озона позволяет уменьшить соотношение O3 конв/н-С4Н10 конв до ~10, однако эффективность процесса на этом катализаторе остается наименьшей.
Рис. 8.
Эффективность протекания процесса ОЗКО н-бутана при 110°C на цеолите BEA и катализаторах Mn/BEA и Mn/SiO2 в зависимости от количества введенного озона.
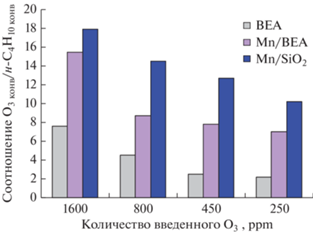
Для Mn/BEA эффективность ОЗКО значительно выше, о чем свидетельствует снижение соотношения O3 конв/н-С4Н10 конв до ~8.5 уже при концентрации озона 800 ppm.
Максимальная эффективность в целевом использовании озона установлена для цеолита ВЕА, для которого даже при концентрации озона 1600 ppm соотношение O3 конв/н-С4Н10 конв не превышает 7.5 и доходит до 4–2 при уменьшении концентрации О3. Столь высокая эффективность может быть связана с рядом факторов.
1) В отличие от Mn-содержащих катализаторов, разложение озона и ОЗКО н-бутана происходит не на наночастицах оксида Mn, а на кислотных центрах цеолита [29, 30]. Можно предположить, что высокая эффективность цеолита ВЕА в ОЗКО связана с принципиально другой структурой активных центров, на которых протекает реакция.
2) Микропористая структура цеолита повышает вероятность взаимодействия между высокоактивным атомарным кислородом и молекулой углеводорода, снижая вероятность его рекомбинации [3].
ЗАКЛЮЧЕНИЕ
Анализ полученных результатов исследования структуры и каталитических свойств образцов Mn/SiO2 и Mn/BEA, а также исходных носителей в реакциях разложения озона и озон-каталитического окисления н‑бутана позволяет сделать несколько важных выводов о взаимосвязи структуры катализаторов с их каталитическими характеристикам.
1) Поскольку использованный в работе SiO2 не обладает какой-либо активностью как в разложении озона, так и в озон-каталитическом окислении н‑С4Н10, то каталитические свойства образца Mn/SiO2 на его основе полностью определяются каталитическими характеристиками нанесенного оксида марганца. С точки зрения влияния носителя, Mn/SiO2 является идеальной системой для изучения каталитических свойств нанесенного оксидного компонента.
2) Для Mn/SiO2 характерна значительная активность в разложении озона уже при температурах 30–70°C, благодаря чему достигается высокая конверсия н‑бутана при проведении реакции ОЗКО, составляющая 92% при 90°C. Однако при температурах 100–200°C в присутствии этого образца происходит снижение степени превращения углеводорода до ~50% из-за преобладания конкурентного процесса рекомбинации атомарного кислорода O*, приводящего к образованию молекулярного кислорода и нецелевому расходованию озона.
3) Каталитические характеристики Mn/BEA в области температур 30–100°C весьма сходны со свойствами Mn/SiO2 как в разложении озона, так и в ОЗКО н‑С4Н10. Это позволяет заключить, что в случае обоих образцов они определяются преимущественным протеканием реакций на Mn-оксидном компоненте катализатора.
4) В области более высоких температур (100–200°C) Mn/BEA обладает значительно лучшими характеристиками, чем Mn/SiO2. В его присутствии практически не наблюдается снижения конверсии н-С4Н10, характерного для Mn/SiO2. Установлено также, что при проведении ОЗКО на Mn/BEA достигается более высокая эффективность использования озона в реакции ОЗКО, чем на Mn/SiO2. Это связано с тем, что активность Mn/BEA в разложении озона несколько ниже, чем образца Mn/SiO2, а также с возможным влиянием цеолитного носителя на протекание процесса озон-каталитического окисления. Сделанное предположение согласуется c данными о том, что исходный цеолит ВЕА обладает значительной каталитической активностью как в реакции разложения О3, так и в ОЗКО н-С4Н10, хотя и при температурах на 50–70°C выше, чем Mn/BEA. При этом реакция ОЗКО в его присутствии идет с чрезвычайно высокой эффективностью с точки зрения расходования озона в целевом процессе.
Список литературы
Распоряжение Правительства РФ от 08.07.2015 № 1316-р (ред. от 10.05.2019) “Об утверждении перечня загрязняющих веществ, в отношении которых применяются меры государственного регулирования в области охраны окружающей среды”.
He C., Cheng J., Zhang X., Douthwaite M., Pattison S., Hao Z. // Chem. Rev. 2019. V. 119. P. 4471.
Liu B., Ji J., Zhang B., Huang W., Gan W., Leung D.Y.C., Huang H. // J. Hazard. Mater. 2022. V. 422. P. 126847.
Ma J., Cao R., Dang Y., Wang J. // Chin. Chem. Lett. 2021. V. 32. P. 2985.
Li X., Ma J., He H. // J. Env. Sci. 2020. V. 94. P. 14.
Averlant R., Royer S., Giraudon J.-M., Bellat J.-P., Bezverkhyy I., Weber G., Lamonier J.-F. // ChemCatChem. 2014. V. 6. P. 152.
Touati H., Valange S., Reinhold M., Batiot-Dupeyrat C., Clacens J.-M., Tatibouet J.-M. // Catalysts. 2022. V. 12. P. 172.
Mytareva A.I., Mashkovsky I.S., Kanaev S.A., Bokarev D.A., Baeva G.N., Kazakov A.V., Stakheev A.Yu. // Catalysts. 2021. V. 11. P. 506.
Jin S.M., Lee K.-Y., Lee D.-W. // J. Ind. Eng. Chem. 2022. V. 112. P. 296.
Einaga H., Futamura S. // React. Kinet. Catal. Lett. 2004. V. 81. P. 121.
Einaga H., Maeda N., Nagai Y. // Catal. Sci. Technol. 2015. V. 5. P. 3147.
Gopi T., Swetha G., Shekar S.C., Krishna R., Ramakrishna C., Saini B., Rao P.V.L. // Arab. J. Chem. 2019. V. 12. P. 4502.
Бокарев Д.А., Парамошин И.В., Канаев С.А., Стахеев А.Ю. // Кинетика и Катализ. 2023. Т. 64. № 5. В печати.
Einaga H., Futamura S. // J. Catal. 2004. V. 227. P. 304.
Einaga H., Ogata A. // J. Hazard. Mater. 2009. V. 164. P. 1236.
Einaga H., Teraoka Y., Ogata A. // Catal. Today. 2011. V. 164. P. 571.
Hong W., Liu Y., Zhu T., Wang H., Sun Y., Shen F., Li X. // Environ. Sci. Technol. 2022. V. 56. P. 15695.
Качала В.В., Хемчян Л.Л., Кашин А.С., Ордов Н.В., Грачев А.А., Залесский С.С., Анаников В.П. // Успехи химии. 2013. Т. 82. С. 648.
Newsam J.M., Treacy M.M.J., Koetsier W.T., Gruyter C.B.D. // Proc. R. Soc. Lond. A. 1988. V. 420. P. 375.
Мытарева А.И., Гилев А.С., Машковские И.С., Бокарев Д.А., Баева Г.Н., Канаев С.А., Казаков А.В., Стахеев А.Ю. // Кинетика и Катализ. 2022. Т. 63. № 5. С. 584.
Horacio T., Lei G-D., Sachtler W.M.H. // J. Catal. 1995. V. 154. P. 245.
Li F., Qian W. // Appl. Petrochem. Res. 2017. V. 7. P. 161.
Криворученко Д.С., Кучеров А.В., Телегина Н.С., Бокарев Д.А., Сельвам П., Стахеев А.Ю. // Изв. АН. Сер. Хим. 2014. Т. 2. С. 389.
Роде Е.Я. // Кислородные соединения марганца. Москва: Изд-во АН СССР, 1952. 400 с.
Rodriguez-Gonzalez L., Hermes F., Bertmer M., Rodrigues-Castellon E., Jimenez-Lopez A., Simon U. // Appl. Catal. A: Gen. 2007. V. 328. P. 174.
Li Y., Wang Q., Wang D., Yan X. // Appl. Sci. 2019. V. 9. P. 1773.
Lonyi F., Valyon J. // Thermochimica Acta. 2001. V. 373. P. 53.
Batakliev T., Georgiev V., Anachkov M., Rakovsky S., Zaikov G.E. // Interdisciplinary Toxicology. 2014. V. 7. P. 47
Brodu N., Manero M-H., Andriansiferana C., Pic J-S., Valdes H. // Chem. Eng. J. 2013. V. 231. P. 281.
Valdes H., Ulloa F.J., Solar V.A., Cepeda M.S., Azzolina-Jury F., Thibault-Starzyk F. // Micropor. Mesopor. Mater. 2020. V. 294. P. 109912.
Sugasawa M., Ogata A. // Ozone Sci. Eng. 2011. V. 33. P. 158.
Ghorbani M., Omraei M., Jafari M., Katal R. // Asian J. Chem. 2010. V. 22. P. 8179.
Shao J., Zhai Y., Zhang L., Xiang L., Lin F. // Env. Res. Publ. Health. 2022. V. 19. P. 14515.
Einaga H., Maeda N., Yamamoto S., Teraoka Y. // Catal. Today. 2015. V. 245. P. 22.
Shao J., Lin F., Wang Z., Liu P., Tang H., He Y., Cen K. // Appl. Catal. B: Environ. 2020. V. 266. P. 118662.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00