

Кинетика и катализ, 2023, T. 64, № 6, стр. 822-836
Применение метода малоуглового рентгеновского рассеяния для определения размеров наночастиц золота в катализаторах Au/С: преимущества перед другими методами
Ю. В. Ларичев a, b, *, Б. Л. Мороз b, П. А. Пыряев b, В. И. Бухтияров a, b
a ФГБУН Институт катализа им. Г.К. Борескова СО РАН
630090 Новосибирск,
просп. Акад. Лаврентьева, 5, Россия
b ФГАОУ ВО Новосибирский национальный исследовательский
государственный университет
630090 Новосибирск, ул. Пирогова, 1, Россия
* E-mail: ylarichev@gmail.com
Поступила в редакцию 24.03.2023
После доработки 27.04.2023
Принята к публикации 27.04.2023
- EDN: KUEPIB
- DOI: 10.31857/S0453881123060096
Аннотация
На примере анализа дисперсности золота в катализаторах Au/C рассмотрены преимущества применения метода МУРР с маскированием пор носителя фторуглеродным соединением − контрастером − для определения размеров нанесенных частиц металла перед методами ПЭМ и РФА, которые обычно используют в подобных целях. Из экспериментальных данных МУРР получены распределения частиц Au0 по размерам в широком размерном диапазоне (1–50 нм) с полным учетом всех имеющихся в исследуемых образцах размерных фракций частиц, определены величины массовой доли “рентгеноаморфных” частиц Au0 с размерами ≤4 нм (WМУРР) в этих образцах. Установлено, что окислительная обработка носителя перед нанесением комплексов-предшественников металлического золота оказывает существенное влияние на характер распределения частиц Au0 по размерам в конечном катализаторе. Сопоставление результатов измерения скорости окисления СО избытком влажного воздуха при 40°C на катализаторах Au/C с найденными для этих катализаторов величинами WМУРР показало, что каталитическая активность возрастает экспоненциально по мере увеличения WМУРР. Высокую активность в окислении СО продемонстрировали катализаторы с WМУРР ≥ 80%.
ВВЕДЕНИЕ
Удельная каталитическая активность (УКА) металлического золота в самых разных химических реакциях, выражаемая отношением скорости реакции в присутствии Au-катализатора к числу поверхностных (доступных) атомов металла, обычно сильно зависит от размера его частиц (это явление называют “размерным эффектом”) [1–4]. Во многих реакциях, таких как окисление СО [5–9], гидрирование непредельных альдегидов [10] и нитроаренов [11], аллильная изомеризация аллилбензола [12], селективное окисление глюкозы в щелочной среде [13, 14], УКА золота, диспергированного на различных носителях, резко возрастает при уменьшении среднего размера его частиц до 4–5 нм и менее. Соответственно, увеличение размера частиц Au сверх указанного предела приводит к катастрофическому падению производительности катализатора в этих процессах. В других случаях, например, при неполном окислении этиленгликоля [15] или циклогексанола [16], размерная зависимость УКА проходит через максимум при 5–8 нм, и наиболее эффективными оказываются катализаторы не с максимальной дисперсностью золота, а с оптимальными для данной реакции размерами его частиц. В некоторых каталитических процессах (эпоксидирование пропилена [17], окисление глицерина [18], электрохимическое гидрирование альдоз [19] и др.) изменение размера частиц Au приводит к увеличению вклада одного реакционного маршрута по сравнению с другими и, следовательно, к повышению избирательности образования какого-либо из продуктов.
Для установления зависимости активности/селективности нанесенного металлического катализатора от среднего размера частиц металла критически важно достоверно определить этот размер. Проблема состоит в том, что применение методов, с помощью которых проводят оценку размера металлических частиц, в случае золота либо связано с большими трудностями, либо вовсе невозможно. Последнее относится к хемосорбционным методам, которые с успехом используются для интегральной оценки дисперсности нанесенных Pt, Pd, Ru и некоторых других металлов, но для количественного определения размера частиц Au неприемлемы, поскольку малые молекулы (Н2, О2, СО) не адсорбируются на поверхности золота в прочносвязанных формах, во всяком случае при температурах, близких к комнатной [20]. Метод рентгеновской порошковой дифрактометрии (рентгенофазовый анализ или РФА) позволяет найти средний размер областей когерентного рассеяния (ОКР) частиц золота из ширины соответствующих дифракционных линий, однако частицы могут иметь несколько ОКР, и тогда оценка их размера оказывается заниженной [21]. Кроме того, эта методика удобна только для детектирования нанесенных металлических кристаллитов размером не менее 3 нм. В ином случае дифракционные линии металла размыты настолько, что практически незаметны на фоне рассеяния рентгеновского излучения носителем, и их ширину нельзя определить с необходимой точностью [22].
Чаще всего средний размер частиц металла в нанесенных Au-катализаторах находят с помощью просвечивающей электронной микроскопии (ПЭМ), которая дает возможность непосредственно наблюдать и измерять размер частиц. Главный недостаток этого метода – локальный характер получаемых данных. При исследовании катализаторов с полимодальным распределением частиц металла по размерам (РЧР) на снимках ПЭМ наблюдаются главным образом только частицы, относящиеся к наиболее представительной фракции, например, размером от 2 до 5 нм, тогда как крупные встречаются редко или не встречаются совсем. В результате они не учитываются при вычислении среднего размера, хотя массовая доля таких частиц в общем количестве нанесенного металла может быть довольно значительной [23]. Совместное присутствие мелких и крупных частиц металла особенно характерно для систем “золото на углероде”, имеющих потенциал применения в качестве катализаторов окисления СО в очистителях воздуха [23, 24] и жидкофазных превращений разнообразных органических соединений [25–28], а также в роли предшественников биметаллических катализаторов Pd–Au/C для электроокисления Н2 в топливных элементах [29, 30]. Во время приготовления систем Au/C из-за восстановления соединений Au(III) поверхностью углеродного носителя обычно образуется некоторое количество кристаллитов золота размером в десятки и сотни нм [22, 23, 31]. В подобных случаях результаты измерений методом ПЭМ могут не отражать действительных свойств каталитически активного компонента и привести к ошибочным выводам о характере размерной зависимости каталитической активности/cелективности. Для сведения вероятности ошибок к минимуму можно использовать ПЭМ в сочетании с РФА, например, как было сделано в работе [23] для оценки дисперсности золота в низкопроцентных катализаторах Au/C с бимодальным РЧР. В этом случае средний размер малых частиц Au определяли методом ПЭМ, а их массовое содержание – методом РФА после вычитания фона носителя и разделения вкладов малых и крупных кристаллитов, используя калибровочные образцы, в которых все золото обнаруживается рентгеновской дифракцией. Однако этот способ весьма трудоемок, предъявляет очень высокие требования к точности обработки данных и вряд ли может быть рекомендован для массовых измерений. К тому же совместное использование ПЭМ и РФА не гарантирует надежных результатов в ситуациях, когда РЧР имеет две близкорасположенные моды или более двух мод, поскольку это вызывает большие сложности в разделении вкладов разных фракций частиц в интегральную интенсивность дифракционных линий.
Полезной альтернативой может быть применение метода малоуглового рентгеновского рассеяния (МУРР), в котором исследуется рентгеновское излучение, рассеянное в пределах нескольких градусов (<5°) от первичного пучка. В отличие от ПЭМ и РФА этот метод дает интегральную информацию обо всех частицах в образце, а также достоверное РЧР в широком диапазоне размеров [32]. Ранее метод МУРР в его стандартном виде уже использовали, хотя и редко, для определения размеров частиц металла в катализаторах Au/C [33–35]. Однако результаты, полученные в работах [33, 35], плохо стыкуются с данными других примененных там методов или противоречат им. Приемлемое совпадение значений средних размеров частиц по данным МУРР и ПЭМ наблюдали только в [34], где изучали образцы с очень большим содержанием Au (от 15 до 33 вес. %), не подвергавшиеся высокотемпературным обработкам.
Главное, что мешает использованию метода МУРР для прецизионного исследования нанесенных металлических катализаторов – сильная интерференция сигналов малоуглового рассеяния от пор носителя и частиц нанесенного металла. Как правило, очень сложно выделить сигнал нанесенного металла на интенсивном фоне рассеяния от пор носителя, особенно при низком содержании металла (<1–2 вес. %). Вычитание рассеяния, обусловленного носителем, из суммарного рассеяния образцом катализатора зачастую не дает корректного результата, поскольку для этого обычно берут данные МУРР для чистого носителя, однако пористая структура носителя в составе катализатора другая, чем у исходного носителя, из-за изменений, происходящих при высокотемпературных обработках, которые являются частью процедуры приготовления катализатора. Освободиться от фона, обусловленного носителем, и получить селективный сигнал от нанесенных частиц металла можно, анализируя резкие изменения амплитуды МУРР, наблюдаемые у края поглощения этого металла (аномальное или резонансное МУРР). Таким путем, например, обнаружили присутствие в низкопроцентных катализаторах Au/C очень малых частиц металла [36, 37]. Тем не менее, метод аномального МУРР не нашел широкого распространения в каталитических исследованиях прежде всего потому, что он требует наличия специализированного источника синхротронного излучения с возможностью варьирования длины волны для возникновения аномального рассеяния.
Существует иной подход к устранению сильного малоуглового рассеяния от пор носителя и получению селективного сигнала от частиц нанесенного компонента, потенциально более простой в реализации и пригодный для массовых измерений РЧР и среднего размера частиц в катализаторах методом МУРР. Он состоит в том, чтобы заполнять поры образца веществом с той же плотностью, как у носителя, вследствие чего частицы нанесенного компонента остаются основными рассеивающими центрами [38]. Однако основанная на этой идее экспериментальная процедура [39] оказалась весьма трудоемкой, поскольку требовалось подбирать оптимальное давление паров йодсодержащего контрастера так, чтобы он эффективно устранял малоугловое рассеяние от пор образца, но при этом поглощал как можно меньше рентгеновских лучей. Ввиду этого метод контрастирования долгое время не находил широкого применения. В 2010-х гг. эта методика была нами существенно усовершенствована и упрощена, прежде всего благодаря внедрению новых контрастеров – фторуглеродных соединений, имеющих ряд серьезных преимуществ по сравнению с веществами, ранее использовавшимися в этом качестве [40]. Предложенная методика не требует специального оборудования и может быть реализована на любом серийном малоугловом дифрактометре. Она была успешно применена для оценки дисперсности благородных металлов в нанесенных Ru- [40], Pd- [41], Pd–Cu- [42] и Ag- [43] катализаторах на различных носителях (сибунит, сверхсшитый полистирол, мезопористый кремнезем SBA-15). В настоящей работе методика МУРР с маскированием носителя впервые использована для определения размеров частиц нанесенного золота (в широком интервале от 1 до 70 нм) в катализаторах Au/C.
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
В работе применяли H[AuCl4] c содержанием Au 48.68 вес. %, приобретенную у компании “Аурат” (Москва). Комплекс [Au(NH3)4](NO3)3 получали реакцией H[AuCl4] с NH3·H2O в насыщенном растворе NH4NO3 по методике, описанной в работах [44, 45]. Остальные реактивы брали без дополнительной очистки.
Носители
В качестве носителей использовали углерод-углеродные композиционные материалы семейства “сибунит” марок “сибунит-85” (Sib.85) и “сибунит-6” (Sib.6) c удельной поверхностью, равной 79 и 492 м2 г−1 соответственно, синтезированные в ИППУ СО РАН (Омск) путем пиролиза простейших углеводородов над гранулами технического углерода с последующей парогазовой активацией науглероженных гранул при 850–950°C [46]. Перед применением углеродные носители (УН) отмывали от мелких частичек сажи и пыли. Для этого к 30 г угля приливали 600 мл дистиллированной воды и кипятили в течение 3 ч, после чего твердую фазу декантировали. Всю процедуру повторяли 5 раз.
УН Sib.85–KMnO4 и Sib.85–HNO3 получали окислением исходного Sib.85 водным раствором KMnO4 или HNO3 по методикам [47, 48]. В первом случае гранулы носителя перемешивали с 2%-ным раствором KMnO4 до его обесцвечивания. Полученную смесь оставляли при комнатной температуре на 24 ч, затем кипятили в течение 1 ч. От образовавшегося MnO2 образец отмывали водным раствором CH3COONa, подкисленным соляной кислотой до рН 2, после чего промывали дистиллированной водой и сушили вначале на воздухе при 25°C, затем в условиях динамического вакуума последовательно при 25, 80 и 120°C. Во втором случае суспензию Sib.85 в водном 15%-ном растворе HNO3 кипятили в течение 1 ч, после чего отфильтрованный уголь промывали большим количеством дистиллированной воды, сушили на воздухе и в условиях динамического вакуума при 25°C.
Приготовление катализаторов
Метод “катионной адсорбции” (КА). Навеску сибунита (1 г) перемешивали с 4 мл дистиллированной воды при 25°C в течение 30 мин. После декантации к углю приливали водный раствор [Au(NH3)4](NO3)3, (40 мл, 2.55 мМ), перемешивали в течение 8 ч и фильтровали. Твердый остаток промывали на фильтре водой, сушили на воздухе при комнатной температуре.
Метод “анионной адсорбции” (АА). В этом случае катализатор готовили так же, как описано в предыдущем примере, за исключением того, что вместо раствора [Au(NH3)4](NO3)3 в качестве источника золота брали 2.55 мМ раствор H[AuCl4].
Катализаторы восстанавливали в потоке Н2 при 300°C в течение 2 ч. Объемная скорость подачи Н2 составляла 80 мл мин−1, скорость нагрева образца от комнатной температуры до 300°С – 3°C мин−1.
Более подробно методы КА и АА описаны в работе [23].
Методы исследования
Содержание Au в образцах измеряли методом рентгеновского флуоресцентного анализа (РФлА) на спектрометре ARL ADVANT’X (“Thermo Fisher Scientific”, Швейцария) c Rh-анодом рентгеновской трубки. Для определения текстурных характеристик использовали прибор ASAP 2400 (“Micromeritics”, США). Предварительно образец откачивали при 150°C до остаточного давления 10−3 Торр для удаления следов влаги и других адсорбированных газов. Удельную поверхность (SBЭT) и суммарный объем пор размером 0.35–100 нм (VΣ) рассчитывали с использованием модели БЭТ из изотерм адсорбции N2, измеренных при ‒196°C в области P/P0 = 0.05–0.2 и при P/P0 = 0.98 соответственно; средний диаметр пор (Dр) оценивали по формуле: Dp = 4VΣ/SBЭT. Объем микропор (Vμ) определяли сравнительным методом [49].
Рентгенофазовый анализ. РФА выполняли на дифрактометре ARLX’TRA (“Thermo Fisher Scientific”, Швейцария) с использованием монохроматизированного CuKα-излучения (λ = 1.5418 Å). Дифрактограммы записывали сканированием по точкам в интервале углов 2θ = 20°–50° с шагом 0.05° и продолжительностью накопления в каждой точке 5 с. Средний размер ОКР золота (D111) определяли из интегральной ширины дифракционного максимума Au(111) и рассчитывали по формуле Селякова–Шеррера: D111 = λ/(βcosθ), где β – ширина дифракционного максимума на половине высоты, за вычетом инструментальной ширины линии.
Просвечивающая электронная микроскопия. Исследования образцов методом ПЭМ проводили на электронном микроскопе JEM-2010 (“JEOL”, Япония) с ускоряющим напряжением 200 кВ и разрешающей способностью 0.14 нм. Растертый образец наносили в виде суспензии в этаноле на перфорированную углеродную подложку, закрепленную на медной сетке, на которой образец оставался после испарения растворителя. Численные распределения частиц Au по размерам (гистограммы ПЭМ) и средние размеры частиц определяли из результатов измерения диаметров частиц на ПЭМ-снимках, причем в каждом образце измеряли диаметры не менее 300 частиц.
Малоугловое рентгеновское рассеяние. Данные МУРР получали на дифрактометре S3 MICRO (“HECUS”, Австрия) с точечной коллимацией и медным излучением (CuKα, 50 Вт). Измерения рентгенограмм осуществляли в интервале векторов рассеяния q от 0.01 до 0.6 Å–1, где q = 4πsin(θ)/λ, 2θ – угол рассеяния, λ – длина волны рентгеновского излучения (λ = 1.541 Å). Для селективного выделения сигнала рассеяния от частиц Au на фоне рассеяния от пор углеродного носителя применяли методику полного контраста с использованием фторуглеродного соединения в качестве контрастера [40]. Образец помещали в стеклянный капилляр диаметром 1.5 мм с толщиной стенок 0.01 мм и пропитывали перфтордекалином, взятым в объеме, который значительно превышал суммарный объем пор образца. После процедуры пропитки капилляр запаивали и анализировали методом МУРР. Для обработки экспериментальных данных и расчета из них распределений частиц по размерам использовали программы GNOM и MIXTURE из пакета ATSAS [50] и программу SAS_analyzer [51].
Измерение каталитической активности. Каталитическую активность образцов Au/C в реакции окисления СО избытком влажного воздуха измеряли на автоматизированной установке со стеклянным U-образным реактором проточного типа. Навеску катализатора (40–45 мг), разбавленную кварцевым песком, помещали между двумя кусочками стекловолокна. Реакционную смесь, содержавшую СО (1.0 об. %), О2 (20.0 об. %), водяной пар (2.27 об. %) и N2, подавали в реактор с объемной скоростью 60 000–240 000 ч–1.
Состав исходной и конечной реакционной смеси (до и после прохождения слоя катализатора) анализировали в онлайн-режиме с помощью газоанализатора ПЭМ-2М (ЗАО “Проманалитприбор”, Россия) с детекторами ИК-излучения (погрешность определения ±0.05 об. %). По результатам анализа рассчитывали мольные доли СО и СО2 в исходной и конечной реакционных смесях (ИРС и КРС соответственно). Степень превращения СО (ХСО, %) рассчитывали по формуле:
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
Углеродные материалы Sib.6 и Sib.85, которые использовали в этой работе в качестве носителей наночастиц золота, состояли из гранул размером 0.25–0.5 мм и обладали достаточно регулярной графитоподобной структурой [52]. Согласно данным метода низкотемпературной адсорбции N2, приведенным в табл. 1, Sib.6 и Sib.85 имеют типичную для сибунитов мезопористую текстуру при практически полном отсутствии микропор. Размер мезопор в основном <10 нм, однако в Sib.85 содержится существенное количество больших мезопор (20–60 нм). Обработка этого носителя азотной кислотой приводит к некоторому увеличению его общей поверхности (вероятно, из-за образования узких пор (<3 нм) во внешнем пироуглеродном слое) и к появлению незначительного количества микропор.
Таблица 1.
Текстурные характеристики углеродных носителей семейства “сибунит”, использованных в этой работе для приготовления катализаторов Au/С
| Углеродный носитель |
SБЭТ, м2 г−1 |
Объем пор, см3 г−1 | Dp, нм | |
|---|---|---|---|---|
| VΣ | Vμ | |||
| Sib.6 | 492 | 0.70 | <0.001 | 6 |
| Sib.85 | 80 | 0.42 | <0.001 | 21 |
| Sib.85-KMnO4 | 88 | 0.45 | <0.001 | 20.5 |
| Sib.85-HNO3 | 102 | 0.38 | 0.003 | 15 |
Во время приготовления катализатора Au/Sib.6 методом АА наблюдали постепенное обесцвечивание раствора H[AuCl4], вызванное переходом комплексных ионов AuIII из раствора на поверхность носителя. Раствор аммиачного комплекса AuIII не имеет окраски, поэтому визуальных изменений при его контакте с Sib.6 и Sib.85 не происходило. После нанесения [Au(NH3)4](NO3)3 гранулы углей не меняли цвет, оставаясь черными.
Согласно данным РФлА (табл. 2) наиболее близким к значению, соответствующему полному переходу золота из раствора на носитель (2.0 вес. %), является содержание Au в катализаторе 1.8%Au(АА)/Sib.6. Катализаторы, приготовленные методом КА, содержали от 0.9 до 1.4 вес. % Au. Текстурные характеристики катализаторов Au/Sib.6 и Au/Sib.85 практически не отличались от исходных характеристик их носителей.
Таблица 2.
Основные характеристики катализаторов Au/С, приготовленных методами “катионной адсорбции” (КА) и “анионной адсорбции” (АА)
| Катализатор* | [Au], вес. % | А × 103, мольCO${\text{г}}_{{{\text{Au}}}}^{{ - 1}}$ с−1 | Данные ПЭМ | WРФА, % | Данные МУРР | ||
|---|---|---|---|---|---|---|---|
| dl (±σ), нм | dm, нм | WМУРР, % | DМУРР, нм | ||||
| Au(KA)/Sib.6 | 1.4 | 24.6 | 2.1 (±0.7) | 2.9 | 74 | 85 | 3.5 |
| Au(AA)/Sib.6 | 1.8 | 0.7 | 4.0 (±1.1) | 4.9 | 16 | 21 | 12.8 |
| Au(KA)/Sib.85 | 0.9 | 15.1 | 1.7 (±0.7) | 2.6 | 94 | 82 | 5.0 |
| Au(KA)/Sib.85-KMnO4 | 1.2 | 0.4 | − | − | 70 | 46 | 5.2 |
| Au(KA)/Sib.85-HNO3 | 1.3 | 2.7 | − | − | 65 | 70 | 3.2 |
Примечание. А − стационарная каталитическая активность в окислении СО при 40°C и 0.1 МПа (загрузка катализатора: 40−45 мг; состав смеси (об. %): 1 СО, 20 О2, 2.7 Н2О, 76.3 N2; объемная скорость: 60000−240000 ч−1. dl = ∑(di)/N, dm = ∑(di)4/∑(di)3 (где di − диаметр частиц Au, наблюдаемых ПЭМ, N − общее количество частиц, σ − стандартное отклонение), WРФА и WМУРР − массовые доли частиц Au фракции ≤4 нм, найденные из интегральной интенсивности соответствующей компоненты рефлекса Au(111) с использованием калибровочного графика и из данных МУРР соответственно, DМУРР − средний объемный диаметр частиц Au, рассчитанный из экспериментальных данных МУРР. * Характеристики носителей см. в табл. 1. ** Прочерки означают, что соответствующие показатели не определяли.
Au-катализаторы на основе Sib.6
Каталитическая активность в окислении СО. Хорошо известно, что значительной каталитической активностью в реакции окисления СО при температурах близких к комнатной обладают только достаточно мелкие наночастицы металлического золота (Au0) размером ≤4 нм [5–9, 21]. Ввиду этого измерение каталитической активности образца Au/носитель в окислении СО также может служить независимым тестом, дающим качественную информацию о том, насколько велика в нем фракция таких частиц.
В настоящей работе активность синтезированных катализаторов в реакции окисления СО измеряли в проточных условиях при 40°C и атмосферном давлении. Во время приготовления ИРС О2 и N2 смешивали в той же пропорции, в которой эти газы присутствуют в воздухе, а СО вводили в большом недостатке по отношению к О2 (СО : О2 ≈ 1 : 20 моль/моль). Для стабильной работы золотосодержащих катализаторов в условиях окисления СО необходимо наличие Н2О в реакционной смеси [24], поэтому перед впуском в реактор ИРС насыщали парами воды при 22°C (2.27 об. % Н2О). Объемную скорость протекающей через слой катализатора газовой смеси варьировали, добиваясь, чтобы XСО не превышала 20%, когда количество СО, превращенного в СО2, может служить мерой скорости реакции. Активность катализаторов наиболее высокаяе в самом начале испытания, затем она постепенно снижается до стационарного уровня, после чего до конца испытания практически не изменятся. Значения каталитической активности в окислении СО, измеренные в условиях стационарного состояния катализатора, представлены в табл. 2. В заданных условиях катализатор Au(КA)/Sib.6 имеет довольно большую активность (А ≈ 0.025 мольCO${\text{г}}_{{{\text{Au}}}}^{{ - 1}}$ с−1), которая примерно равна таковой Au-катализаторов, приготовленных методом “нанесения осаждением” и содержавших в основном частицы Au0 размером <5 нм [21]. В отличие от него, катализатор Au(АA)/Sib.6 как в начальном, так и в стационарном состоянии обладает низкой активностью, которая меньше, чем у катализатора Au(КA)/Sib.6 примерно на 1.5 порядка величины. Результаты каталитического испытания дают основания предположить, что массовая доля частиц Au0 размером ≤4 нм в катализаторе Au(КA)/Sib.6 намного больше, чем в Au(АA)/Sib.6.
Данные ПЭМ. На микрофотографиях катализатора Au(КA)/Sib.6, сделанных с относительно большим увеличением (пример, рис. 1а), видны первичные глобулы УН, покрытые частицами Au0 сферической или близкой к ней формы с диаметром (di) в основном от 1 до 4 нм, но не более 6 нм. На снимках катализатора Au(АA)/Sib.6 (рис. 1б), кроме того, присутствуют более крупные частицы металла размером от 6 до 12 нм. Распределение частиц Au0 по диаметрам в образце Au(КA)/Sib.6, построенное на основе данных ПЭМ, однородное с максимумом вблизи 2 нм. В случае Au(АA)/Sib.6 распределение частиц металла по диаметрам более широкое с центром в районе 4 нм. Значения среднечисленного и среднемассового диаметров (dl и dm соответственно) частиц Au0 в катализаторах, полученные путем статистической обработки результатов измерения диаметра отдельных частиц на микрофотографиях, приведены в табл. 2.
Рис. 1.
Результаты ПЭМ-исследования катализаторов Au/Sib.6: а, б − характерные микрофотографии катализаторов Au(KA)/Sib.6 (а) и Au(АA)/Sib.6 (б), справа от которых приведены гистограммы численного распределения частиц золота по диаметрам в соответствующем образце; в − изображение крупной частицы золота с блочной структурой на поверхности катализатора Au(KA)/Sib.6.
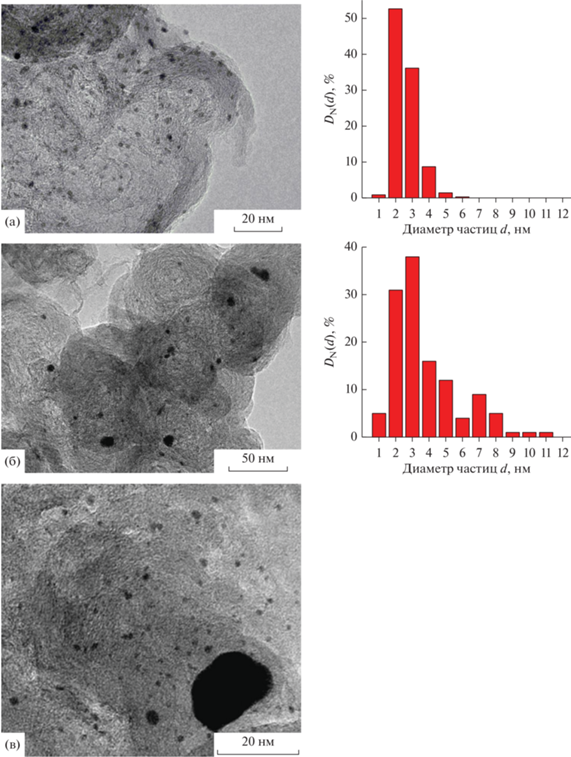
На некоторых микрофотографиях катализаторов кроме монокристальных частиц попадаются частицы золота размером от 30 до 70 нм овальной формы, состоящие из двух или более сросшихся кристаллических индивидов (блоков) (рис. 1в). Каждый индивид представляет собой отдельную ОКР размером от 10 до 40 нм и при исследовании образца методом РФА должен участвовать в дифракции как отдельная частица. На микрофотографиях катализатора Au(АA)/Sib.6, сделанных с малым увеличением, помимо отдельно лежащих частиц блочного строения можно обнаружить их агломераты размером порядка нескольких сотен нм. Частицы Au0 размером >12 нм и их агломераты не включали в распределения, показанные на рис. 1, и не учитывали при расчете значений dl и dm, приведенных в табл. 2, поскольку они очень редко встречаются на микрофотографиях исследованных образцов.
Возможные маршруты формирования больших и малых кристаллитов металлического золота на поверхности УН без участия специального восстановителя (водорода) и с его участием рассмотрены в работах [23, 53, 54]. По аналогии с системой Pd/C можно предполагать, что крупные кристаллиты Au0 образуются при контакте водных растворов комплексов AuIII с УН в основном на внешней поверхности гранул УН в результате восстановления ионов золота “электронным газом” углеродных кристаллитов [47]. Особенно подвержены этому анионные хлоридные комплексы AuIII, имеющие высокое значение стандартного редокс-потенциала [23]. При замене [AuCl4]− катионными комплексами AuIII с низким редокс-потенциалом доминирует конкурентный маршрут, включающий реакции лигандного и ионного обмена комплексов с поверхностными группами УН, которые ведут к образованию форм “ионного” золота, прочно связанных с носителем [23]. После восстановления этих форм водородом практически все золото находится в виде мелких кристаллитов Au0.
Данные РФА. На дифрактограммах катализаторов Au(КA)/Sib.6 и Au(АA)/Sib.6 (рис. 2), наблюдается присутствие двух рефлексов (111) и (200), относящихся к структуре металлического золота. Данные рефлексы имеют сложную форму, из которой видно, что в образцах имеются как крупные частицы, которым соответствуют узкие части рефлексов, так и мелкие частицы, которым соответствуют гало в основании рефлексов. Для разделения вкладов крупных и мелких (рентгеноаморфных) частиц Au0 в наблюдаемую интегральную интенсивность рентгеновских дифракционных максимумов их профили после вычитания фона сибунита разлагали на две компоненты (пример разложения показан на вклейке к рис. 2). Широкую компоненту (гало) при этом относили к малым кристаллитам золота с размером ОКР ≤4 нм, узкую – к крупным кристаллитам Au0. Массовые доли крупных и малых частиц золота определяли из интегральной интенсивности соответствующих компонент рефлекса Au(111). Более подробно методика такого разделения и оценки размеров разных фракций приведена в работах [23, 31].
Рис. 2.
Дифрактограммы катализаторов Au(КA)/Sib.6 и Au(АA)/Sib.6 в области наиболее интенсивных рефлексов золота (вклейка − увеличенный фрагмент дифрактограммы катализатора Au(КA)/Sib.6 после вычитания фона носителя и разложения рефлексов от частиц Au0 на компоненты). Штрих-диаграммой показано положение дифракционных максимумов Au(111) и Au(200) для эталонного образца металлического золота с ГЦК структурой (JCPDS 04-0784).
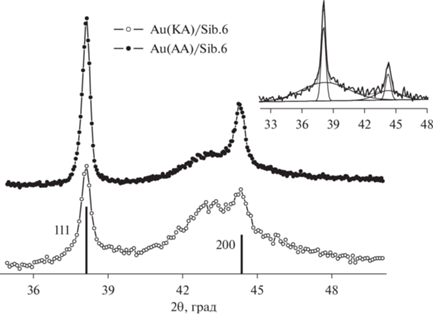
Значения среднего размера ОКР золота, найденные из интегральной ширины дифракционного максимума Au(111) (D111 = 7.0 и 19.2 нм для Au(КA)/Sib.6 и Au(АA)/Sib.6 соответственно), существенно больше значений dm, рассчитанных из данных ПЭМ без учета присутствия в этих катализаторах кристаллитов с di >12 нм и их агломератов. Средний размер ОКР частиц фракции ≥4 нм, оцененный из интегральной ширины узкой компоненты рефлекса Au(111), для Au(КA)/Sib.6 и Au(АA)/Sib.6 равен соответственно 23 и 24 нм. Что касается частиц Au0 фракции ≤4 нм, установить для них средний размер ОКР нельзя, поскольку невозможно измерить с необходимой точностью ширину гало, представляющих эти частицы.
Данные МУРР. Дифрактограммы МУРР катализаторов Au/сибунит измеряли с использованием методики полного контраста, предложенной в работе [40]. Исследуемый образец пропитывали перфтордекалином – химически инертным жидким фторуглеродным соединением состава С10F18, слабо поглощающим рентгеновское излучение, с плотностью 1.917 г см−3, которая примерно равна истинной плотности сибунита. Его применение в качестве контрастера позволяет погасить рассеяние на частицах и порах носителя и получить остаточный сигнал МУРР только от частиц Au0, поскольку их плотность (19.3 г см−3) на порядок выше плотности перфтордекалина, и они не могут быть им замаскированы.
Рис. 3а и 4а демонстрируют измеренные с использованием этой методики зависимости интенсивности рентгеновского излучения, прошедшего через образцы катализаторов Au(КA)/Sib.6 и Au(АA)/Sib.6, от модуля вектора рассеяния q. Их анализ показал, что интенсивность рассеяния I(q) спадает в дальних углах пропорционально q−4, что типично для рассеяния от дисперсных частиц, имеющих компактную форму с четкими границами [32]. Наилучшим образом полученные экспериментальные данные описываются теоретическими кривыми зависимости I(q) от q (кривыми МУРР), найденными на основе модели полидисперсных сферических частиц.
Рис. 3.
Зависимость интенсивности рентгеновского излучения от модуля вектора рассеяния q, полученная для катализатора Au(КA)/Sib.6 с использованием методики полного контраста (а), и объемное распределение частиц Au0 по размерам, рассчитанное из этой зависимости в приближении сферического форм-фактора (б). На рис. 3а кружки − экспериментальные данные, сплошная линия − результат расчета на основе модели полидисперсных сферических частиц. На рис. 3б для сравнения приведена гистограмма ПЭМ для частиц Au0 в катализаторе Au(КA)/Sib.6, пересчитанная в объемное распределение частиц по размерам.
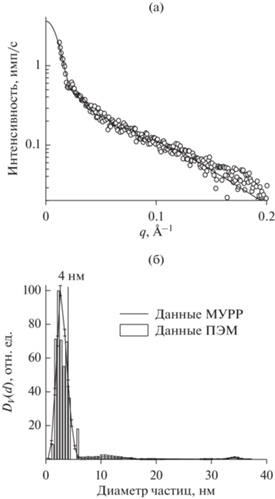
Объемные распределения наночастиц Au0 в катализаторах Au(КA)/Sib.6 и Au(АA)/Sib.6, рассчитанные из экспериментальных данных МУРР с применением сферического форм-фактора, показаны на рис. 3б и 4б. В целях сравнения на эти данные наложены соответствующие гистограммы ПЭМ, пересчитанные в объемные распределения. Для этого гистограммы ПЭМ умножали на d3, где d – модуль вектора размеров частиц, предполагая, что при усредненном форм-факторе функция распределения числа частиц от их размера DN(d), найденная в результате измерений методом ПЭМ, связана с функцией распределения объема частиц DV(d), рассчитанной из данных МУРР, следующим образом: DV(d) ≈ DN(d)d3.
Вид объемных (массовых) распределений, определенных из данных МУРР, подтверждает вывод о совместном присутствии в катализаторах Au(КA)/Sib.6 и Au(АA)/Sib.6 малых и крупных частиц золота, сделанный из результатов ПЭМ и РФА. Хорошее согласие между РЧР, полученными с помощью МУРР и ПЭМ, в случае катализатора Au(КA)/Sib.6 наблюдается для частиц Au0 с диаметрами в пределах от 0.5 до 5 нм, а в случае Au(АA)/Sib.6 – для частиц с диаметрами в диапазоне от 0.5 до 12 нм. В то же время МУРР фиксирует наличие в обоих образцах, особенно в Au(АA)/Sib.6, заметного количества частиц металла размером >12 нм, тогда как электронная микроскопия наблюдает присутствие таких частиц настолько редко, что эти случаи можно не учитывать при статистической обработке данных ПЭМ. На рис. 4б для сравнения приведена гистограмма ПЭМ для частиц Au0 в катализаторе Au(АA)/Sib.6, пересчитанная в объемное распределение частиц по размерам.
Рис. 4.
Зависимость интенсивности рентгеновского излучения от модуля вектора рассеяния q, полученная для катализатора Au(АA)/Sib.6 с использованием методики полного контраста (а), и объемное распределение частиц Au0 по размерам, рассчитанное из этой зависимости в приближении сферического форм-фактора (б). На рис. 4а кружки − экспериментальные данные, сплошная линия − результат расчета на основе модели полидисперсных сферических частиц.
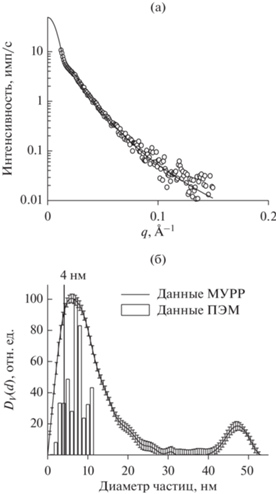
В табл. 2 приведены рассчитанные из данных МУРР значения среднего объемного диаметра (DМУРР, нм) частиц Au0 в исследованных катализаторах. Их можно сравнить со значениями dm, которые также характеризуют усредненный по массе (объему) размер кристаллитов нанесенного металла, но вычисляются из данных другого метода (ПЭМ). В случае катализатора Au(КA)/Sib.6, отличающегося довольно однородным распределением частиц золота по размерам с преобладанием массовой доли мелких частиц диаметром ≤4 нм, значения DМУРР и dm удовлетворительно согласуются между собой (DМУРР = 3.5 нм vs dm = 2.9 нм). В то же время для катализатора Au(АA)/Sib.6, в котором доминирует фракция частиц Au0 большего размера, DМУРР превосходит dm в ~2.5 раза и дает более объективную оценку среднего по массе диаметра частиц, поскольку достаточно полно учитывает вклад крупных кристаллитов размером >12 нм, редко наблюдаемых на микрофотографиях. Значения среднего размера ОКР частиц Au0, найденные из данных РФА (7.0 и 19.2 нм для Au(КA)/Sib.6 и Au(АA)/Sib.6 соответственно), занимают промежуточное положение между значениями размеров частиц, соответствующих максимумам высокодисперсной и грубодисперсной мод в распределениях, определенных с помощью МУРР (рис. 3б и 4б).
Для нахождения из данных МУРР массовой доли мелких частиц Au0 в исследуемых образцах достаточно разделить распределения объема частиц по размерам, рассчитанные из этих данных, на две части прямой, проведенной из точки d = 4 нм на оси абсцисс до пересечения с кривой распределения (рис. 3б и 4б). Соотношение площадей фигур под этими частями распределения, очевидно, равняется отношению массовых долей частиц, принадлежащих к фракциям ≤4 нм и >4 нм. Значения массовой доли частиц золота фракции ≤4 нм (WМУРР, %) в катализаторах Au(КA)/Sib.6 и Au(АA)/Sib.6, найденные этим способом, представлены в табл. 2. Как можно видеть, они неплохо соответствуют приведенным здесь же результатам определения массового содержания мелких частиц Au0 в этих образцах методом РФА.
В заключение отметим, что данные МУРР позволяют найти величину среднего объемно-поверхностного диаметра $\left( {{{d}_{{vs}}}} \right)$ частиц нанесенного металла, которую исследователи гетерогенного катализа используют для расчета доли поверхностных (доступных для реагентов) атомов металла и его УКА [55, 56]. Для этого требуется разделить рассчитанное из экспериментальных данных объемное распределение МУРР на d3, а затем из полученного в результате этой математической операции численного распределения определить величину ${{d}_{{vs}}}$ по формуле:
Au-катализаторы на основе Sib.85
Катализаторы этой серии готовили методом КА с использованием в качестве носителя сибунита марки “Sib.85” с небольшой удельной поверхностью (80 м2 г−1). Для синтеза катализаторов Sib.85 брали как в исходном виде, так и после обработки 15%-ным раствором азотной кислоты или нейтральным водным раствором перманганата калия, приводящей к увеличению концентрации поверхностных кислородсодержащих групп кислотного типа (фенольных и карбоксильных/лактонных) примерно на порядок величины [28, 47]. Значения рН точки нулевого заряда окисленных образцов Sib.85 лежат между 3 и 4, и таким образом его поверхность заряжена отрицательно, что благоприятствует ионообменной сорбции катионных комплексов. В условиях, в которых окисление сибунита проводили в настоящей работе, на его поверхности образуются преимущественно фенольные группы, которые могут служить центрами закрепления соединений Au3+ путем обмена протонов на комплексные катионы [54]. Принимая во внимание, что дисперсность нанесенного золота в системах Au/C зависит от химического состояния поверхности УН и природы его взаимодействия с металлокомплексным предшественником (восстановление “электронным газом” носителя или ионообменная сорбция) [23, 53, 54], мы допустили возможность влияния предокисления сибунита на соотношение мелких и крупных кристаллитов Au0 в готовом катализаторе.
Согласно данным ПЭМ (табл. 2), распределение частиц металла по размерам в Au-катализаторе на Sib.85, не подвергнутом окислительной обработке, такое же узкое с коротким правым “хвостом”, как в его аналоге Au(KA)/Sib.6, но с максимумом, смещенным в сторону меньших значений di. Из данных РФА, приведенных в табл. 2, следует, что предварительное окисление Sib.85 ведет к уменьшению доли мелких частиц Au0 в катализаторе Au/Sib.85-ox (ox = HNO3 или KMnO4). Этот результат противоречит представлениям о том, что протекание реакций обмена между поверхностными кислородсодержащими группами УН и металлокомплексным предшественником способствует достижению высокодисперсного состояния нанесенного компонента и его прочной связи с носителем, препятствующей спеканию металлических наночастиц во время восстановления катализатора [57]. С другой стороны, сопоставление данных РФА и результатов измерения активности катализаторов Au/Sib.85-ox в реакции окисления СО ставит под сомнение валидность найденных величин WРФА. Действительно, как видно из табл. 2, образцы Au/Sib.85-HNO3 и Au/Sib.85-KMnO4 характеризуются близкими значениями WРФА, однако первый в ~7 раз активнее второго. Разобраться в этой ситуации можно, привлекая метод МУРР с маскированием носителя, позволяющий оценить долю той или иной размерной фракции частиц нанесенного компонента без проведения процедур обработки экспериментальных данных (вычитание фона носителя и разложение пика сложной формы на произвольно выбранное число составляющих), которые чреваты существенными ошибками.
Результаты анализа катализаторов Au/Sib.85 и Au/Sib.85-ox методом МУРР с маскированием носителя приведены на рис. 5. Можно видеть, что и в данном случае экспериментальные зависимости I(q)–q хорошо описываются теоретическими кривыми МУРР, рассчитанными по модели полидисперсных сферических частиц (рис. 5а). Содержание мелких (≤4 нм) частиц Au0 определяли, как описано выше, из объемных распределений частиц по размеру, полученных из данных МУРР с использованием сферического форм-фактора (рис. 5б): кривые распределения разделяли на части, относящиеся к частицам с di ≤ 4 нм и di > 4 нм, после чего находили соотношение между площадями фигур под этими частями. Значения WМУРР и DМУРР, характеризующие катализаторы Au(КA)/Sib.85 и Au(КA)/Sib.85-ox, представлены в табл. 2.
Рис. 5.
Зависимости интенсивности рентгеновского излучения от модуля вектора рассеяния q, полученные для катализаторов Au(КA)/Sib.85 (◻), Au(КA)/Sib.85-KMnO4 (⚫) и Au(КA)/Sib.85-HNO3 (△) с использованием методики полного контраста (а), и объемные распределения частиц Au0 по размерам, рассчитанные из этих зависимостей в приближении сферического форм-фактора (б). На рис. 5а значками показаны экспериментальные данные, сплошные линии − результаты расчета на основе модели полидисперсных сферических частиц.
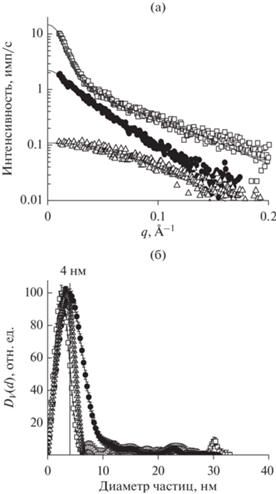
По данным МУРР (рис. 5б, табл. 2) в катализаторе Au(КА)/Sib.85 наряду с частицами Au0 диаметром ≤4 нм, которых большинство (82%), имеются крупные кристаллиты размером 10–30 нм, образовавшиеся скорее всего в результате восстановления комплексов [Au(NH3)4]3+ “электронным газом” носителя во время их сорбции из раствора. На микрофотографиях, сделанных для определения размеров частиц Au0, эти кристаллиты не встречались. Предварительное окисление Sib.85 приводит к уменьшению содержания грубодисперсной фракции в готовом катализаторе Au(КA)/Sib.85-ox, если окислителем служит нейтральный водный раствор KMnO4, либо к полному отсутствию этой фракции, когда в качестве окислителя применяют 15%-ный раствор HNO3. Эти изменения, по всей видимости, объясняются тем, что окисление УН вызывает увеличение работы выхода электронов из него и вследствие этого уменьшает способность УН восстанавливать ионы благородных металлов [53, 58]. Одновременно с существенным снижением количества грубодисперсных кристаллитов Au0 МУРР фиксирует в катализаторах Au(КA)/Sib.85-ox по сравнению с Au(КA)/Sib.85 рост содержания частиц размером 5–10 нм, не обладающих значительной каталитической активностью в низкотемпературном окислении СО, за счет сокращения массовой доли частиц Au0 диаметром ≤4 нм. Причины этого изменения пока не ясны и нуждаются в дополнительном исследовании. По аналогии с выводами работы [54], в которой изучали взаимодействие комплекса [Au(NH2C2H4NH2)2]Cl3 с поверхностью углеродных волокон, можно предварительно предположить, что поверхностные кислородсодержащие группы УН восстанавливают часть комплексов [Au(NH3)4]3+ во время их нанесения, а возникающие при этом малые частицы Au0 при последующем восстановлении образцов водородом при 300°С служат центрами нуклеации в образовании более крупных кристаллитов по различным механизмам (миграции/коалесценции целых кристаллитов и миграции отдельных атомов от частицы к частице).
Результаты определения массовой доли мелких частиц Au0 в образцах Au(КA)/Sib.85 и Au(КA)/Sib.85-HNO3 методом МУРР неплохо согласуются с соответствующими данными РФА, однако в случае Au(КA)/Sib.85-KMnO4 значение WМУРР существенно меньше значения WРФА (табл. 2). Можно предположить, что в этом образце многие частицы Au0 фракции >4 нм состоят из двух или более сросшихся блоков с размером ОКР 3–4 нм. С точки зрения рентгеновской дифракции в больших углах каждый из блоков представляет собой отдельную частицу, что ведет к завышению содержания мелких частиц в образце при его расчете из данных РФА. Напротив, результат определения размера частицы блочного строения методом МУРР должен быть близким к размеру целой частицы, поэтому значение WМУРР кажется более правдоподобным, чем значение WРФА.
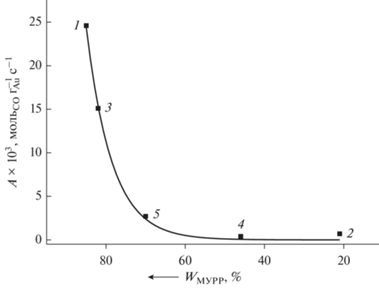
Рассчитанные из данных МУРР массовые доли малых (≤4 нм) частиц золота в катализаторах Au/сибунит, синтезированных и исследованных в настоящей работе (табл. 2), были сопоставлены с результатами измерения их активности в реакции низкотемпературного окислении СО. Найденная зависимость А от WМУРР представлена на рис. 6. Можно видеть, что с увеличением WМУРР от 60 до 85% каталитическая активность возрастает очень сильно (примерно на 2 порядка величины!) и что достаточно высокую активность имеют только катализаторы Au/сибунит, в которых доля частиц золота фракции ≤4 нм составляет не менее 80% от общей массы золота в образце. Зависимость А от WМУРР хорошо аппроксимируется экспонентой, вид которой вполне согласуется с полученной ранее [9] зависимостью активности Au-катализаторов на различных носителях от среднего размера частиц Au, определенного иными, чем МУРР, методами.
Рис. 6.
Зависимость стационарной каталитической активности (А) в реакции окисления СО от рассчитанной из данных МУРР массовой доли частиц Au фракции ≤4 нм (WМУРР) в катализаторах Au/сибунит. Температура реакции: 40°C, состав смеси (об. %): 1 СО, 20 О2, 2.7 Н2О, 76.3 N2; объемная скорость: 60 000−240 000 ч−1. Точки относятся к следующим катализаторам: Au(КA)/Sib.6 (1), Au(АA)/Sib.6 (2), Au(КA)/Sib.85 (3), Au(КA)/Sib.85-KMnO4 (4), Au(КA)/Sib.85-HNO3 (5). Линия на графике − экспоненциальная аппроксимация экспериментальных данных.
ЗАКЛЮЧЕНИЕ
В работе на примере анализа дисперсности золота в катализаторах Au/С рассмотрены преимущества применения метода МУРР с маскированием носителя контрастером для определения размеров нанесенных частиц металла перед методами ПЭМ и РФА, которые обычно используют в подобных целях. Одним из серьезных недостатков ПЭМ является недоучет вклада крупных (≥10 нм) частиц нанесенного компонента, которые могут присутствовать даже в катализаторах, считающихся высокодисперсными, но крайне редко встречаются на микрофотографиях. Вследствие низкой статистической значимости их не включают в гистограммы ПЭМ распределения частиц по размерам и не учитывают при расчете среднего размера частиц, что приводит к его занижению. При исследовании нанесенных катализаторов методом РФА, наоборот, возникает риск недооценки присутствия очень мелких (рентгеноаморфных) частиц с размерами ≤3 нм. В этом случае обычно ограничиваются определением среднего размера ОКР нанесенной фазы, величина которого, как правило, не позволяет судить о степени ее полидисперсности. Оценка массового содержания различных размерных фракций нанесенных частиц в катализаторах с полимодальным распределением частиц по размерам из большеугловых рентгеновских дифрактограмм требует выдвижения априорных предположений о количестве мод и проведения обработки дифракционных данных, включающей выбор и вычитание фона, а также разложение дифракционных пиков на заданное число составляющих. Кроме того, необходимо произвести сопоставление интегральной интенсивности рефлексов и их компонент с результатами предварительной калибровки. Все это весьма трудоемко и может приводить к существенным ошибкам в определении массовой доли различных фракций.
Метод МУРР выгодно отличается от ПЭМ и РФА отсутствием вышеуказанных недостатков. Пропитка образцов катализаторов перед МУРР-исследованием жидкостью с плотностью, близкой к плотности носителя, которая устраняет рассеяние, обусловленное порами, открывает возможность напрямую получать распределения нанесенных частиц по размерам в широком размерном диапазоне (от 1 до 100 нм) и определять массовое содержание любых фракций частиц. В этой работе применение методики селективного выделения сигнала МУРР от частиц металлического золота путем маскирования пор носителя веществом-контрастером позволило получить важную информацию о дисперсности нанесенного компонента в катализаторах Au/сибунит, включая значения среднего объемного диаметра DМУРР частиц Au0 и массовой доли WМУРР каталитически активных частиц золота с размерами ≤4 нм. Вид распределений частиц по размерам, рассчитанных из экспериментальных данных МУРР, подтвердил, что катализаторы, приготовленные методом “катионной адсорбции”, кроме основной фракции частиц Au0 (1–8 нм) содержат более крупные частицы золота с размерами до 30 нм, которые образуются, вероятно, в результате восстановления металлокомплексного предшественника “электронным газом” углеродного носителя. С помощью МУРР также установлено, что окислительная предобработка сибунита водными растворами HNO3 и KMnO4 ведет к изменению характера распределения частиц золота по размерам, а именно – к резкому уменьшению содержания кристаллитов Au0 размером 10–30 нм и к увеличению фракции 5–10 нм за счет снижения массовой доли наиболее мелких (≤4 нм) частиц. Сопоставление результатов измерения скорости низкотемпературного окисления СО в присутствии катализаторов Au/С с найденными для них величинами WМУРР показало, что каталитическая активность возрастает экспоненциально по мере увеличения WМУРР, и что высокоактивными являются катализаторы Au/сибунит, в которых доля частиц золота фракции ≤4 нм составляет не менее 80% от общей массы золота в образце. Эти выводы хорошо согласуются с установленными ранее зависимостями активности нанесенных Au катализаторов от среднего размера частиц золота, определенного иными, чем МУРР, методами.
Список литературы
Haruta M. // Catal. Today. 1997. V. 36. P. 153.
Bond G.C., Louis C., Thompson D.T. Catalysis by Gold. London: Imperial College Press, 2006. 366 p.
Кустов Л.М. // Изв. АН. Сер. хим. 2013. № 4. С. 870.
Heterogeneous Gold Catalysts and Catalysis. Ed. Z. Ma, S. Dai. Cambridge (UK): Royal Society of Chemistry, 2014.
Haruta M., Tsubota S., Kobayashi T., Kageyama H., Genet M.J., Delmon B. // J. Catal. 1993. V. 144. P. 175.
Zanella R., Giorgio S., Shin C.-H., Henry C.R., Louis C. // J. Catal. 2004. V. 222. P. 357.
Chen M.S., Goodman D.W. // Catal. Today. 2006. V. 111. P. 22.
Kung M.C., Davis R.J., Kung H.H. // J. Phys. Chem. C. 2007. V. 111. P. 11767.
Hvolbaek B., Janassens T.V.W., Clausen B.S., Falsig H., Christensen C.H., Norskov J.K. // Nanotoday. 2007. V. 2. P. 14.
Mohr C., Hofmeister H., Claus P. // J. Catal. 2003. V. 213. P. 86.
Hartfelder U., Kartusch C., Makosch M., Rovezzi M., Sa J., van Bokhoven J.A. // Catal. Sci. Technol. 2013. V. 3. P. 454.
Смирнов В.В., Николаев С.А., Муравьева Г.П., Тюрина Л.А., Васильков А.Ю. // Кинетика и катализ. 2007. Т. 48. С. 1.
Della Pina C., Falletta E., Rossi M., Sacco A. // J. Catal. 2009. V. 263. P. 92.
Delidovich I.V., Moroz B.L., Taran O.P., Gromov N.V., Pyrjaev P.A., Prosvirin I.P., Bukhtiyarov V.I., Parmon V.N. // Chem. Eng. J. 2013. V. 223. P. 921.
Bianchi C., Porta F., Prati L., Rossi M. // Top. Catal. 2000. V. 13. P. 231.
Li R., Yan X., Zhu X., Shou D., Zhou X., Dai Y., Yang Y. // Catal. Today. 2017. V. 298. P. 269.
Qi C., Akita T., Okumura M., Haruta M. // Appl. Catal. A: Gen. 2004. V. 263. P. 19.
Dimitratos N., Lopes-Sancez J.A., Lennon D., Porta F., Prati L., Villa A. // Catal. Lett. 2006. V. 108. P. 147.
Ona J.P., Latonen R.-M., Kumar N., Peurla M., Angervo I., Grenman H. // Electrochim. Acta. 2022. V. 426. № 140754.
Bond G.C. // Molecules. 2012. V. 17. P. 1716.
Moroz B.L., Pyrjaev P.A., Zaikovskii V.I., Bukhtiyarov V.I. // Catal. Today. 2009. V. 144. P. 292.
Riello P., Canton P., Benedetti A. // Langmuir. 1998. V. 14. P. 6617.
Пыряев П.А., Мороз Б.Л., Зюзин Д.А., Герасимов Е.А., Нартова А.В., Бухтияров В.И. // Кинетика и катализ. 2010. Т. 51. С. 914.
Bulushev D.A., Kiwi Minsker L., Yuranov I., Suvorova E.I., Buffat P.A., Renken A. // J. Catal. 2002. V. 210. P. 149.
Della Pina C., Falletta E., Rossi M. // Chem. Soc. Rev. 2012. V. 41. P. 350.
Villa A., Dimitratos N., Chan-Thaw C.E., Hammond C., Prati L., Hutchings G.H. // Acc. Chem. Res. 2015. V. 48. P. 1403.
Donoeva B., Masoud N., de Jongh P.E. // ACS Catal. 2017. V. 7. P. 4581.
Pyrjaev P.A., Yuschenko D.Y., Moroz B.L., Pai Z.P., Bukhtiyarov V.I. // ChemistrySelect. 2019. V. 4. P. 10576.
Ruvinsky P.S., Pronkin S.N., Zaikovskii V.I., Bernhardt P., Savinova E.R. // Phys. Chem. Chem. Phys. 2008. V. 10. P. 6665.
Simonov A.N., Pyrjaev P.A., Moroz B.L., Bukhtiyarov V.I., Parmon V.N. // Electrocatalysis. 2012. V. 3. P. 119.
Prati L., Martra G. // Gold Bull. 1999. V. 32. P. 96.
Feigin L.A., Svergun D.I. Structure Analysis by Small-Angle X-Ray and Neutron Scattering. New York: Plenum Press, 1987.
Sharma P., Darabdhara G., Reddy T.M., Borah A., Bezboruah P., Gogoi P., Hussain N., Sengupta P., Das M.R. // Catal. Commun. 2013. V. 40. P. 139.
Padayachee D., Golovko V., Ingham B., Marshall A.T. // Electrochim. Acta. 2014. V. 120. P. 398.
Simenyuk G.Yu., Zakharov Yu.A., Pavelko N.V., Dodonov V.G., Pugachev V.M., Puzynin A.V., Manina T.S., Barnakov Ch.N., Ismagilov Z.R. // Catal. Today. 2015. V. 249. P. 220.
Benedetti A., Polizzi S., Riello P., Pinna F., Goerigk G. // J. Catal. 1998. V. 171. P. 345.
Benedetti A., Bertoldo L., Canton P., Goerigk G., Pinna F., Riello P., Polizzi S. // Catal. Today. 1999. V. 49. P. 485.
Gann E.L. // J. Phys. Chem. 1958. V. 62. P. 928.
Whyte T.E., Kirklin P.W., Gould R.W., Heinemann H. // J. Catal. 1972. V. 25. P. 407.
Larichev Yu.V., Tuzikov F.V. // J. Appl. Crystallogr. 2013. V. 46. P. 752.
Salnikova K.E., Matveeva V.G., Larichev Yu.V., Bykov A.V., Demidenko G.N., Shkileva I.P., Sulman M.G. // Catal. Today. 2019. V. 329. P. 142.
Salnikova K.E., Larichev Yu.V., Sulman E.M., Bykov A.V., Sidorov A.I., Demidenko G.N., Sulman M.G., Bronstein L.M., Matveeva V.G. // ChemPlusChem. 2020. V. 85. P. 1697.
Taratayko A., Larichev Yu., Zaikovskii V., Mikheeva N., Mamontov G. // Catal. Today. 2021. V. 375. P. 576.
Mason W.R., Grey H.B. // J. Am. Chem. Soc. 1968. V. 90. P. 5721.
Skibsted L.H., Bjerrum J. // Acta Chem. Scand. 1974. V. A28. P. 740.
Plaksin G.V., Baklanova O.N., Lavrenov A.V., Likholobov V.A. // Solid Fuel Chem. 2014. V. 48. P. 349.
Симонов П.А. Катализаторы Pd/C: изучение физико-химических процессов формирования активного компонента из H2PdCl4. Дисс. … канд. хим. наук. Новосибирск: Ин-т катализа СО РАН. 2000. 159 с.
Aguilar C., Garcia R., Soto-Garrido G., Arriagada R. // Appl. Catal. B: Environ. 2003. V. 46. P. 229.
Karnaukhov A.P., Fenelonov V.B., Gavrilov V.Yu. // Pure Appl. Chem. 1989. V. 61. P. 1913.
Konarev P.V., Petoukhov M.V., Volkov V.V., Svergun D.I. // J. Appl. Crystallogr. 2006. V. 39. P. 277.
Полуянов С.А., Тузиков Ф.В., Ларичев Ю.В., Цыбуля С.В. // Журн. структ. хим. 2016. Т. 57. С. 809.
Simonov A.N., Pyrjaev P.A., Simonov P.A., Moroz B.L., Cherepanova S.V., Zyuzin D.A., Bukhtiyarov V.I., Parmon V.N. // J. Mol. Catal. A: Chem. 2012. V. 353–354. P. 204.
Simonov P.A., Romanenko A.V., Prosvirin I.P., Kryukova G.N., Chuvilin A.L., Bogdanov S.V., Moroz E.M., Likholobov V.A. // Stud. Surf. Sci. Catal. 1998. V. 118. P. 15.
Bulushev D.A., Yuranov I., Suvorova E.I., Buffat P.A., Kiwi Minsker L. // J. Cat. 2004. V. 224. P. 8.
Андерсон Дж. Структура металлических катализаторов. М.: Мир, 1978. 482 с.
Бухтияров В.И., Мороз Б.Л., Бекк И.Э., Просвирин И.П. // Катализ в промышленности. 2008. Спецвыпуск: Нанотехнологии в катализе − перспектива прорывных инноваций XXI века. С. 44.
Auer P.A., Freund A., Pietsch J., Tacke T. // Appl. Catal. A: Gen. 1998. V. 173. P. 259.
Тарасенко Ю.А., Болдырева Н.А., Герасимюк И.П., Лапко В.Ф., Яцимирский В.К. // Катализ и нефтехимия. 2003. № 11. С. 51.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00