

Кинетика и катализ, 2023, T. 64, № 6, стр. 720-729
Кинетические закономерности процесса окисления пара-трет-бутилкумола в присутствии N-гидроксифталимида
А. С. Фролов a, Е. А. Курганова a, В. Н. Сапунов b, Р. А. Козловский b, Г. Н. Кошель a, *, Е. М. Яркина a
a ФГБОУ ВО Ярославский государственный технический университет
150023 Ярославль,
Московский просп., 88, Россия
b ФГБОУ ВО Российский химико-технологический университет им. Д.И. Менделеева
125047 Москва,
Миусская пл., 9, стр. 6, Россия
* E-mail: koshelgn@ystu.ru
Поступила в редакцию 08.02.2023
После доработки 05.06.2023
Принята к публикации 15.06.2023
- EDN: KTUAWJ
- DOI: 10.31857/S0453881123060072
Аннотация
Исследована кинетика окисления пара-трет-бутилкумола до гидропероксида молекулярным кислородом в присутствии N-гидроксифталимида. На основе изучения закономерностей образования гидропероксида и нецелевых продуктов реакции получена математическая модель процесса, адекватно описывающая изменение концентрации основных компонентов реакции во времени. Основная роль N-гидроксифталимида заключается в том, что он переводит пероксидные радикалы в соответствующие гидроперексиды, уменьшая тем самым выход нецелевых продуктов реакции за счет снижения скорости квадратичного обрыва. Кроме этого, возникающие N-оксифталимидные радикалы увеличивают скорость окисления углеводорода. Таким образом, результатом применения N‑гидроксифталимида в процессах окисления углеводородов является повышение скорости и селективности образования гидропероксидов.
ВВЕДЕНИЕ
Использование N-гидроксифталимида (N-ГФИ) для проведения селективного окисления в различных радикальных реакциях достаточно хорошо известно [1–7]. Особенно распространены комбинации N-ГФИ с солями металлов переменной валентности (т.н. “система Ishii”) [8, 9]. Во всех случаях применения N-ГФИ наблюдают повышение скорости и селективности в реакции окисления алкилароматических углеводородов до соответствующих гидропероксидов (ГП), что имеет большое научное и практическое значение. В частности, использование N-ГФИ для интенсификации окисления пара-трет-бутилкумола (ПТБК) позволило достичь конверсии углеводорода 45% при селективности образования гидропероксида 90–95% [10]. Получение ПТБК входит в трехстадийный метод синтеза пара-трет-бутилфенола (ПТБФ) [10], широко применяющегося в производстве антиоксидантов, пестицидов, каучуков, лаков, красок и фармацевтических препаратов [10, 11].
В связи с этим подробное изучение кинетики реакции окисления ПТБК до ГП и математическое описание процесса являются актуальной задачей.
Как известно, схема окисления углеводородов (RH) может быть представлена в виде последовательности химических превращений (I)–(IV):
(II)
${{{\text{R}}}^{ \bullet }}{\text{\;}}\xrightarrow{{{{{\text{O}}}_{2}}}}{\text{RO}}{{{\text{O}}}^{ \bullet }},$(III)
${\text{RO}}{{{\text{O}}}^{ \bullet }} + {\text{RH}}\xrightarrow{{{{k}_{0}}}}{\text{R}}{{{\text{O}}}_{2}}{\text{H}} + {{{\text{R}}}^{ \bullet }},$Процесс осложняется гомолитическим разложением образующейся гидроперекиси и последующим образованием радикалов R• (V)–(VII):
(V)
${\text{ROOH}}\xrightarrow{{{{k}_{1}}}}{\text{R}}{{{\text{O}}}^{ \bullet }} + {\text{O}}{{{\text{H}}}^{ \bullet }},$(VI)
${\text{O}}{{{\text{H}}}^{ \bullet }} + {\text{RH}} \to {{{\text{R}}}^{ \bullet }} + {{{\text{H}}}_{2}}{\text{O}},$(VII)
${\text{R}}{{{\text{O}}}^{ \bullet }} + {\text{RH}} \to {{{\text{R}}}^{ \bullet }} + {\text{ROH}}.$Появление в реакционной среде N-ГФИ не изменяет общей схемы окисления (I)–(VII), однако, благодаря цикличности превращений N-ГФИ в N-оксифталимидный радикал (PINO•) и обратно, происходит перераспределение стационарных концентраций всех радикалов. Таким образом, пара N-ГФИ и PINO• участвует во всех стадиях цепного радикального окисления углеводородов RH [6].
По-видимому, основная роль N-ГФИ сводится к замене пероксидного радикала на радикал PINO• (VIII), (IX), продолжая тем самым развитие цепного процесса:
(VIII)
${\text{RO}}{{{\text{O}}}^{ \bullet }} + N{\text{ - ГФИ}}\xrightarrow{{{{k}_{{02}}}}}{\text{ROOH}} + {\text{PIN}}{{{\text{O}}}^{ \bullet }},$(IX)
${\text{PIN}}{{{\text{O}}}^{ \bullet }} + {\text{RH}}\xrightarrow{{{{k}_{{01}}}}}{{{\text{R}}}^{ \bullet }} + N{\text{ - ГФИ}}{\text{.}}$За счет уменьшения концентрации пероксидных радикалов снижается скорость квадратичного обрыва цепи (IV), что приводит к повышению селективности образования гидропероксидов. Теоретические расчеты [3] показали, что равновесие (Х) должно быть смещено в сторону образования PINO• (уравнение (Х)), что позволяет выражать концентрации обоих радикалов в уравнении (VIII) одного через другого:
(X)
${\text{N - ГФИ}} + {\text{RO}}{{{\text{O}}}^{ \bullet }} \rightleftharpoons {\text{ROOH}} + {\text{PIN}}{{{\text{O}}}^{ \bullet }}.$Ранее на примере окисления кумола [12] и пара-цимола [13] мы продемонстрировали, что в присутствии N-гидроксифталимида происходит не только увеличение селективности образования гидропероксидов, но и возрастание скорости окисления за счет инициирующей способности радикала PINO• по реакции (IX).
ЭКСПЕРИМЕНТАЛЬНАЯ ЧАСТЬ
Исходный пара-трет-бутилкумол синтезировали алкилированием кумола трет-бутиловым спиртом в присутствии концентрированной серной кислоты по известной методике [14]. Кумол (“ACROS Organics”), N-ГФИ (“ACROS Organics”) и другие вспомогательные реагенты – коммерчески доступные соединения, которые использовали без дополнительной очистки.
ПТБК выделяли из реакционной массы с помощью ректификации под вакуумом, продукт анализировали методами газожидкостной хроматографии, ИК- и ЯМР-спектроскопии. Синтезированный пара-трет-бутилкумол с содержанием основного вещества более 98% имел Ткип = 216–218°C (предсказанная ACD/Labs Percepta Platform – PhysChem Module Ткип = 225.8 ± 10.0°C). ЯМР 1Н (400 МГц), δ, м. д. (J, Гц): 7.28 д (2H (аром.), H-2, H-6, 3J = 8.1), 7.14 д (2H (аром.), H-3, H-5, 3J = 8.1), 2.8–2.9 септет (1H, СH (изопропил)); 1.25 с (9H, C(CH3)3), 1.18 д (6H, 2СН3 (изопропил), 3J = 6.8). ИК-спектр ПТБК: 3000 см–1 (С–Н-связи в ароматическом кольце), 1611.94, 1513.85 см–1 (С=С-связи бензольного кольца), 827.54 см–1 (замещение в бензольном кольце), симметричные колебания 1393.87, 1362.96, и 2869.76 см–1 и антисимметричные колебания 1462.86 см–1 (δ СН3), 829.73 см–1 (1,4 замещение), 1709.09 и 1016.02 см–1 (ν О–Н).
Хроматографический анализ продуктов алкилирования кумола трет-бутиловым спиртом и ПТБК проводили на хроматографе Кристалл 5000.2 (“Хроматэк”, Россия) с пламенно-ионизационным детектором. Колонка капиллярная СК-5, длиной 30 м, диаметром 0.32 мм, заполнена 5% фенил-, 95% диметилполисилоксаном. Расход газа-носителя азота составлял 2 см3/мин. Программированный подъем температуры от 80 до 200°C осуществляли со скоростью 8°C/мин. Спектры ЯМР 1Н полученных соединений регистрировали на спектрометре DRX 400 (“Bruker”, Германия, 400 МГц). Спектры ЯМР 13С записывали на приборе DRX-300 (“Bruker”, Германия) для растворов в хлороформе-d при 30°C. В качестве эталона для отсчета химических сдвигов использовали сигналы остаточных протонов растворителя. ИК-спектры регистрировали на ИК-Фурье-спектрометре RX-1 (“PerkinElmer”, США) в кювете из KBr.
Окисление ПТБК до ГП осуществляли на установке проточно-замкнутого типа в стеклянном реакторе объемом 10 см3 при атмосферном давлении. Установка позволяет определять количество поглощенного в ходе реакции кислорода [10]. Концентрацию гидропероксида (ГП) находили йодометрическим методом [15].
Селективность процесса вычисляли по соотношению количества кислорода, необходимого для образования гидропероксида, к общему количеству поглощенного кислорода. Концентрацию побочных продуктов рассчитывали исходя из уравнения материального баланса (4). Скорость накопления продуктов определяли как производную от их концентрации по времени.
Следует отметить, что после окончания реакции и охлаждения раствора до 0°C используемый катализатор и полученный ГП ПТБК практически количественно выпадают в осадок, который отделяли фильтрованием. Полученный гидропероксид перекристаллизовывали из н-гексана и анализировали с методами ИК- и ЯМР-спектроскопии.
Спектр ЯМР 1Н ГП ПТБК (ДМСО-d6-CCl4, δ, м. д., J/Гц): 7.42 (м, 4H, ArH); 7.28 (с, 1H, O–O–H); 1.63 (д, 6H, 2CH3, Pri, 4J = 1.7); 1.35 (д, 9H, But, 4J = 1.1).
В ИК-спектре наблюдаются характеристические полосы:
– в области частот более 3000 см–1 имеется пик, соответствующий С–Н-колебаниям ароматического кольца;
– валентные колебания С=С-связей бензольного кольца характеризуются полосами 1611.94, 1513.85 см–1.
– полоса поглощения (п. п.) 827.54 см–1 указывает наличие заместителя в бензольном кольце;
– метильные группы в данном соединении подтверждаются полосами деформационных симметричных колебаний 1393.87, 1362.96, и 2869.76 см–1 и антисимметричной п. п. 1462.86 см–1. 1,4-Замещение подтверждается наличием п. п. 829.73 см–1;
– полосы 1709.09 и 1016.02 см–1 характерны для гидропероксидной группы.
Спектр ЯМР 13С показал сдвиг в более слабое поле сигнала третичного углерода (80–90), который свидетельствует о том, что это именно гидропероксидная, а не гидроксильная группа.
Для анализа закономерностей исследуемого процесса была использована известная кинетическая модель окисления кумола, которая успешно апробирована многими авторами [16–18]. Данная модель включает скорость расходования углеводорода $\left[ {{\text{RH}}} \right]$ (уравнение (1)), скорость образования соответствующего гидропероксида $\left( {\left[ {{\text{ROOH}}} \right]} \right.$, уравнение (2)) и, исходя из условия, что скорость инициирования (r0) равна скорости обрыва цепи, выражение для концентрации перекисных радикалов ($[{\text{RO}}{{{\text{O}}}^{ \bullet }}]$ (3)). Поскольку в реакционной массе присутствует N-ГФИ, то в развитии цепного процесса помимо ${\text{RO}}{{{\text{O}}}^{ \bullet }}$-радикала, участвует и радикал ${\text{PIN}}{{{\text{O}}}^{ \bullet }}.$ Поэтому в уравнениях (1) и (2) появляется составляющие, отражающие новые маршруты реакции [13]:
(1)
$\begin{gathered} - {\text{d}}\left[ {{\text{RH}}} \right]{\text{/d}}t = \left( {{{k}_{0}}\left[ {{\text{RO}}{{{\text{O}}}^{ \bullet }}} \right] + {{k}_{{01}}}\left[ {{\text{PIN}}{{{\text{O}}}^{ \bullet }}} \right]} \right)\left[ {{\text{RH}}} \right] + \\ + \,\,f{{k}_{1}}\left[ {{\text{ROOH}}} \right] + {{r}_{0}}, \\ \end{gathered} $(2)
$\begin{gathered} {\text{d}}[{\text{ROOH}}]{\text{/dt}} = \\ = \left( {{{k}_{0}}[{\text{RH}}] + {{k}_{{02}}}[N{\text{ - ГФИ}}]} \right)[{\text{RO}}{{{\text{O}}}^{ \bullet }}] - {{k}_{1}}[{\text{ROOH}}] \\ \end{gathered} $(3)
$[{\text{RO}}{{{\text{O}}}^{ \bullet }}] = \sqrt {{{r}_{0}} + f{{k}_{1}}[{\text{ROOH}}]} {\text{/}}\sqrt {{\text{2}}{{{\text{k}}}_{t}}} ,$Обычно селективность образования гидропероксида высокая только при малых конверсиях углеводорода и находится в пределах от 87% [16] до 90% [19], но при добавлении катализатора (N-ГФИ) даже при 40%-ной конверсии она увеличивается до 92.3% [8]. Однако высокая селективность по гидропероксиду имеет и свою негативную сторону. Кинетический анализ закономерностей расходования углеводорода и накопления гидропероксида осложняется статистической погрешностью их определения. В этой связи наиболее информативными являются данные о закономерностях образования не целевого (${\text{ROOH}}$), а побочных продуктов (${\text{Pr}}$). Понятно, что изменение концентрации исходного углеводорода или гидропероксида при столь высокой селективности (~90%) на ~1% соответствует изменению концентрации продуктов практически на порядок выше (~10%), увеличивая тем самым информативность получаемых данных.
Кинетическое уравнение образования побочных продуктов можно получить из материального баланса, т.е. из равенства:
(4)
${{\left[ {{\text{RH}}} \right]}_{0}} = \left[ {{\text{RH}}} \right] + \left[ {{\text{ROOH}}} \right] + \left[ {{\text{Pr}}} \right],$После дифференцирования уравнения (4) с учетом уравнений (1) и (2) получаем дифференциальное уравнение (5) образования нецелевых продуктов:
(5)
${\text{d}}\left[ {{\text{Pr}}} \right]{\text{/d}}t = {{r}_{0}} + \left( {f + 1} \right){{k}_{1}}\left[ {{\text{ROOH}}} \right].$Дифференциальным методом анализа [20, 21] кинетических кривых образования побочных продуктов реакции можно найти параметры уравнения (5).
РЕЗУЛЬТАТЫ И ИХ ОБСУЖДЕНИЕ
ГП ПТБК был получен жидкофазным окислением пара-трет-бутилкумола в проточно-замкнутой системе.
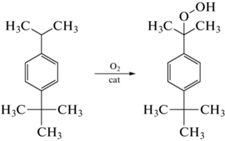
В ходе работы опытным путем установили оптимальные условия окисления ПТБК с высокой селективностью образования гидропероксида. Окисление ПТБК проводили без растворителя. Результаты экспериментов позволили установить влияние на процесс таких параметров, как температура, продолжительность реакции и концентрация используемого катализатора ($N{\text{ - ГФИ}}$).
Исследование влияния температуры и продолжительности реакции на скорость окисления пара-трет-бутилкумола и накопление гидропероксида
Для выявления кинетических закономерностей окисления пара-трет-бутилкумола до гидропероксида в присутствии N-ГФИ проводили в интервале температур от 373 до 403 К (100–130°C) при варьировании содержания катализатора в пределах 0.053–0.212 моль л–1. В экспериментах определяли концентрацию гидропероксида и селективность его образования. Полученные результаты представлены в табл. 1–4.
Таблица 1.
Влияние температуры на образование гидропероксида в присутствии N‑ГФИ (0.106 моль л–1) при окислении ПТБК
| Температура, К | Содержание ГП ПТБК в продуктах окисления, моль л–1 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| время реакции, мин | ||||||||||
| 10 | 20 | 30 | 40 | 50 | 60 | 70 | 80 | 90 | 100 | |
| 373 | 0.01 | 0.03 | 0.05 | 0.06 | 0.07 | 0.09 | 0.10 | 0.12 | 0.13 | 0.14 |
| 383 | 0.04 | 0.07 | 0.10 | 0.13 | 0.14 | 0.16 | 0.20 | 0.22 | 0.24 | 0.26 |
| 393 | 0.13 | 0.27 | 0.40 | 0.55 | 0.67 | 0.80 | 0.91 | 1.03 | 1.14 | 1.25 |
| 403 | 0.19 | 0.40 | 0.58 | 0.73 | 0.93 | 1.08 | 1.23 | 1.39 | 1.49 | 1.60 |
Таблица 2.
Влияние температуры на селективность образования гидропероксида в присутствии N-ГФИ (0.106 моль л–1) при окислении ПТБК
| Температура, К | Селективность образования гидропероксида, % | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| время реакции, мин | ||||||||||
| 10 | 20 | 30 | 40 | 50 | 60 | 70 | 80 | 90 | 100 | |
| 373 | 98.8 | 98.7 | 98.5 | 98.4 | 98.3 | 98.3 | 98.2 | 98.0 | 97.8 | 97.6 |
| 383 | 98.7 | 98.4 | 98.0 | 97.9 | 97.5 | 97.2 | 97.1 | 96.8 | 96.5 | 96.2 |
| 393 | 97.7 | 97.5 | 97.4 | 97.1 | 96.8 | 96.4 | 96.1 | 95.7 | 95.5 | 95.1 |
| 403 | 97.5 | 97.2 | 97.0 | 96.6 | 96.2 | 96.0 | 95.7 | 95.3 | 94.8 | 94.4 |
Таблица 3.
Влияние содержания N-ГФИ в реакционной массе на образование гидропероксида при окислении ПТБК при 393 К
| Содержание катализатора, моль л–1 | Содержание ГП ПТБК в продуктах окисления, моль л–1 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| время реакции, мин | ||||||||||
| 10 | 20 | 30 | 40 | 50 | 60 | 70 | 80 | 90 | 100 | |
| 0.053 | 0.06 | 0.13 | 0.21 | 0.29 | 0.34 | 0.40 | 0.46 | 0.51 | 0.55 | 0.59 |
| 0.106 | 0.13 | 0.27 | 0.40 | 0.55 | 0.67 | 0.80 | 0.91 | 1.03 | 1.14 | 1.25 |
| 0.159 | 0.17 | 0.34 | 0.46 | 0.61 | 0.77 | 0.92 | 1.06 | 1.19 | 1.35 | 1.46 |
| 0.212 | 0.25 | 0.42 | 0.61 | 0.82 | 1.00 | 1.20 | 1.37 | 1.58 | 1.73 | 1.90 |
Таблица 4.
Влияние содержания N-ГФИ в реакционной массе на селективность процесса окисления ПТБК при 393 К
| Содержание катализатора моль л–1 | Селективность образования ГП ПТБК, % | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| время реакции, мин | ||||||||||
| 10 | 20 | 30 | 40 | 50 | 60 | 70 | 80 | 90 | 100 | |
| 0.053 | 98.3 | 98.2 | 98.1 | 98.1 | 97.9 | 97.8 | 97.7 | 97.6 | 97.5 | 97.3 |
| 0.106 | 97.7 | 97.5 | 97.4 | 97.1 | 96.8 | 96.4 | 96.1 | 95.7 | 95.5 | 95.1 |
| 0.159 | 97.0 | 96.6 | 96.2 | 95.7 | 95.4 | 95.0 | 94.6 | 94.2 | 93.9 | 93.4 |
| 0.212 | 96.8 | 96.1 | 95.8 | 95.4 | 94.9 | 94.5 | 94.1 | 93.8 | 93.3 | 92.9 |
Как видно из табл. 1–4, при повышении температуры с 373 до 403 К увеличивается конверсия углеводорода, а селективность по гидропероксиду снижается. Осуществление процесса при температуре ниже 373 К нецелесообразно ввиду низкой скорости окисления, а при ее повышении до 403 К образуется большое количество побочных продуктов. Также было установлено, что в условиях проведения экспериментов интенсивность перемешивания не оказывает влияния на протекание процесса окисления. Это свидетельствует о том, что скорость реакции окисления не зависит от диффузии кислорода.
Изучение кинетических закономерностей реакции аэробного окисления пара-трет-бутилкумола
На основе экспериментальных данных, полученных в серии опытов для установления влияния температуры и количества катализатора на накопление гидропероксида во времени (табл. 1–4), были рассчитаны соответствующие концентрации образующихся побочных продуктов [Pr], которые представлены точками на рис. 1а и 1б. Назовем эти концентрации “экспериментальными”.
Рис. 1.
Экспериментальные точки и расчетные кинетические кривые образования побочных продуктов [Pr] при окислении ПТБК: а – при содержании N-ГФИ 0.106 моль л–1 и различных температурах, К: 1 – 403, 2 – 393, 3 – 383, 4 – 373; б – при температуре 393 К и различном содержании катализатора N-ГФИ, моль л–1: 1 – 0.202, 2 – 0.159, 3 – 0.106, 4 – 0.053.
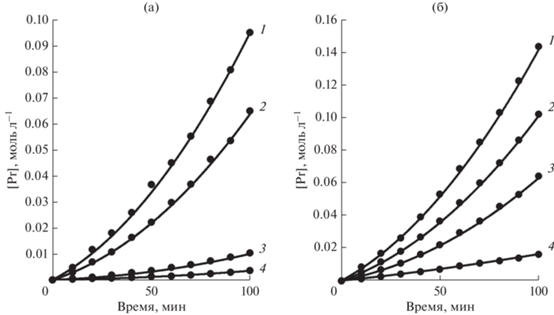
Полагая справедливым уравнение материального баланса (4), следует считать, что на рис. 1а и 1б текущие концентрации побочных продуктов во время реакции приведены в виде точек, а тренды описывающих их кривых должны соответствовать интегральному виду уравнения (5). Суть дифференциального метода анализа подобных кинетических кривых [20, 21] заключается в аппроксимации текущих концентраций нецелевых продуктов реакции полиномами и получении математического выражения для кривых трендов. Достоверность аппроксимации каждой кинетической кривой составляла R2 > 0.99.
Следующим шагом анализа было дифференцирование уравнений с получением численных выражений скорости реакции образования побочных продуктов ${\text{d}}\left[ {{\text{Pr}}} \right]{\text{/d}}t$ для любой концентрации гидропероксида, в частности, для тех значений, которые указаны в табл. 1 и 2. По рассчитанным численным значениям ${\text{d}}\left[ {{\text{Pr}}} \right]{\text{/d}}t$ была построена зависимость расчетной скорости образования нецелевых продуктов от соответствующей концентрации ГП для различных температур или концентраций катализатора (рис. 2а, 2б).
Рис. 2.
Зависимости скоростей образования побочных продуктов от текущих концентраций ГП: а – при содержании N-ГФИ 0.106 моль л–1 и различных температурах, К: 1 – 403, 2 – 393, 3 – 383, 4 – 373; при температуре 393 К и различном содержании катализатора N-ГФИ, моль л–1: 1 – 0.202, 2 – 0.159, 3 – 0.106, 4 – 0.053.
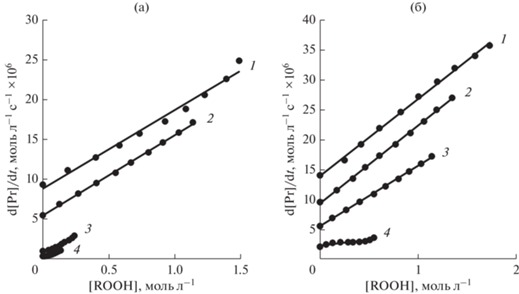
Достоверность линейной аппроксимации (R2) каждой корреляции находится в пределах от 0.98 до 0.99. Из приведенных на рис. 2а и 2б графиков видно, что каждая из полученных корреляций соответствует уравнению (5). Линейность зависимости изменения скорости накопления побочных продуктов от концентрации гидропероксида свидетельствует о “классической” схеме окисления углеводородов, в которой образование побочных продуктов происходит по двум маршрутам: либо за счет рекомбинации двух пероксидных радикалов (IV), либо при термическом гомолитическом распаде гидропероксида. Возможность протекания других маршрутов разложения гидропероксида не превышает ошибку определения концентрации последнего.
Из сопоставления уравнения (5) и графических закономерностей на рис. 2а и 2б видно, что отсекаемые на оси ординат отрезки соответствуют численным значениям скорости реакции инициирования (r0), а тангенс угла наклона кривых – численным значениям выражения $\left( {f + 1} \right){{k}_{1}}.$ Терм в уравнении (5), линейно зависящий от концентрации гидропероксида, отражает процессы радикального и нерадикального распада ГП, которые приводят к образованию побочных продуктов. Полученные значения обсуждаемых параметров уравнения (5) приведены в табл. 5 и 6.
Таблица 5.
Значения r0, $\left( {\left( {f + 1} \right){{k}_{1}}} \right)~$ в системе уравнений (1)–(5) при разных температурах*
| Показатели | Температура, К | |||
|---|---|---|---|---|
| 373 | 383 | 393 | 403 | |
| ro × 106 (±5%), моль л–1 с–1 | 0.18 | 0.46 | 4.01 | 6.69 |
| $\left( {\left( {f + 1} \right){{k}_{1}}} \right)$× 106 (±5%), с–1 | 5.53 | 8.84 | 10.3 | 10.4 |
| R2** | 0.99 | 0.99 | 0.99 | 0.98 |
Таблица 6.
Значения r0, $\left( {\left( {f + 1} \right){{k}_{1}}} \right)~$ в системе уравнений (1)–(5) при разных концентрациях катализатора*
| Показатели | Содержание N-ГФИ, моль л–1 | |||
|---|---|---|---|---|
| 0.053 | 0.106 | 0.159 | 0.212 | |
| ro × 106, (±5%), моль л–1 с–1 | 2.09 | 4.01 | 7.10 | 11.0 |
| $\left( {\left( {f + 1} \right){{k}_{1}}} \right)$× 106, (±5%), с–1 | 2.06 | 10.4 | 13.3 | 13.2 |
| R2** | 0.99 | 0.99 | 0.99 | 0.98 |
Как и ожидалось, скорость инициирования r0 увеличивается при повышении обоих параметров уравнения (5): температуры реакции и начальной концентрации N-ГФИ. Результат согласуется с более ранними выводами об ускоряющем эффекте катализатора на скорость инициирования [12, 13].
Формально влияние концентрации N-ГФИ (мас. %) на константу инициирования r0 описывается полиномом (6):
(6)
$\begin{gathered} {{r}_{0}} \times {{10}^{6}} = 1.077 + 9.424\left[ {N{\text{ - ГФИ}}} \right] + \\ + \,\,176.9{{\left[ {N{\text{ - ГФИ}}} \right]}^{2}}. \\ \end{gathered} $Не рассматривая подробно каждый член полинома, можно сказать, что численное значение константы “автоокисления” (в виде свободного члена полинома (6)), меньше аналогичных величин, зависящих от концентрации N-ГФИ, отражающих инициирующие процессы радикального окисления.
Таким образом, представленный выше анализ закономерностей образования побочных продуктов реакции окисления от температуры и концентрации N-ГФИ хорошо описывается дифференциальным уравнением (5) и подтверждается высокой достоверностью корреляции (R2) экспериментальных и расчетных концентраций нецелевых продуктов.
Однако расчеты появления нецелевых продуктов реакции окисления требуют знания соответствующих текущих концентраций гидропероксида. Поэтому следующим шагом исследования было математическое моделирование всей системы получения как основного продукта – гидропероксида, так и пробочных продуктов. Для этой цели использовали систему уравнений (2), (3) и (5). На этом этапе обсуждения математического описания процесса можно сделать ряд упрощений:
– поскольку равновесие (X) устанавливается быстро, то концентрацию радикалов ${\text{PIN}}{{{\text{O}}}^{ \bullet }}~$можно выразить через концентрацию гидропероксидных радикалов;
– скорость реакции r0 в уравнении (3) значительно меньше значения $\left( {f{{k}_{1}}\left[ {{\text{ROOH}}} \right]} \right),$ что позволяет аппроксимировать концентрацию пероксидного радикала как $\left[ {{\text{RO}}{{{\text{O}}}^{ \bullet }}} \right] \approx \sqrt {\left[ {{\text{ROOH}}} \right]} .$
В результате упрощения получаем измененную систему дифференциальных уравнений образования и расходования гидропероксида, уравнения (7) и (8):
(7)
$\begin{gathered} {\text{d}}\left[ {{\text{RH}}} \right]{\text{/d}}t = K\left[ {{\text{RH}}} \right]\sqrt {\left[ {{\text{ROOH}}} \right]} - \hfill \\ - \,\,f{{k}_{1}}\left[ {{\text{ROOH}}} \right] + {{r}_{0}}, \hfill \\ \end{gathered} $(8)
${\text{d}}\left[ {{\text{ROOH}}} \right]{\text{/d}}t = K\left[ {{\text{RH}}} \right]\sqrt {\left[ {{\text{ROOH}}} \right]} - {{k}_{1}}\left[ {{\text{ROOH}}} \right],$Полученное математическое выражение совпадает с моделью окисления изопропилбензола, первоначально разработанной Hattori [17] и Bhattacharya [16]. Новая система дифференциальных уравнений (7) и (8) с учетного материального баланса (4) может служить математической моделью процесса окисления пара-трет-бутилкумола до соответствующего гидропероксида в присутствии N-гидроксифталимида.
Для проверки предлагаемой математической модели окисления были использованы данные, приведенные в табл. 1–4. С применением метода наименьших квадратов путем минимизации разницы экспериментальных и расчетных величин концентрации гидропероксида были определены численные значений констант k1, К и $\left( {f{\kern 1pt} {{k}_{1}}} \right).$ Доверительная вероятность (R2) для корреляции экспериментальных и расчетных данных всех серий экспериментов оставалась очень высокой. Зависимости констант от температуры и количества катализатора приведены в табл. 7 и 8.
Таблица 7.
Значения k1, К и $\left( {f{\kern 1pt} {{k}_{1}}} \right)$ в системе уравнений (7)–(8) при разных температурах*
| Показатели | Температура, К | |||
|---|---|---|---|---|
| 373 | 383 | 393 | 403 | |
| k1× 106 (±10%), c–1 | 4.68 | 7.25 | 8.31 | 8.62 |
| K (±10%), моль1/2 л–1/2, с–1 | 0.053 | 0.061 | 0.101 | 0.105 |
| $\left( {f{\kern 1pt} {{k}_{1}}} \right)$× 106 (±10%), c–1 | 5.29 | 8.19 | 9.39 | 9.74 |
| R2** | 0.99 | 0.99 | 0.99 | 0.98 |
Таблица 8.
Значения k1, K и $\left( {f{\kern 1pt} {{k}_{1}}} \right)$ в системе уравнений (7)–(8) при разных концентрациях катализатора*
| Показатели | Содержание N-ГФИ, моль л–1 | |||
|---|---|---|---|---|
| 0.053 | 0.106 | 0.159 | 0.212 | |
| k1× 106 (±10%), c–1 | 1.69 | 8.31 | 10.3 | 10.1 |
| K (±10%), моль1/2 л–1/2 с–1 | 0.073 | 0.101 | 0.091 | 0.096 |
| $\left( {f{\kern 1pt} {{k}_{1}}} \right)$× 106 (±10%), c–1 | 0.22 | 1.08 | 1.34 | 1.31 |
| R2** | 0.99 | 0.99 | 0.99 | 0.99 |
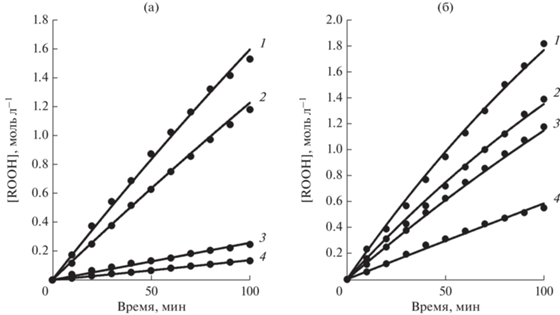
Высокая достоверность линейной аппроксимации экспериментальных и расчетных значений концентраций гидропероксида (рис. 3) и побочных продуктов в случае применения модели процесса, описываемой системой дифференциальных уравнений (7) и (8) или (5) и (7) с использованием констант скоростей и параметров, приведенных в табл. 5–8, доказывает адекватность математического описания исследуемого процесса окисления пара-трет-бутилкумола в присутствии N-гидроксифталимида.
Рис. 3.
Корреляционная зависимость расчетных значений [ГП ПТБК] (линии) и экспериментальных значений [ГП ПТБК] (точки): а – при содержании N-ГФИ 0.106 моль л–1 и различных температурах, К: 1 – 403, 2 – 393, 3 – 383, 4 – 373; б – при температуре 393 К и различном содержании катализатора N-ГФИ, моль л–1: 1 – 0.202, 2 – 0.159, 3 – 0.106, 4 – 0.053.
При рассмотрении температурной зависимости представленных в табл. 5–8 констант скоростей образования (K) и расходования (k1) гидропероксида наблюдается общая закономерность их изменения (по сути – на энергию активации соответствующих процессов). Прежде всего необходимо указать на незначительное их изменение при повышении температуры на 10°C. В координатах Аррениуса получаются кривые линии. Здесь можно оперировать только величинами Вант-Гоффа – температурный коэффициент находится в пределах 1.5–1.1, уменьшаясь с ростом температуры реакции. Такие низкие значения коэффициента Вант-Гоффа показывают, что рассматриваемые процессы имеют небольшую энергию активации.
Указанная закономерность не согласуется с данными о влиянии температуры на скорость инициирования (r0) (табл. 5). По-видимому, из-за наложения эффектов температуры и катализатора на скорость инициирования ее температурная зависимость (рис. 4) кажется необычной.
Рис. 4.
Зависимость скорости инициирования (r0) реакции окисления ПТБК от температуры в координатах Аррениуса. Содержание N-ГФИ 0.106 моль л–1.
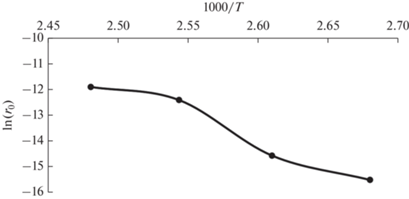
Несмотря на недостаток информации, которая позволила бы оперировать численными величинами, из рис. 4 видно, что с повышением температуры реакции энергия активации инициирования уменьшается вплоть до нескольких кДж моль–1 К–1 (изменение температуры реакции с 393 до 403 К увеличивает скорость реакции r0 всего на 25%). Полученная аномалия зависимости скорости реакции переноса атома водорода от углеводорода на ${\text{PIN}}{{{\text{O}}}^{ \bullet }}$-радикал на стадии инициирования достаточно хорошо известна [22, 23]. Ее объясняют эффектом туннелирования протона [24, 25]. Суть явления заключается в совпадении частот барьерного перехода в переходном состоянии между углеводородом RH и ${\text{PIN}}{{{\text{O}}}^{ \bullet }}$-радикалом c собственными частотами осциллятора –О–Н–С≡.
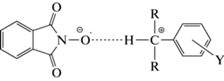
Явление резонанса резко снижает энергетический барьер реакции, что, соответственно, уменьшает энергию активации.
ЗАКЛЮЧЕНИЕ
На основе полученных данных можно сделать вывод, что окисление пара-трет-бутилкумола катализируется и инициируется N-гидроксифталимидом. Каталитический эффект проявляется в том, что радикалы ${\text{PIN}}{{{\text{O}}}^{ \bullet }}$ “перехватывают” цепь окисления у пероксильного радикала, уменьшая тем самым скорость квадратичного обрыва цепи и увеличивая длину цепи окисления. Инициирующая роль N-ГФИ в процессе окисления ПТБК заключается в том, что в результате его реакции с кислородом образуется N‑оксифталимидные радикалы, которые при взаимодействии с углеводородом инициируют процесс окисления. Полученная математическая модель процесса и адекватность принятой кинетической модели доказывают правомерность предложенного механизма реакции окисления пара-трет-бутилкумола до гидропероксида в присутствии N-гидроксифталимида.
Успешно продемонстрирована редко используемая методика дифференциального метода анализа кинетических кривых, позволяющая определять параметры кинетических уравнений непосредственно из соответствующих дифференциальных уравнений предлагаемой схемы реакций.
Список литературы
Fukuda O., Sakaguchi S., Ishi Y. // Adv. Synth. Catal. 2001. V. 343. № 8. P. 809.
Koshino N., Cai Y., Espenson J.H. // J. Phys. Chem. A. 2003. V. 107. P. 4262.
Hermans I., Vereecken L., Jacobs P.A., Peeters J. // Chem. Commun. 2004. P. 1140.
Ishii Y., Sakaguchi S. // Catal. Surv. Jpn. 1999. V. 3. P. 27.
Курганова Е.А., Румянцева Ю.Б., Кошель Г.Н., Иванова А.А., Смирнова Е.В. // Химическая промышленность сегодня. 2012. № 4. С. 20.
Recupero F., Punta C. // Chem. Rev. 2007. V. 107. P. 3800.
Кузнецова Л.И., Кузнецова Н.И., Яковина О.А., Зудин В.Н., Бальжинимаев Б.С. // Кинетика и катализ. 2018. № 6. С. 694.
Sheldon R.A., Arends I.W.C.E. // J. Mol. Catal. A: Chem. 2006. V. 251. P. 200.
Yan-ping W.D., Jiang W.H., Luo W.-P., Tan Z., Jiang Q., Guo C.-C. // Catal. Lett. 2014. V. 144. № 2. P. 333.
Kurganova E.A., Frolov A.S., Korshunova A.I., Koshel´ G.N., Yarkina E.M. // Russ. Chem. Bull. Int. Ed. V. 70. № 10. P. 1951.
Saha M., Hossain M.K., Ashaduzzama M., Afroza S.T., Galib M., Sharif N. // Bangladesh J. Sci. Ind. Res. 2009. V. 44. № 1. P. 131.
Sapunov V.N., Kurganova E.A., Koshel G.N. // Int. J. Chem. Kinet. 2018. V. 50. № 1. P. 3.
Sapunov V.N., Koshel’ G.N., Rumyantseva Yu.B., Kurganova E.A., Kukushkina N.D. // Petrol. Chem. 2013. V. 53. № 3. P. 171.
Yarkina E.M., Kurganova E.A., Frolov A.S., Koshel G.N., Nesterova T.N., Shakun V.A., Spiridonov S.A. // Fine Chem. Technol. 2021. V. 16. № 1. P. 26.
Антоновский В.Л., Бузланова М.М. Аналитическая химия органических пероксидных соединений. Москва: Химия, 1978. 309 с.
Bhattacharya A. // Chem. Eng. J. 2008. V. 137. P. 308.
Hattori K., Tanaka Y., Suzuki H., Ikawa T., Kubota H. // J. Chem. Eng. Jpn. 1971. V. 3. № 1. P. 72.
Makgwanea P.R., Harmsea N.I., Fergb E.E., Zeeli B. // Chem. Eng. J. 2010. V. 162. P. 341.
Chianese A. // Chem. Eng. Commun. 1982. V. 17. P. 261.
Schmid R., Sapunov V.N. // Monographs in Modern Chemistry. 1982. V. 14. P. 65.
Denisov E.T., Afanas’ev I.B. Oxidation and Antioxdants in Organic Chemistry and Biology. Boca Raton: CRC Press, Taylor and Francis Group, 2005. 992 c.
Hermans I., Jacobs P., Peeters J. // Phys. Chem. Chem. Phys. 2008. V. 10. P. 1125.
Benderskii V.A., Goldanskii V.I. // Int. Rev. Phys. Chem. 1992. V. 11. P. 1.
Hermans I., Jacobs P., Peeters J. // Phys. Chem. Chem. Phys. 2007. V. 9. P. 686.
Opeida I., Litvinov Yu.E., Kushch O.V., Kompanets M.O., Shendrik O.M. // Int. J. Chem. Kinet. 2013. V. 45. № 9. P. 514.
Дополнительные материалы отсутствуют.
Инструменты
Кинетика и катализ


 Пн.-пт.: 10.00-19.00